一句话亮点:高糖酵解的肝癌细胞堆了一身乳酸,AARS1 把这些乳酸「写」到组蛋白 H4K12 上,激活 RAPGEF3-RAP1 信号,于是索拉非尼、仑伐替尼这类靶向药就压不住肿瘤了。
背景 / 痛点
索拉非尼、仑伐替尼是晚期不可切除肝癌的一线靶向药,用了很多年,但疗效有限,耐药机制一直不清楚。
肝癌是出了名的高糖酵解肿瘤,肿瘤微环境里乳酸大量堆积。乳酸早就不是「代谢废物」了,近年发现它能以「乳酸化」(lactylation)的形式修饰组蛋白,参与各种生物学过程。但它跟靶向药耐药有没有关系,没人认真查过。这篇就是想回答:乳酸化会不会是肝癌靶向耐药的幕后推手。
推理链分步拆解
第一步:临床先把「乳酸化」和「耐药」挂钩
他们先在临床队列里看:核内泛赖氨酸乳酸化(pan-Kla)升高,预测患者预后差;而且 H4K12 这个位点的乳酸化水平,和靶向药耐药强相关(Fig. 1)。
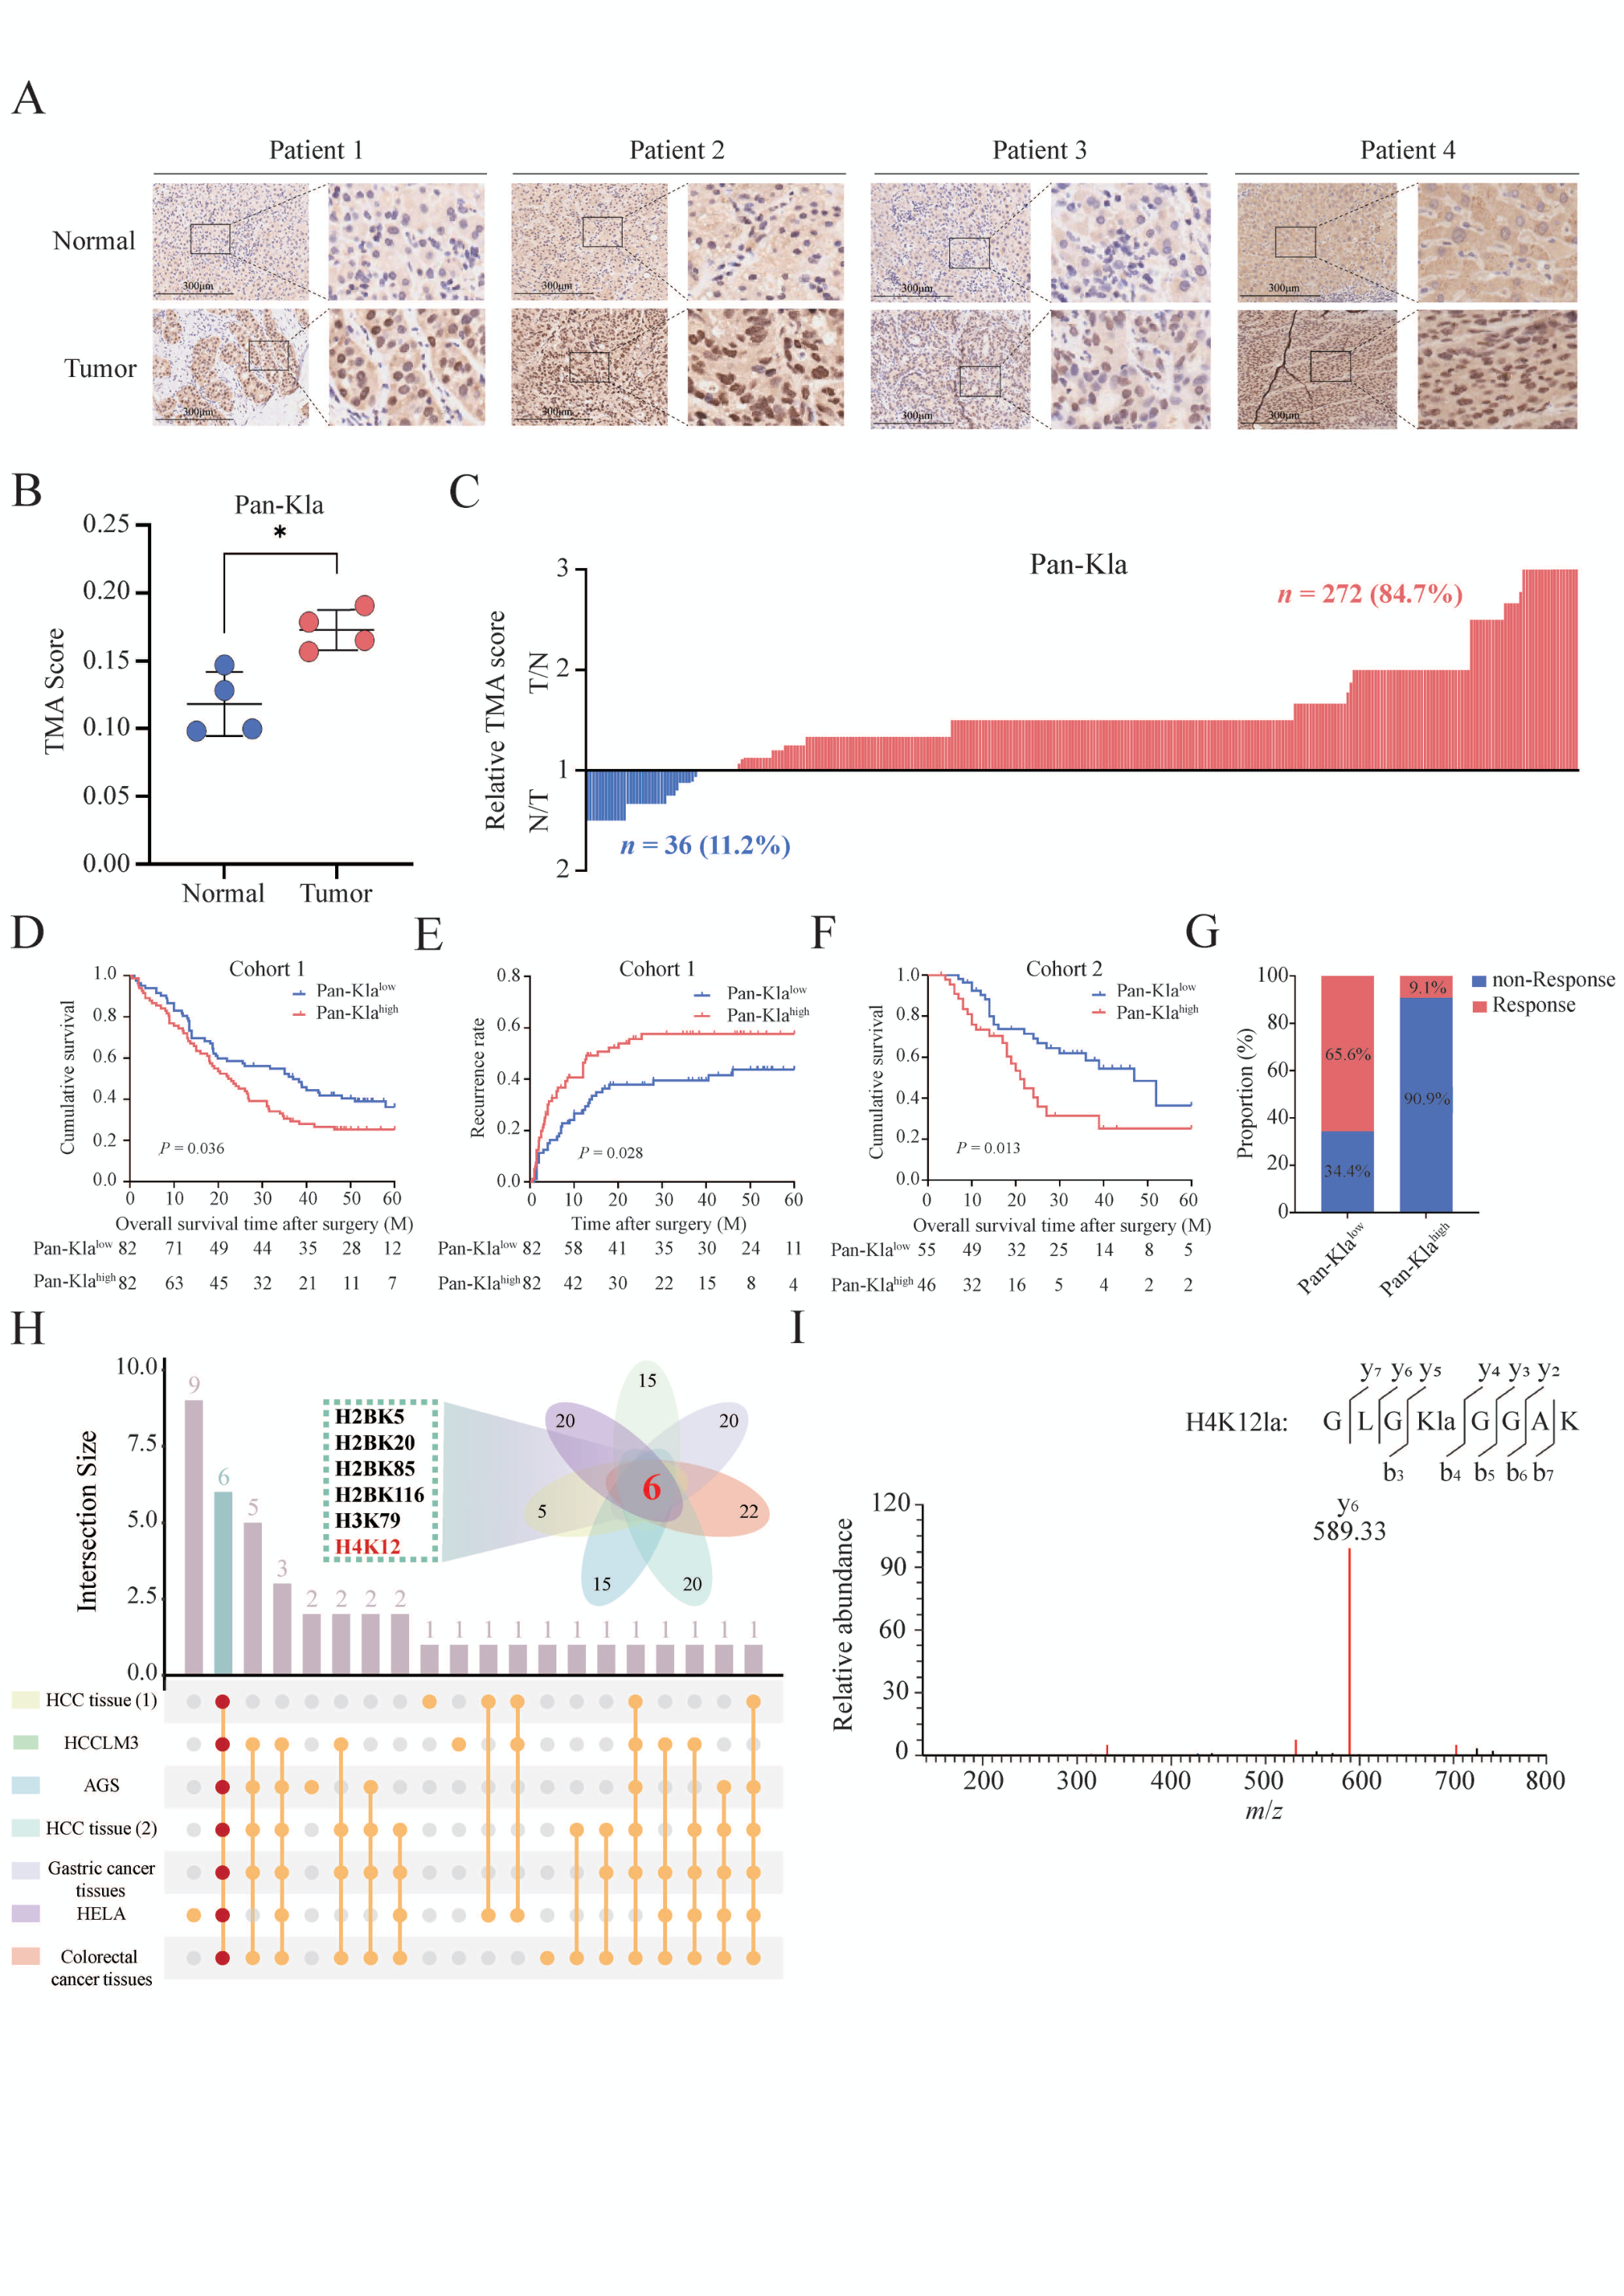
@方法论点评:先建立「修饰水平 ↔ 临床结局」的关联,是表观遗传研究的惯用起手式。H4K12la 这个具体位点的锁定,让后面的机制有了明确靶点。
第二步:谁在写、谁在擦这个乳酸化标记
机制上,乳酸「双向」控制 H4K12la:AARS1 是「写手」(writer),HDAC11 是「擦手」(eraser),两个酶一写一擦,动态平衡(Fig. 4)。
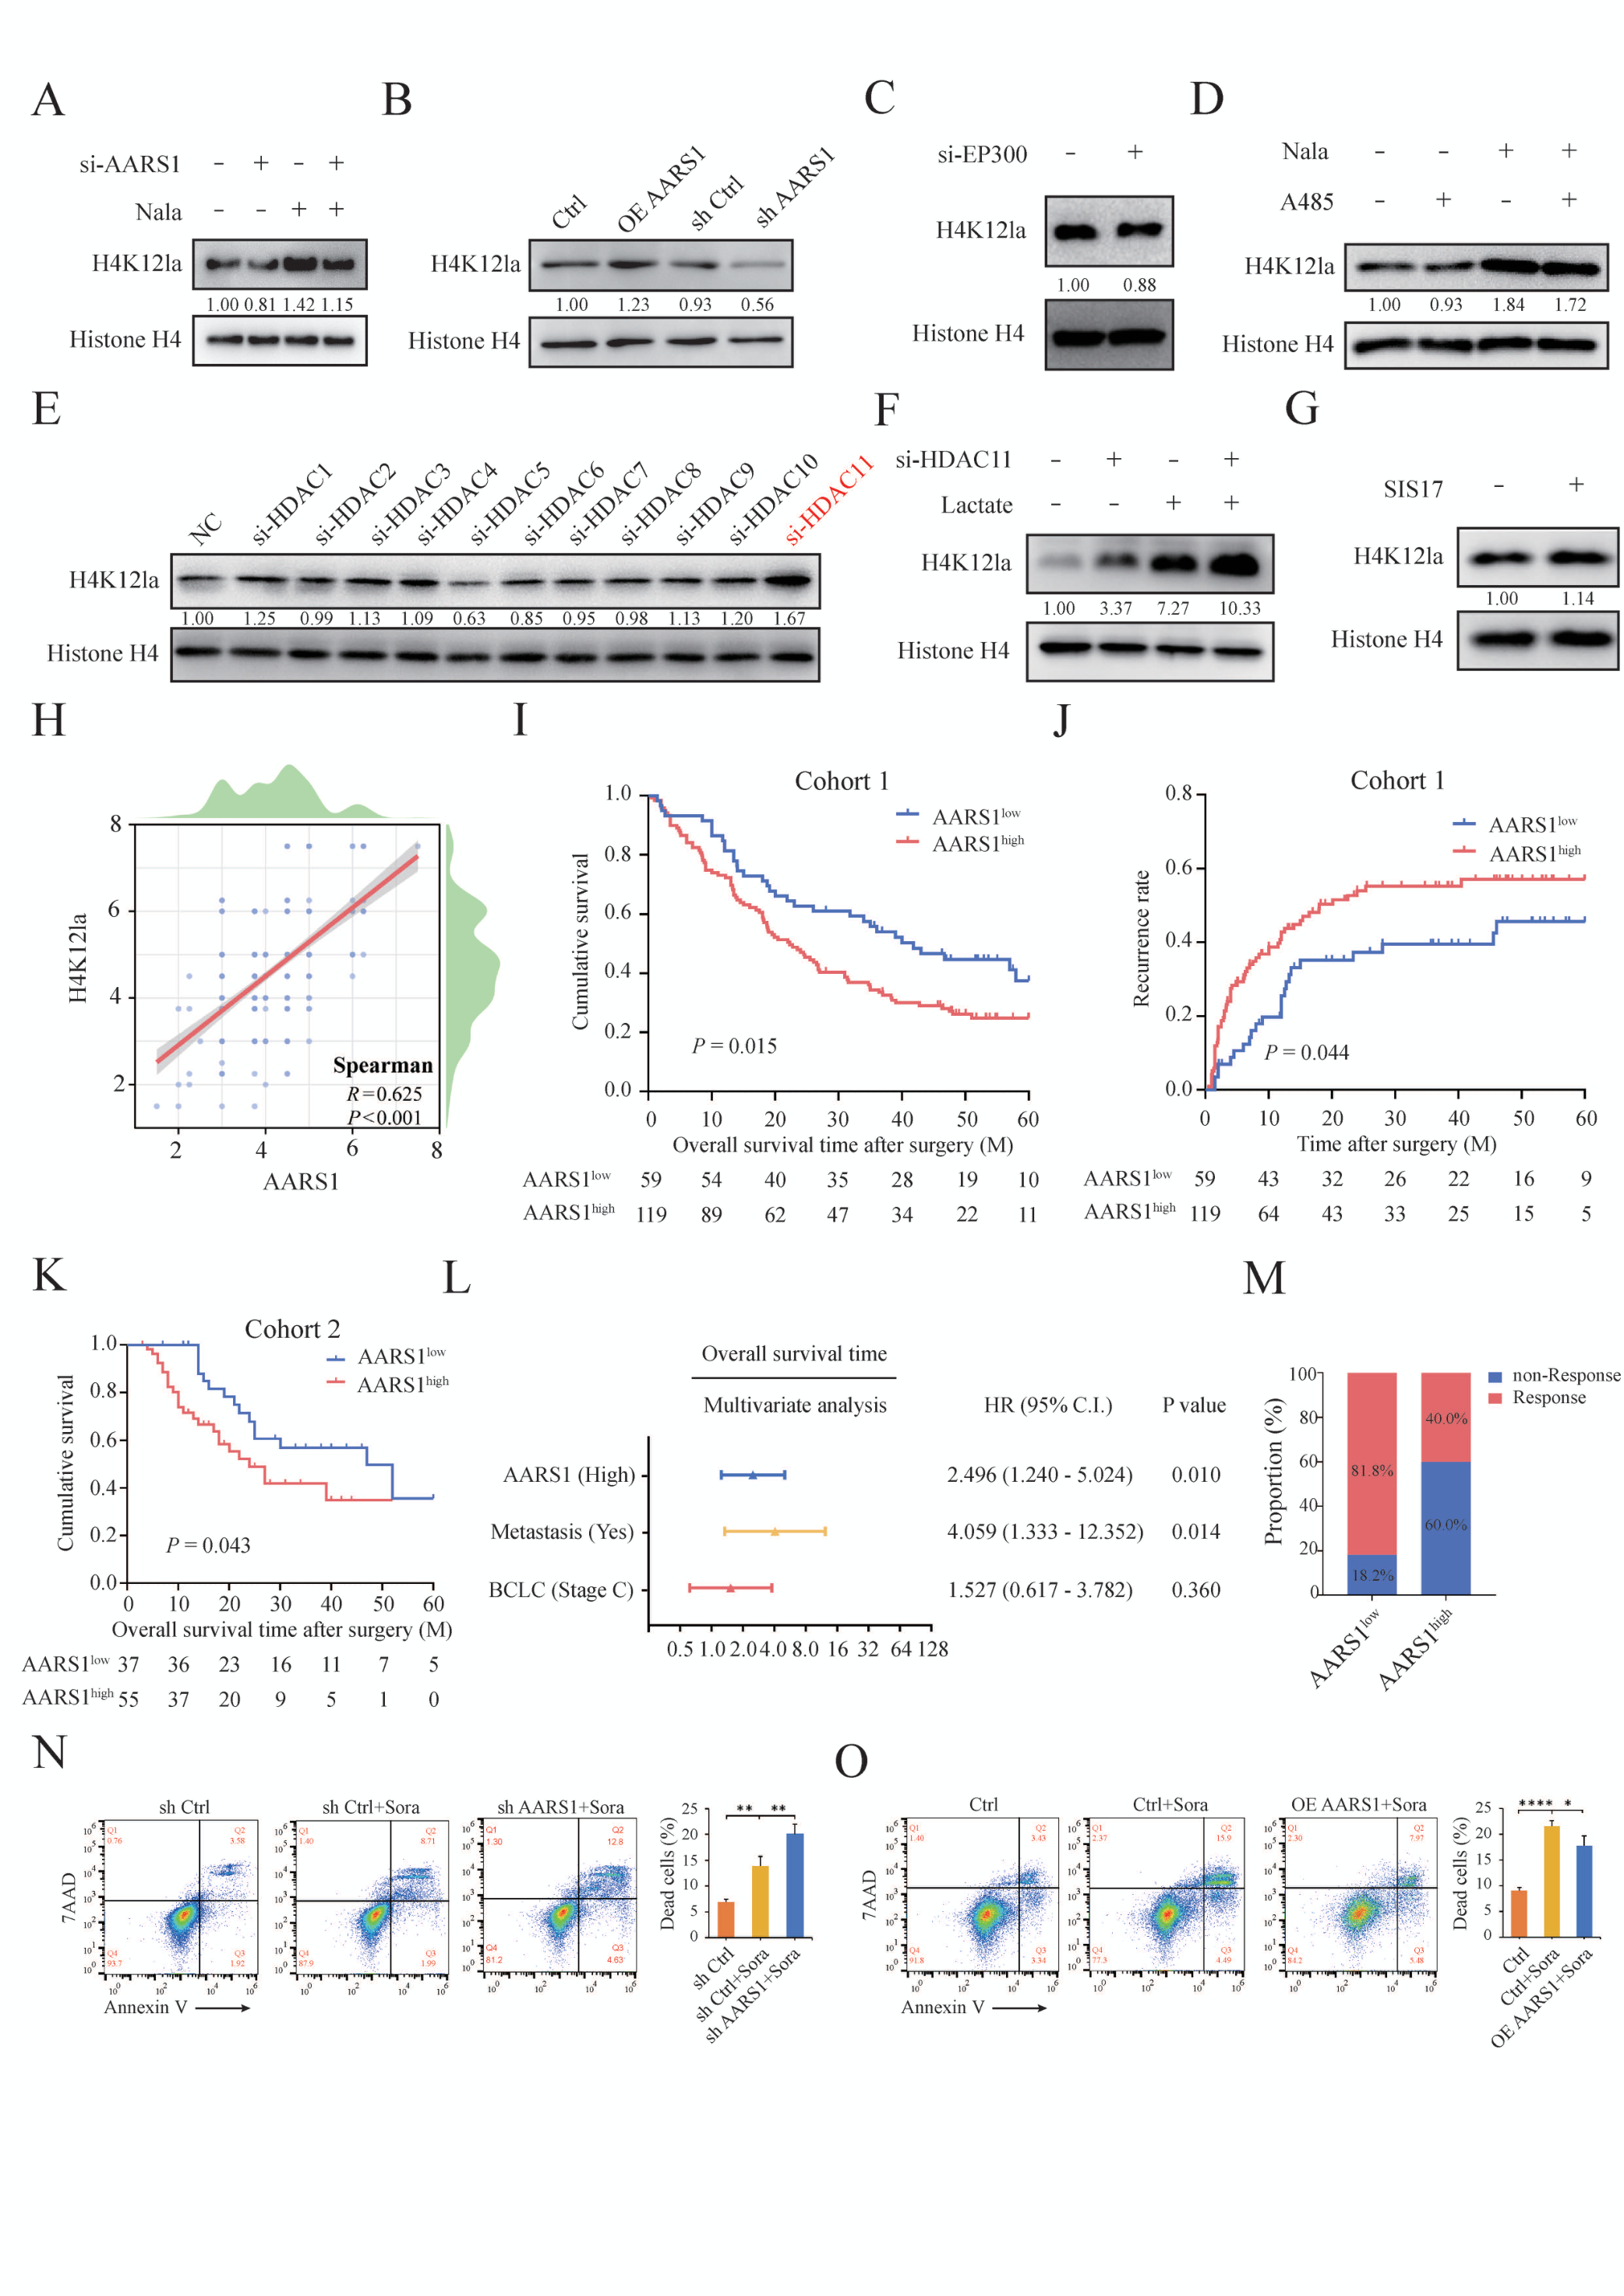
@方法论点评:表观修饰研究里,把一个修饰的「写入酶 + 擦除酶」都找齐,才能证明它是被主动调控的、可逆的信号,而不是被动堆积。这篇把 writer/eraser 对偶关系做全了。
第三步:乳酸化写在哪儿?直接开 RAPGEF3 的启动子
用 CUT&Tag 和 ATAC-seq 整合分析,他们发现 H4K12la 直接激活 RAPGEF3 的启动子,而 RAPGEF3 是 RAP1 信号通路的主要上游调节因子(Fig. 3、5)。

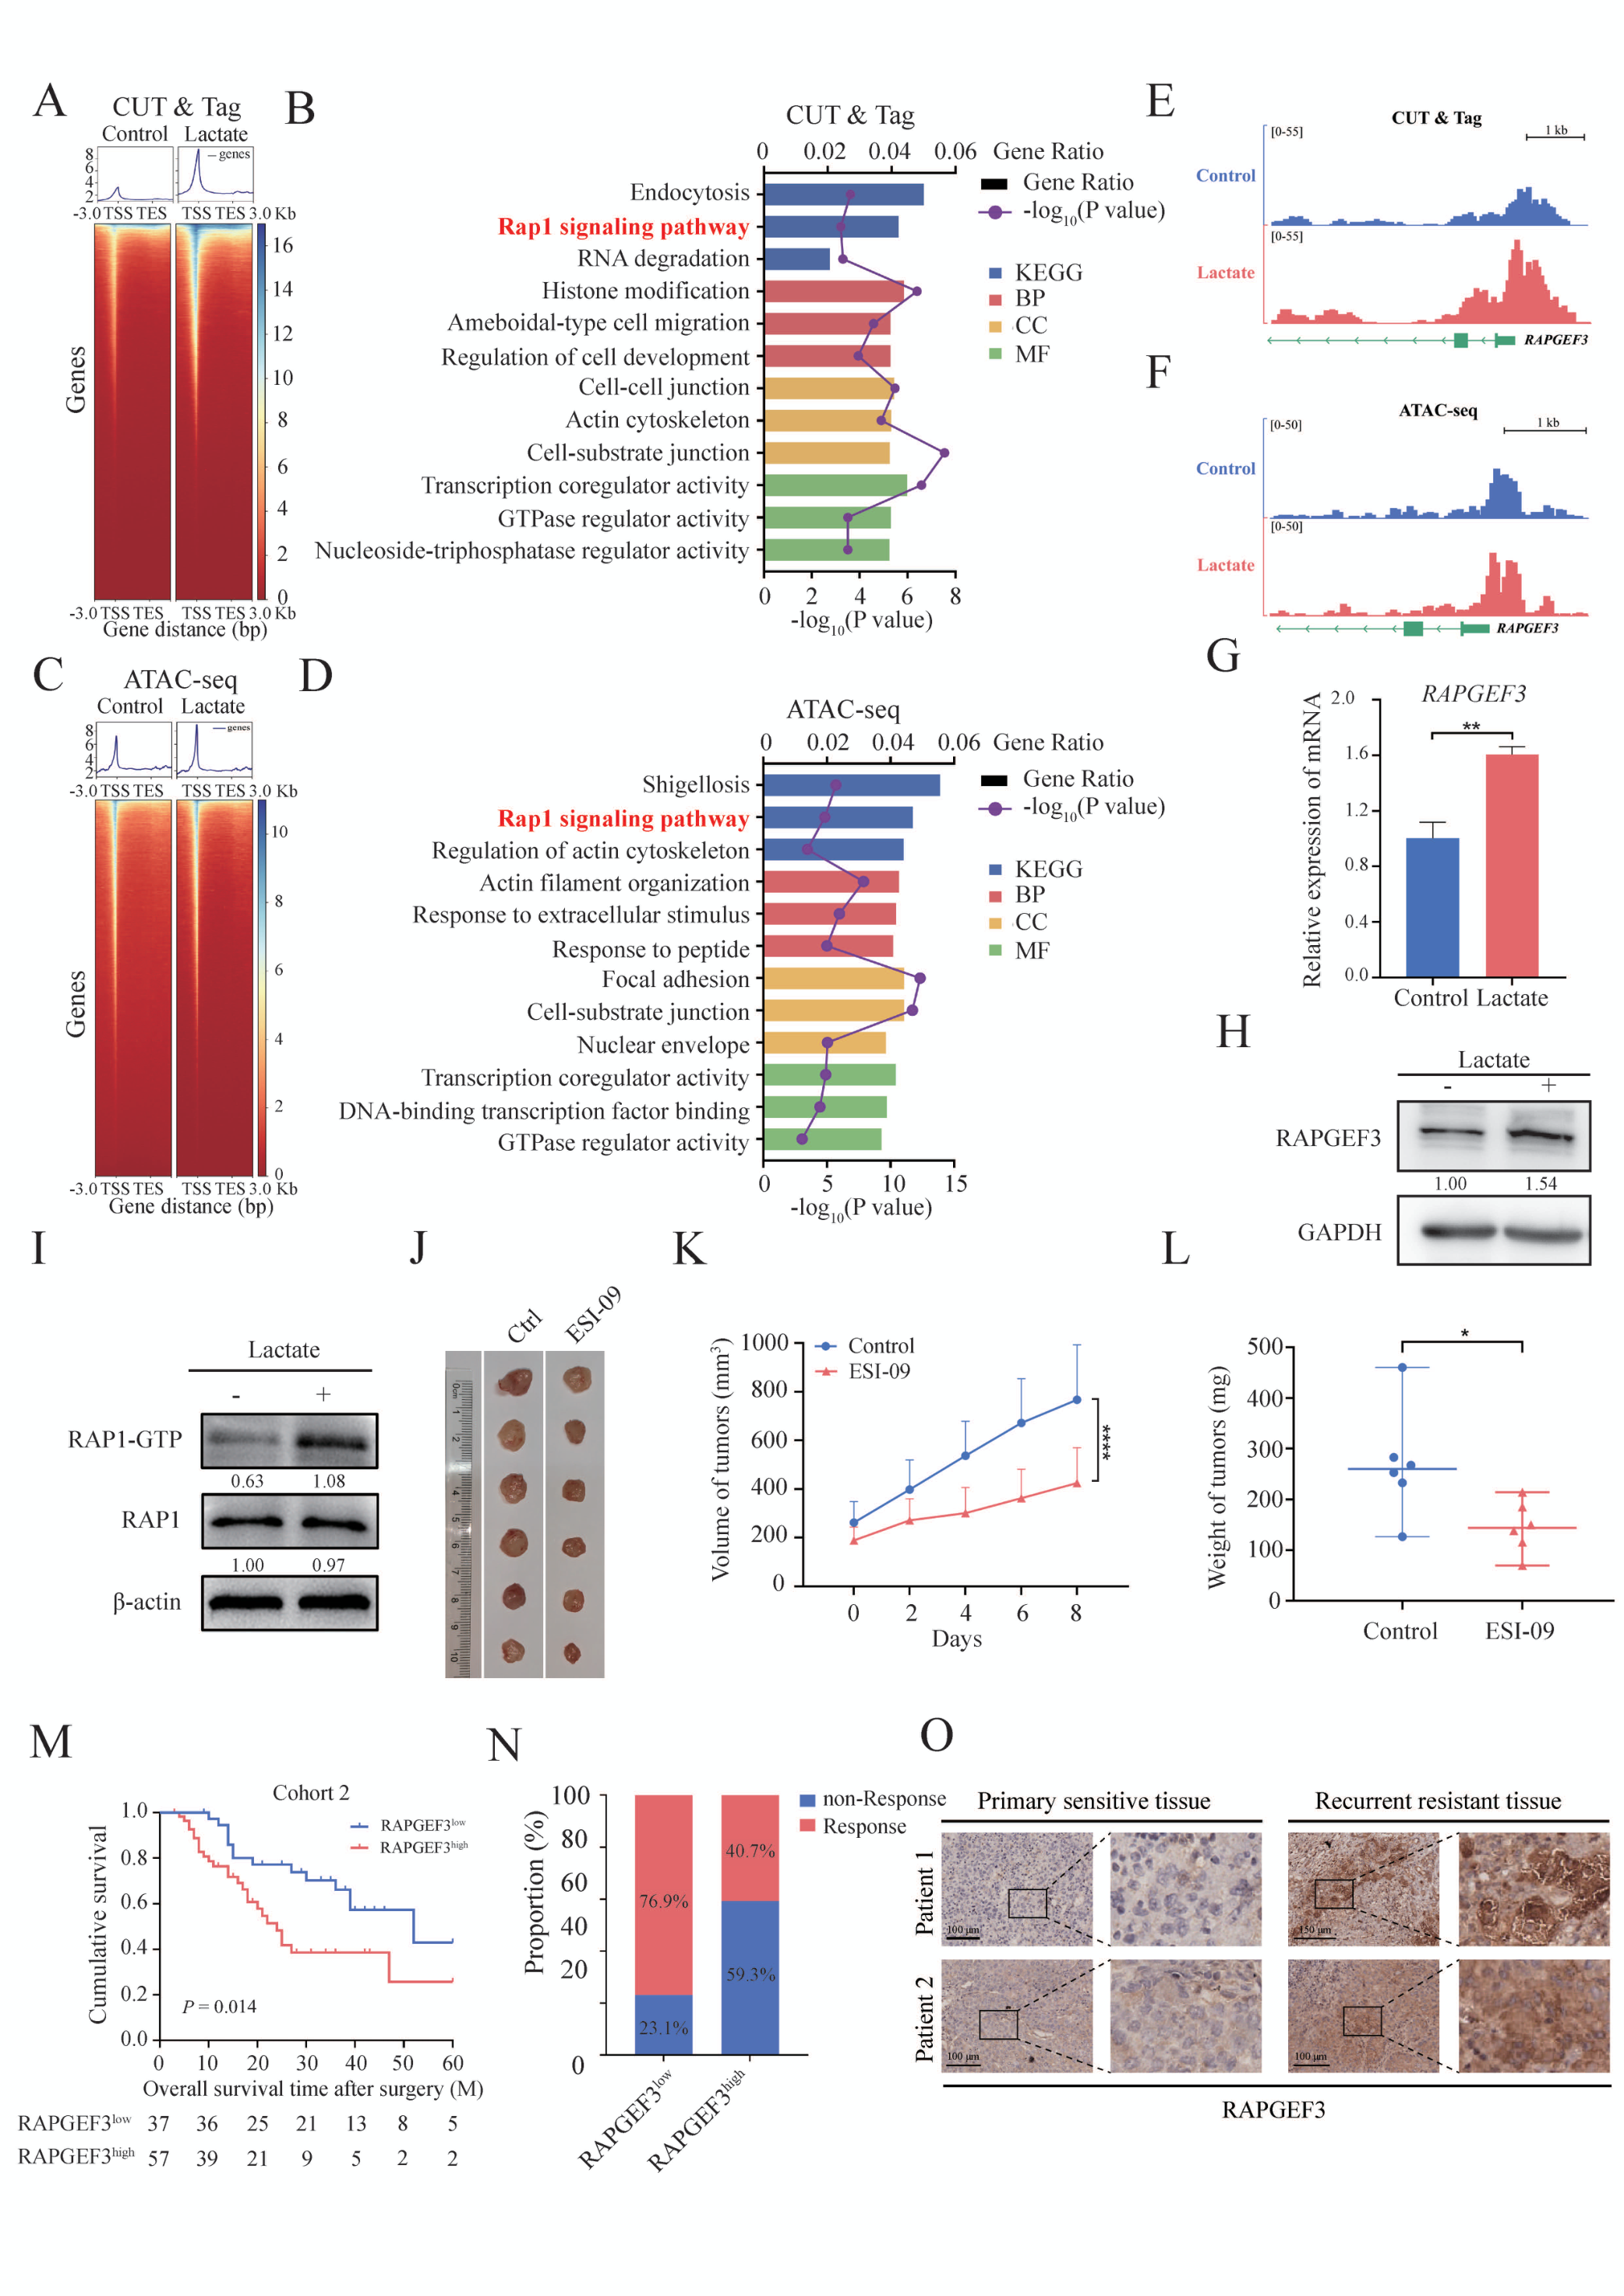
@方法论点评:CUT&Tag 定位「修饰在基因组上落在哪」,ATAC-seq 看「染色质开放状态」,两者一拼,就把「组蛋白乳酸化 → 打开某个基因启动子」这条表观调控链坐实了。
第四步:闭环 + 治疗转化
抑制 RAPGEF3 能在体外和体内都逆转乳酸诱导的靶向药耐药,说明 H4K12 乳酸化就是通过激活 RAPGEF3-RAP1 信号来驱动耐药的。更妙的是,把 RAPGEF3 抑制剂 ESI-09 和仑伐替尼联用,产生了协同抗肿瘤效果(Fig. 6)。
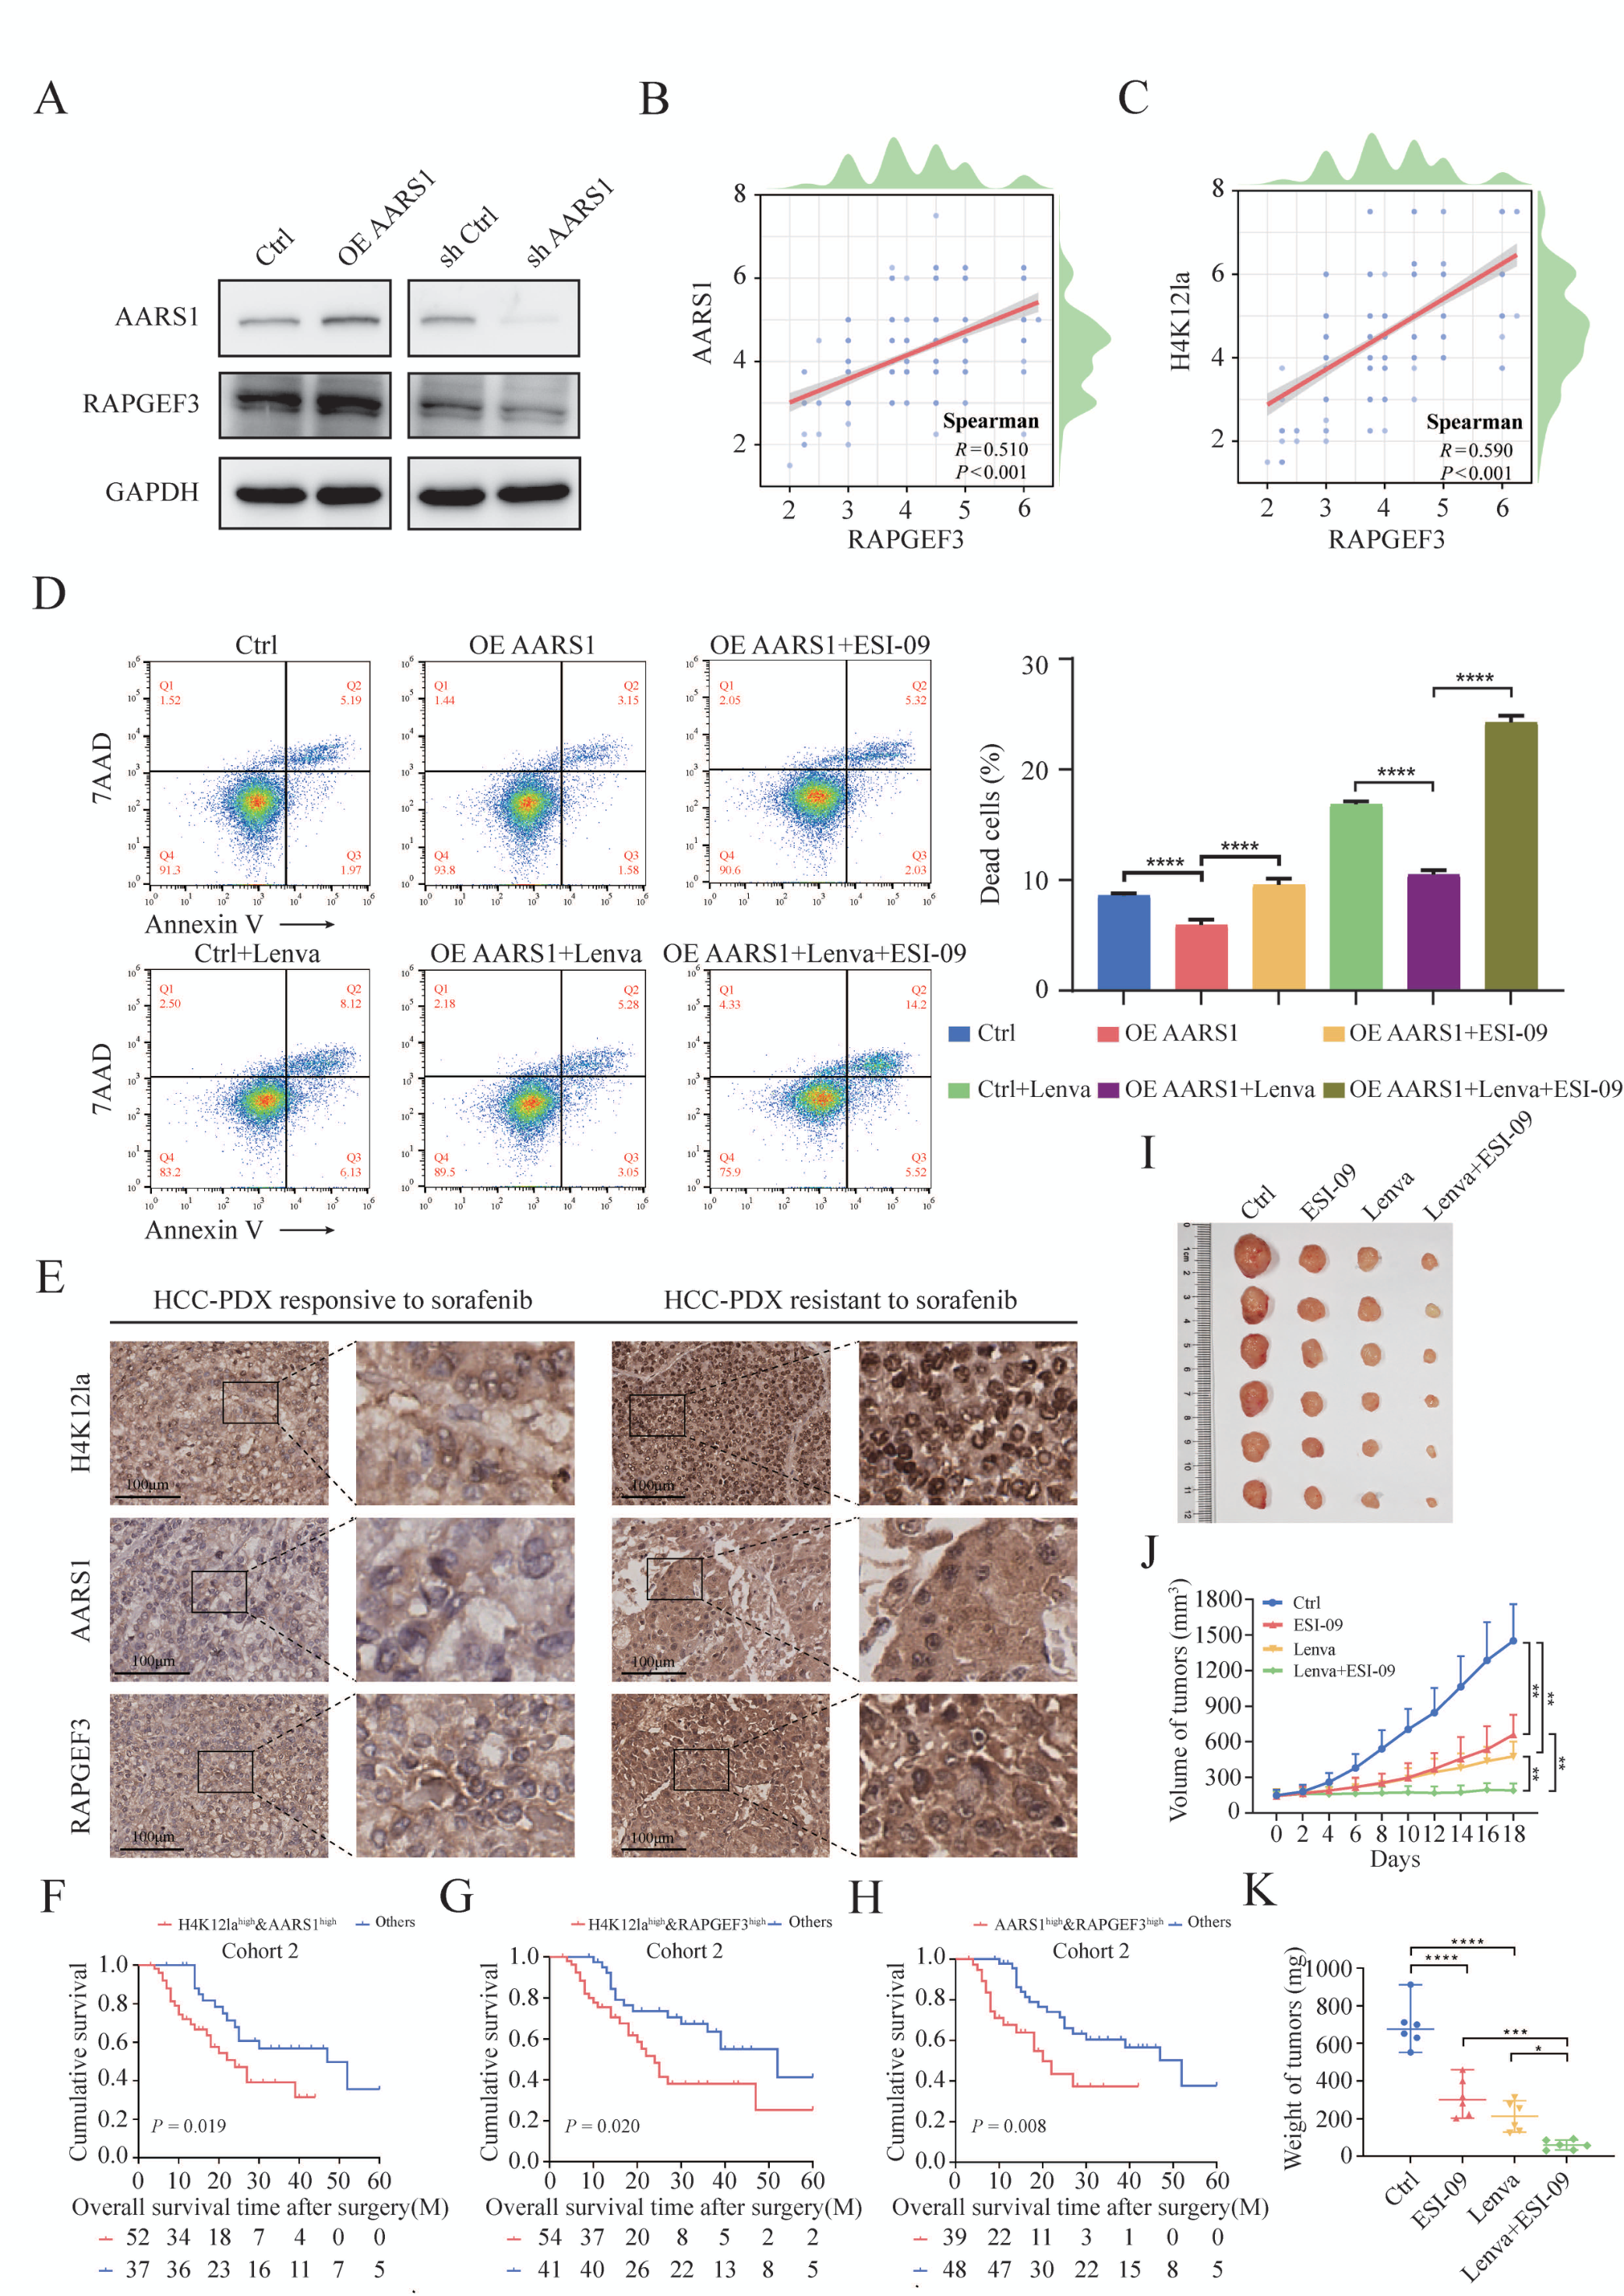
@方法论点评:从「临床关联 → 修饰机制 → 下游靶基因 → 抑制剂协同」,整条链闭环。最后落到「RAPGEF3 抑制剂 + 仑伐替尼」这个可操作的组合,给临床留下了抓手。
核心结论
肝癌微环境中的乳酸经 AARS1 写入组蛋白 H4K12(HDAC11 负责擦除),H4K12la 直接激活 RAPGEF3 启动子,进而激活 RAP1 信号,驱动靶向药耐药;抑制 RAPGEF3(如 ESI-09)能逆转耐药并与仑伐替尼协同。
对耐药 / DTP / PGCC 的启示
这篇把「代谢物 → 表观修饰 → 耐药」这条线打通了,提示耐药的根源可能藏在代谢-表观遗传的耦合里。对 DTP/持久细胞和 PGCC 来说,这类细胞往往糖酵解旺盛、乳酸高,很可能同样靠乳酸化来维持一个耐药的表观状态。尤其 PGCC 常被描述为「代谢重编程 + 高度异质 + 耐药」的巨细胞群体,乳酸化这条轴值得作为候选机制去测。反过来,「擦除酶 HDAC11」和「下游 RAPGEF3」都成了可干预的节点,给了代谢-表观联合用药的想象空间。
局限
H4K12la 与耐药的临床关联以队列相关性为主,缺乏前瞻性验证;RAPGEF3-RAP1 下游到底通过哪些效应分子实现耐药,展开还不够;ESI-09 的特异性和药代仍需要进一步评估。
来源
来源:Zeng T, et al. AARS1-catalyzed H4K12 lactylation promotes HCC resistance to targeted therapy by activating RAPGEF3-RAP1 signaling. Cell Death & Disease, 2026. DOI: 10.1038/s41419-026-09011-6