一句话亮点
KRAS G12R 与 G12D 对 daraxonrasib(RMC-6236)的耐药路线完全不同:G12R 耐药后转向依赖 EGFR/RAS 野生型信号,反而对 trametinib 敏感;G12D 则通过下调 CypA 蛋白、维持突变型 KRAS-GTP 信号来硬撑。同一个病人(KRAS G12R)的耐药组织和类肿瘤模型完美复现了这一机制,后续 trametinib 联合治疗换来 5 个月疾病控制、总生存达 40 个月——在转移性胰腺癌里简直离谱。
背景/痛点
KRAS 突变占胰腺癌 90-95%,G12D 最常见(~35%),G12R 占 10-20%。Daraxonrasib 是个多选择性 RAS(ON)抑制剂,靠 CypA 搭桥形成三聚体复合物,把 GTP 结合态的 RAS 按住,既能打突变型也能部分抑制野生型 RAS。II 期临床已经显示 PFS 获益,FDA 估计也快批了。
但靶向药嘛,耐药一定会来。问题是,KRAS 不同等位基因突变(G12D vs G12R)的耐药机制是不是一样?如果不一样,那耐药后该咋治?要知道 KRAS G12R 在胰腺癌里相对少见,既往研究还显示它信号偏弱、肿瘤恶性程度相对低(McIntyre et al., Cancer Cell 2024),但它不能反式激活野生型 RAS(HRAS/NRAS),这个“缺陷”会不会反过来成为耐药后的致命弱点?——本文就是冲着这个“等位基因特异性”的 gap 去的。
推理链分步拆解
1. KRAS G12R 本身信号就弱,因此对 daraxonrasib 更敏感
他们先在 PANC-1 等基因细胞系(G12D vs G12R)里看基础信号:G12R 的 pMEK/pERK 明显低一截。接着用 RBD 拉下 GTP 结合的 RAS 再做 IEF 分型——这个技术能把 KRAS、HRAS、NRAS 单个拎出来看活性——发现 G12R 细胞的 HRAS/NRAS-GTP 几乎测不到,而 G12D 则显著更高。这就是关键:G12R 不能激活野生型 RAS,整个通路输出低。
那问题来了:信号弱是不是意味着更依赖突变型 KRAS 本身?他们做了 siRNA 敲低 KRAS,G12R 细胞增殖掉得比 G12D 更狠;daraxonrasib 的 IC50 也是 G12R 更低。病人来源的离体组织切片培养也证实:G12R 活检标本对 daraxonrasib 的杀伤更敏感,pERK 降得更快。
@方法论点评:这里用的是“信号基线差异 → 靶向依赖性差异”的推理链。重点在于 RBD-IEF 技术,能把总 RAS-GTP 拆成 isoform 水平,而不是只看总 ERK 磷酸化——后者太粗,容易漏掉野生型 RAS 的代偿。离体病人组织切片(ex vivo organotypic culture)则是桥接细胞系和临床的关键工具。

Fig. 1. Molecular Signaling Profile of KRAS G12R and KRASG12D and Therapeutic Vulnerability to 935 KRASMUT Inhibitors 936(图注取自PDF文本层,来源:来源期刊待补, 2026)
2. Daraxonrasib 选择性抑制 KRAS 突变型,放过野生型
机制上,他们用 80 nM(接近瘤内有效浓度)处理 24 小时,RBD 拉下后 IEF 分型,发现 KRAS-GTP 几乎被清空,但 HRAS/NRAS-GTP 基本还在——KRAS G12D 细胞里尤其明显。再用 cyclosporine A 竞争掉 CypA 结合,算出来药物对 KRAS 突变型的抑制 ~75-80% 靠“堵住效应器结合”,~20-25% 靠加速 GTP 水解;而对野生型 RAS 的抑制主要是水解那一块,堵住效应的比例很低。
这就有意思了:药物不是不能结合野生型 RAS,而是结合不上/结合效率差。他们用 GST-CypA 拉下三聚体复合物验证:KRAS-GTP 能被大量拉下来,而 HRAS/NRAS-GTP 不足 20%。
@方法论点评:cyclosporine 竞争实验是个很漂亮的“机制切割”设计——药物作用有两块:直接遮挡(steric occlusion)和加速水解(GAP-like effect)。不加 CsA 测的是总抑制,加了 CsA 测的是“去掉遮挡后还剩多少抑制”,两者相减得遮挡贡献。这种“物理阻断 vs 催化加速”的区分,对理解药物为啥对野生型无效很关键。

Fig. 2. Daraxonrasib Exhibits Preferential Binding to KRASMUT Over RASWT 977(图注取自PDF文本层,来源:来源期刊待补, 2026)
3. 长期低剂量压力下,G12R 和 G12D 走上完全不同的路
接着他们做“适应性抵抗”模型:IC50 浓度连续处理 14 天,每 3 天换药。G12D 细胞在前几天短暂上调野生型 RAS,但到第 14 天野生型已经回落,而 KRAS G12D 自身蛋白和 pERK 反而升到基线 1.5 倍。G12R 则相反:KRAS G12R 自己掉下去了,HRAS/NRAS 涨 2 倍,同时 EGFR 从无到有,pERK 回到基线 50% 左右。
再拉长到几个月,建出稳定的耐药衍生物(-RR)。G12R-RR 高表达 EGFR、HRAS、NRAS,KRAS 自己反而低;G12D-RR 则维持高 KRAS G12D、pMEK/pERK 回升,但野生型 RAS 变化不大,倒是一个意外发现:CypA 蛋白明显下降。
那这两个耐药模型对 EGFR 抑制剂或 SOS1 抑制剂敏感吗?G12D-RR 对 erlotinib 完全无感,BI-3406 只能轻度降 pERK、不影响增殖;G12R-RR 对两者都敏感,pERK 大幅下降、增殖被抑。
@方法论点评:这里的关键是“动态追踪”而不是只看终点——14 天时间序列揭示了 G12D 的野生型代偿是“一过性”的,长期稳定态是突变型自身维持;G12R 则是“根本切换”了驱动 isoform。如果只看终点会误以为两者都靠野生型。另外,建稳定耐药株时不升浓度(只维持 IC50),模拟的是临床缓慢耐药而非强力筛选——更贴近实际。
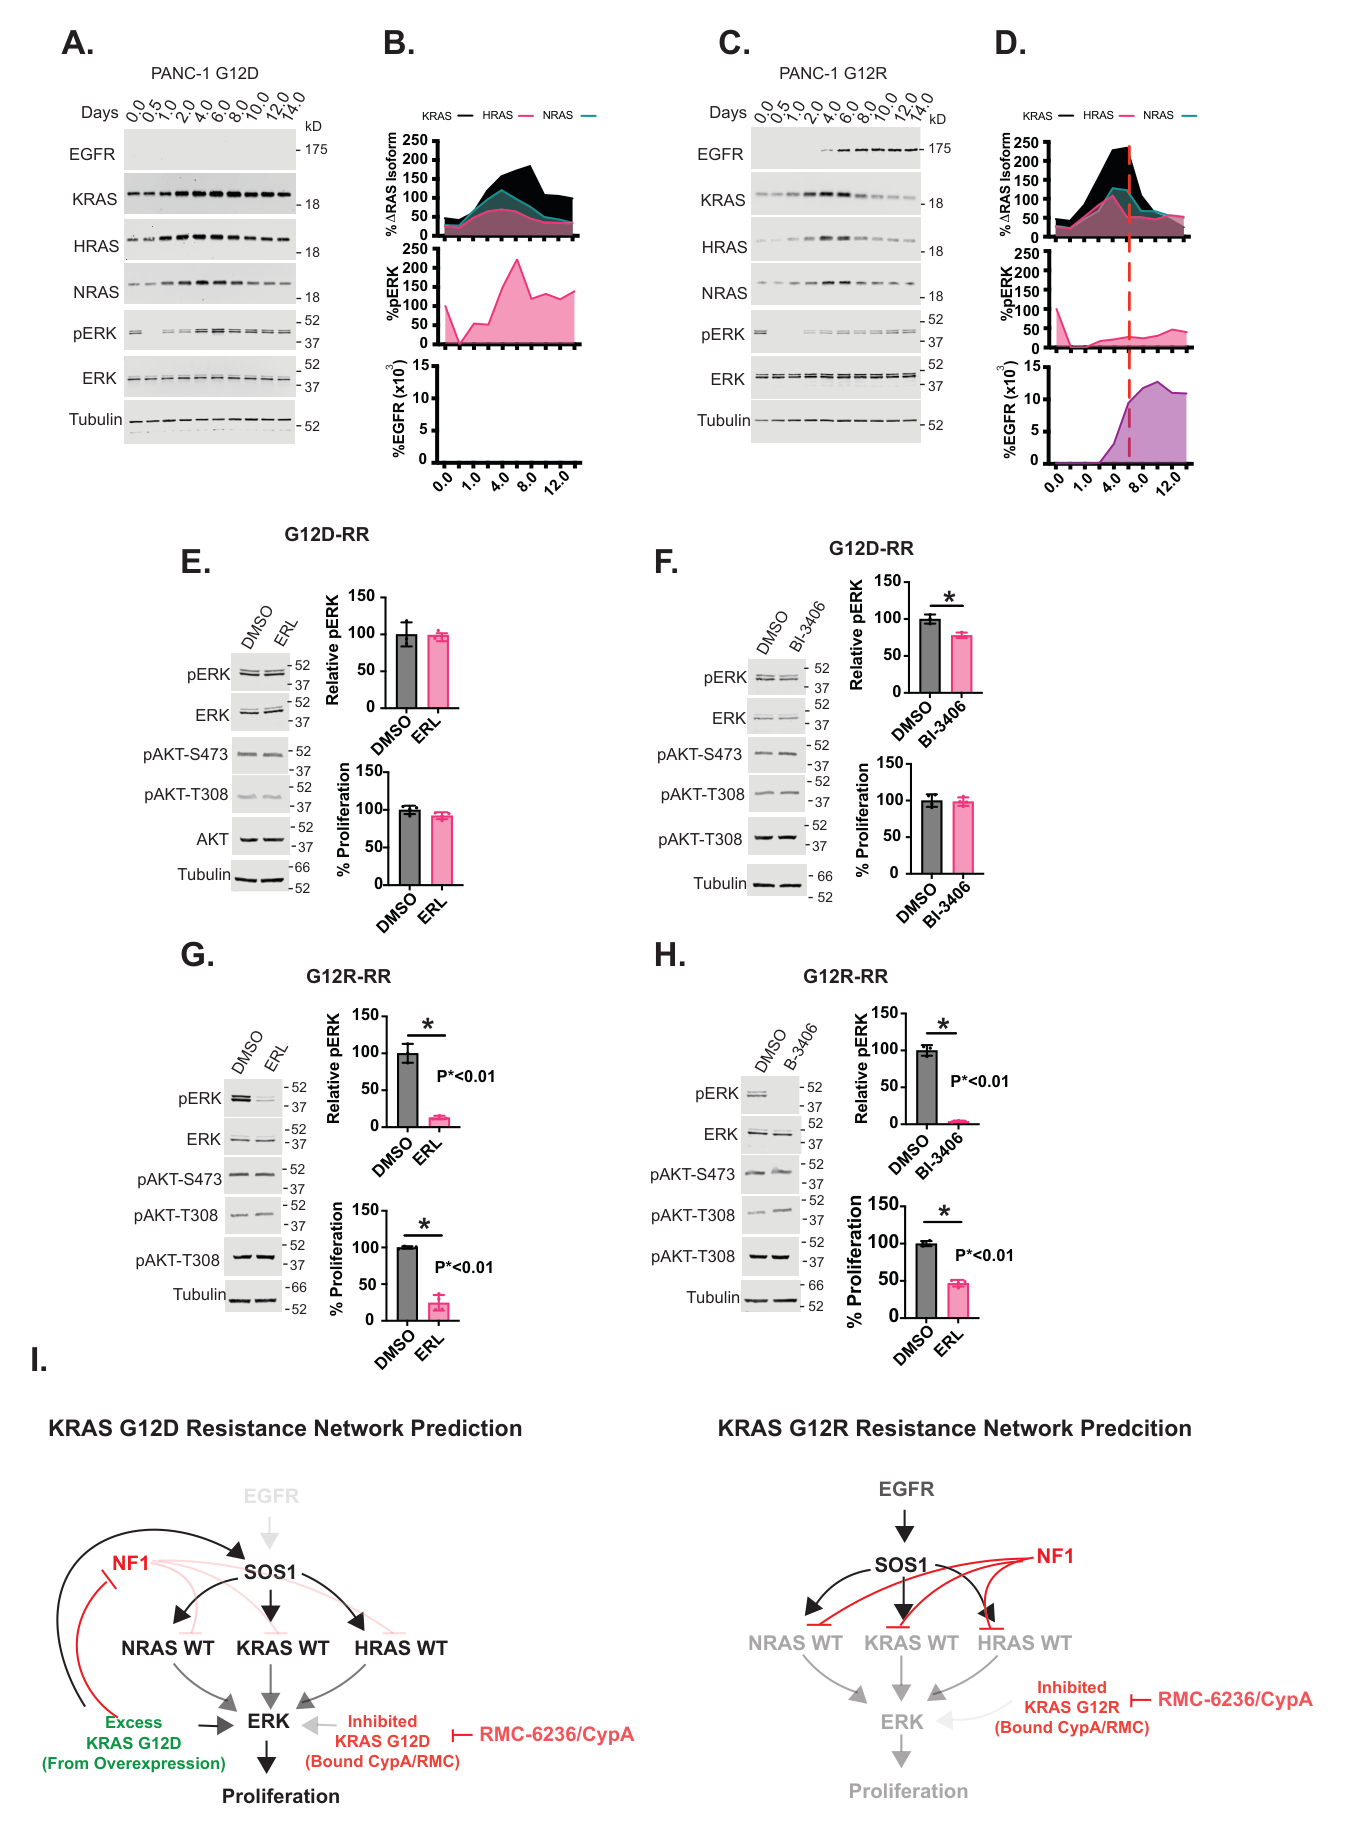
Fig. 3. Tubulin Tubulin(图注取自PDF文本层,来源:来源期刊待补, 2026)
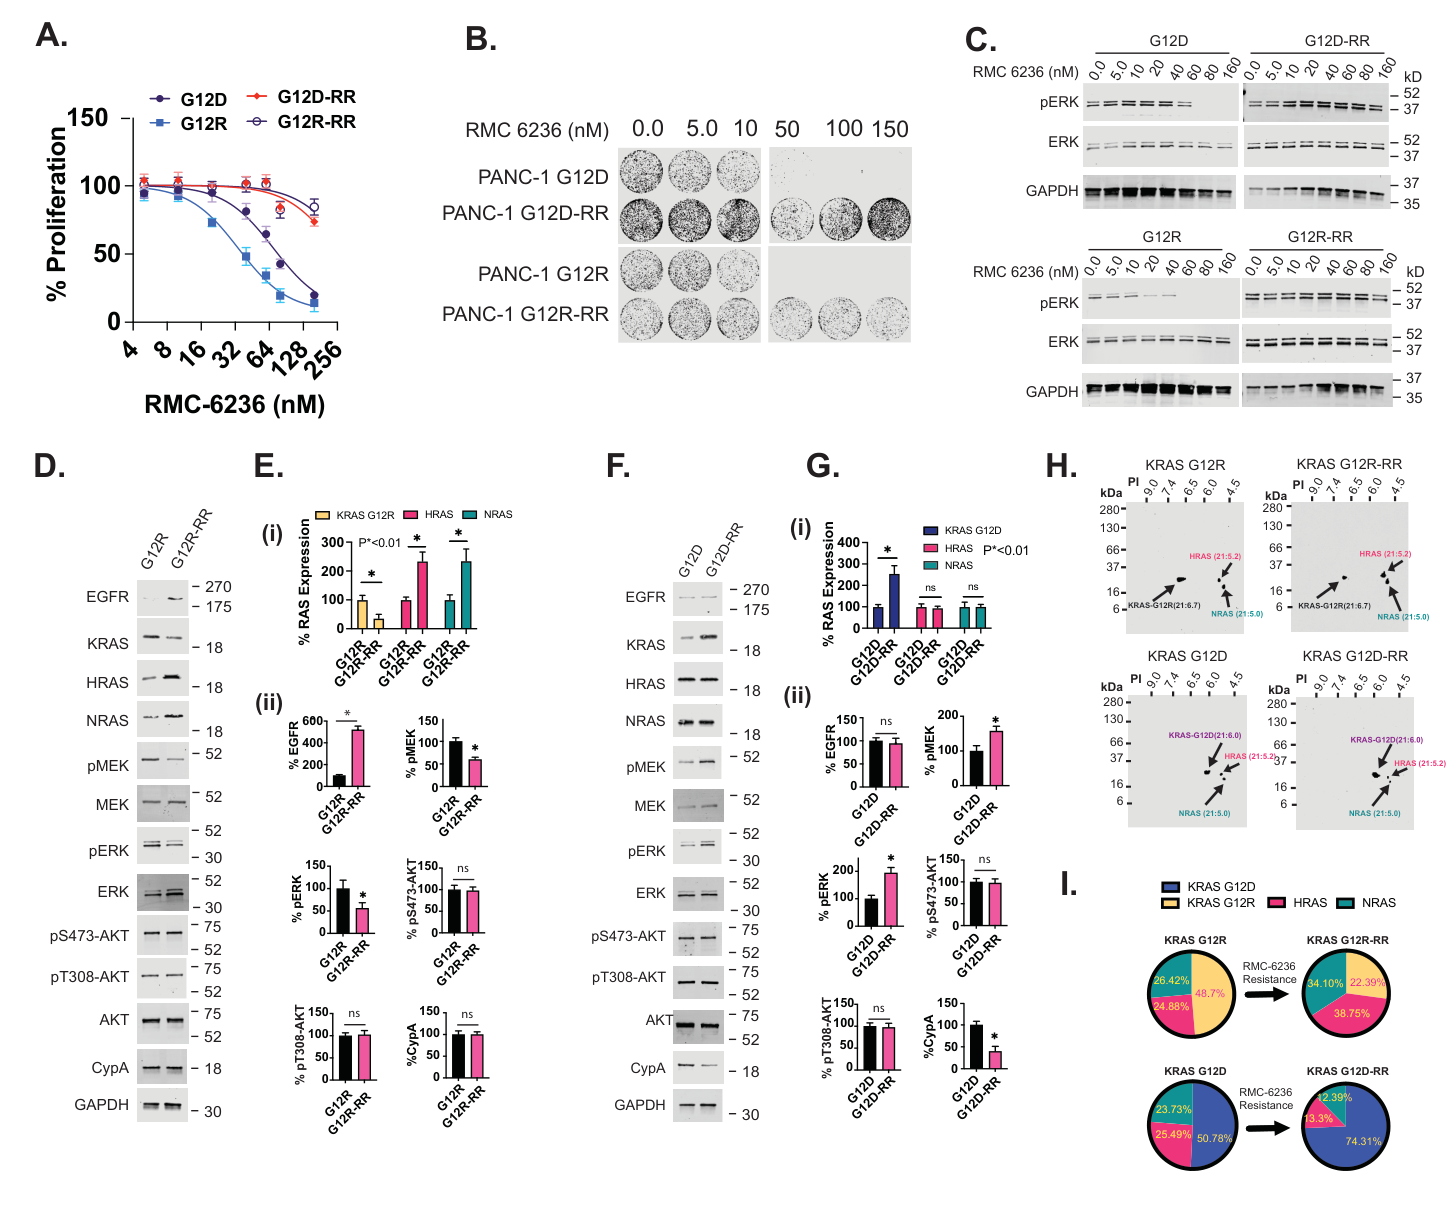
Fig. 4. Distinct Stoichiometric Adaptations Confer Daraxonrasib Resistance in KRASG12R and 056 KRASG12D PDAC Cells 057(图注取自PDF文本层,来源:来源期刊待补, 2026)
4. 耐药机制验证:CypA 下调 vs EGFR/野生型 RAS 上调
用 RBD 拉下耐药细胞的 RAS-GTP,G12R-RR 里 daraxonrasib 依然能把 KRAS G12R-GTP 按住,但 HRAS/NRAS-GTP 是自由的、依然能结合 RBD;G12D-RR 则连 KRAS G12D-GTP 都没按下去多少(相比于亲本细胞完全抑制),而且 CypA 表达下降。
他们接着做了一个“因果验证”实验:在 G12D-RR 里过表达 CypA,结果 KRAS-GTP、pERK、增殖全被重新压住;但在 G12R-RR 里过表达 CypA 没任何效果——因为 G12R-RR 的耐药不靠 CypA 缺失,而是靠野生型 RAS 支路逃逸。
另外他们还用 siRNA 分别敲 KRAS 或 HRAS+NRAS:ASPC-1 G12D-RR 靠 KRAS 存活,敲 KRAS 掉增殖、敲野生型没用;PSN-1 G12R-RR 则反过来,敲野生型才掉增殖、敲 KRAS 没用。这就从“遗传依赖”角度证实了两条路的独立性。
@方法论点评:CypA 回补实验是“gain-of-function”逻辑,siRNA 敲除是“loss-of-function”逻辑,两个方向交叉验证,因果链条更扎实。而且他们用的不是单一家系,而是多株细胞系(PANC-1、ASPC-1、SW1990、TccPan-2、PSN-1),排除了细胞系特异性的偶然。

Fig. 5. RAS pathway reactivation mechanisms under sustained daraxonrasib treatment 093(图注取自PDF文本层,来源:来源期刊待补, 2026)
5. 病人验证:G12R 耐药后转向 EGFR/野生型 RAS,trametinib 起效
最关键的部分来了。一个 69 岁 KRAS G12R 转移性胰腺癌病人,一线 FOLFIRINOX、二线 gem/nab-paclitaxel 后,三线 daraxonrasib 用了 ~10 个月耐药(CA19-9 回升、影像进展),后续两个 ADC 试验药都很快进展。耐药后活检测序——没有新发突变,跟诊断时一模一样。
他们把耐药病灶的活细胞 FACS 分选出来,做 RBD-IEF,发现 RAS 野生型(HRAS/NRAS)占了总 RAS-GTP 的 86.67%,KRAS G12R 只剩一点点。这和 PANC-1 G12R-RR 细胞(~72.85% 野生型)高度一致。IHC 确认 EGFR 阳性,ELISA 定量 EGFR 和 pEGFR 也跟实验室耐药细胞在一个量级。
既然耐药机制是 EGFR → 野生型 RAS → MAPK 再激活,那按道理 trametinib(MEK 抑制剂)应该有效。他们在 G12R-RR 细胞里测了 trametinib:IC50 比亲本还低,G12D-RR 则完全耐。再用 3D 生物打印的肿瘤类环(toroid)验证——病人来源的 toroid 在 5 nM trametinib 下 48 小时就崩了,daraxonrasib 则纹丝不动。
临床决策:病人第 6 线用 trametinib 1 mg + gemcitabine + hydroxychloroquine,CA19-9 从 25309 降到 6000 多,影像稳定了 ~5 个月,最终 OS 40 个月——在转移性胰腺癌里非常夸张。
@方法论点评:这个病人验证的亮点在于——不是在细胞系里“造”了一个耐药模型再去找药,而是直接拿病人耐药后的活组织做 RBD-IEF 和 toroid 药敏,用临床真实数据回扣实验室发现。RBD-IEF 能从少量 FACS 分选的肿瘤细胞里读出 isoform 级别的 RAS 活性,是真正的“转化”技术。Toroid 平台则解决了传统类器官培养太慢的问题,给晚期病人争取了治疗窗口。

Fig. 6. Molecular Profiling of Daraxonrasib-Resistant KRASG12R Patient Tumor Validates Preclinical 130 Resistance Mechanisms 131(图注取自PDF文本层,来源:来源期刊待补, 2026)

Fig. 7. Preclinical Modeling Identifies Trametinib Sensitivity in Daraxonrasib-Resistant KRASG12R 172 PDAC 173(图注取自PDF文本层,来源:来源期刊待补, 2026)
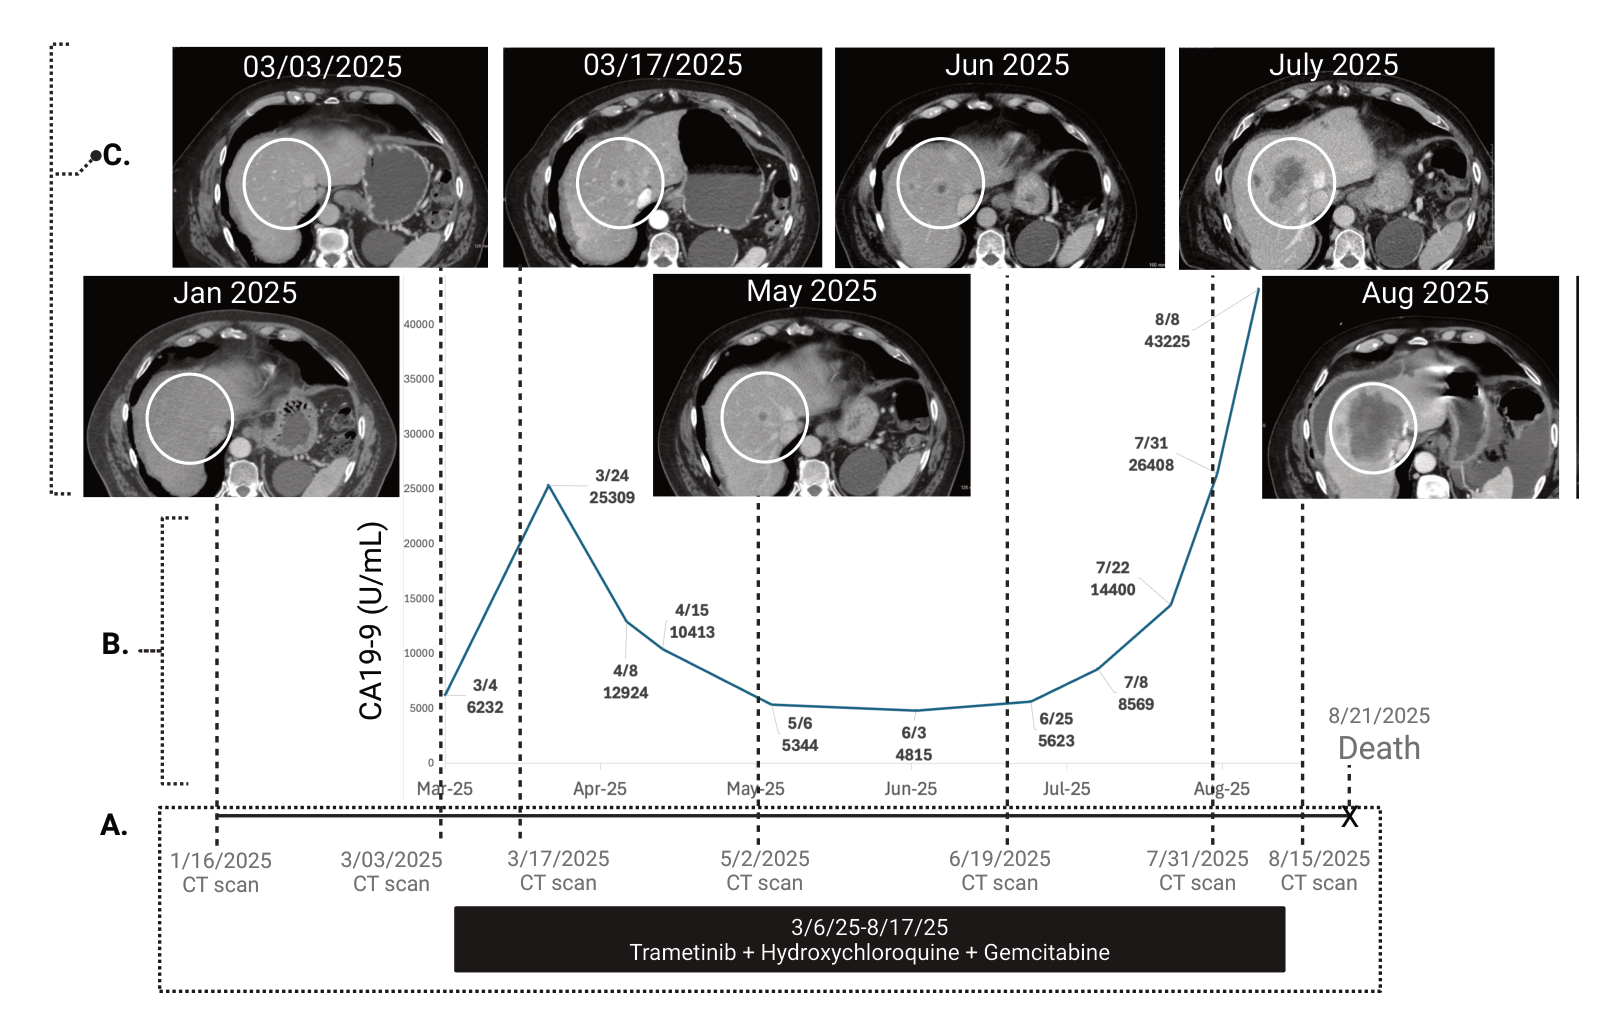
Fig. 8. Sixth-Line Therapy Achieves Durable Response in Daraxonrasib-Resistant Metastatic PDAC. 211 Patient treatment and outcome. (A) Timeline. (B) Serial CA19-9 levels on MEK inhibitor-based combination 212 therapy. (C) Serial CT scans; a representative liver lesion (white circle) is followed over time. Within the first 2-3 213 weeks, disease progressed rapidly: a new liver lesion appeared on 3/17/25 (absent on 3/3/25), with CA19-9 214 rising from 6,236 (3/4/25) to 25,309 (3/24/25). From 3/24/25, the patient responded to therapy, with decreasing 215 CA19-9 and stabilization of the liver lesion. In July, CA19-9 rose again, and by 7/31/25 CT showed significant 216 progression (4.8 months from treatment initiation), with the lesion nearly doubling in size from 7/31/25 to 8/15/25. 217(图注取自PDF文本层,来源:来源期刊待补, 2026)
核心结论
Daraxonrasib 本质上是个“KRAS 突变型偏好”的抑制剂——它靠 CypA 形成三聚体,能强力按住 KRAS G12D/G12R-GTP,但对野生型 RAS(HRAS/NRAS)的亲和力低,抑制效果有限。 KRAS G12R 因为天生不能反式激活野生型 RAS,所以对 daraxonrasib 初始更敏感;但耐药后通过上调 EGFR 和 HRAS/NRAS 表达来“换驱动”,形成 EGFR→野生型 RAS→MAPK 的逃逸通路。 KRAS G12D 耐药则走另一条路:下调 CypA 蛋白,让药物“搭不起桥”,从而维持 KRAS G12D-GTP 信号;对 EGFR 抑制剂和 MEK 抑制剂都不敏感。 这种等位基因特异性的耐药拓扑结构可以直接指导后线治疗:G12R 耐药后转向 MEK 抑制剂(trametinib)敏感,在病人身上实现了 ~5 个月疾病控制和 40 个月 OS。
对耐药/DTP/PGCC 的启示
“持久细胞(DTP)”的等位基因特异性:G12D 和 G12R 在药物压力下的早期适应轨迹完全不同——G12D 先短暂依赖野生型 RAS 代偿,后稳定在突变型自身;G12R 则直接切换 isoform 依赖。这提示 DTP 状态的“路径”由突变等位基因预先决定,不能一概而论。 CypA 下调作为 G12D 特有的耐药开关:G12D 耐药细胞通过降低 CypA 蛋白来解除药物三聚体的形成,这种“辅助因子剥夺”机制在耐药研究中较少被关注,值得在其他 CypA 依赖型药物中排查。 EGFR/野生型 RAS 轴作为 G12R 的“软肋”:耐药后反而获得新的治疗窗口——MEK 抑制剂。这提示耐药表型不一定是“更难治”,有时是“换了个弱点”。对 PGCC 或多倍体细胞而言,若其依赖的驱动 isoform 发生切换,也可能暴露出类似的靶向敏感性。
局限
主要还是基于少数几株细胞系(尤其是 PANC-1)和单个病人的深度分析,样本量小,统计外推有限。 G12D 耐药中的 CypA 下调机制只在 PANC-1 和非等基因 G12D 细胞中验证,未在更多 G12D 模型里系统复现;CypA 下调的上游调控机制完全未涉及。 临床部分为单病例报告,trametinib 联合方案的疗效不能直接推广;病人之前已接受多线治疗,后续疗效也可能受先前治疗残留效应影响。 Trametinib 的敏感性在 G12R-RR 里虽然显著,但临床 PFS 也就 ~5 个月,最终还是进展了——说明还有更下游或旁路机制未被覆盖。
来源
期刊:待确认(PDF 首页未标注完整期刊名),2026。DOI: 待补。