一句话亮点:食管腺癌的癌相关成纤维细胞(CAF)分泌 GDF15,顺着 AKT 把肿瘤细胞的线粒体「重接」成高氧化磷酸化模式,扛住放化疗;中和 GDF15 或压住线粒体,肿瘤就重新变敏感了。
背景 / 痛点
食管腺癌(EAC)的治疗耐药,在「肿瘤-基质互作」这个层面一直没讲清楚。CAF 是肿瘤微环境里的关键角色,但它们分泌的哪一路信号在驱动放化疗耐药、又怎么和临床结局挂钩,还不明确。
这篇作者把目光放在 GDF15 上——它是 CAF 分泌程序里的一个成员,想看看它是不是那条「基质推着肿瘤变耐药」的关键线。
推理链分步拆解
第一步:临床先看 GDF15 有没有「预后分量」
他们在接受 CROSS 方案新辅助放化疗的 EAC 患者里测了治疗前后的血清 GDF15。结果治疗后 GDF15 显著升高,而且治疗后高 GDF15 独立预测更差的总生存(OS),并在独立队列和公共数据集里都验证了(Fig. 1)。
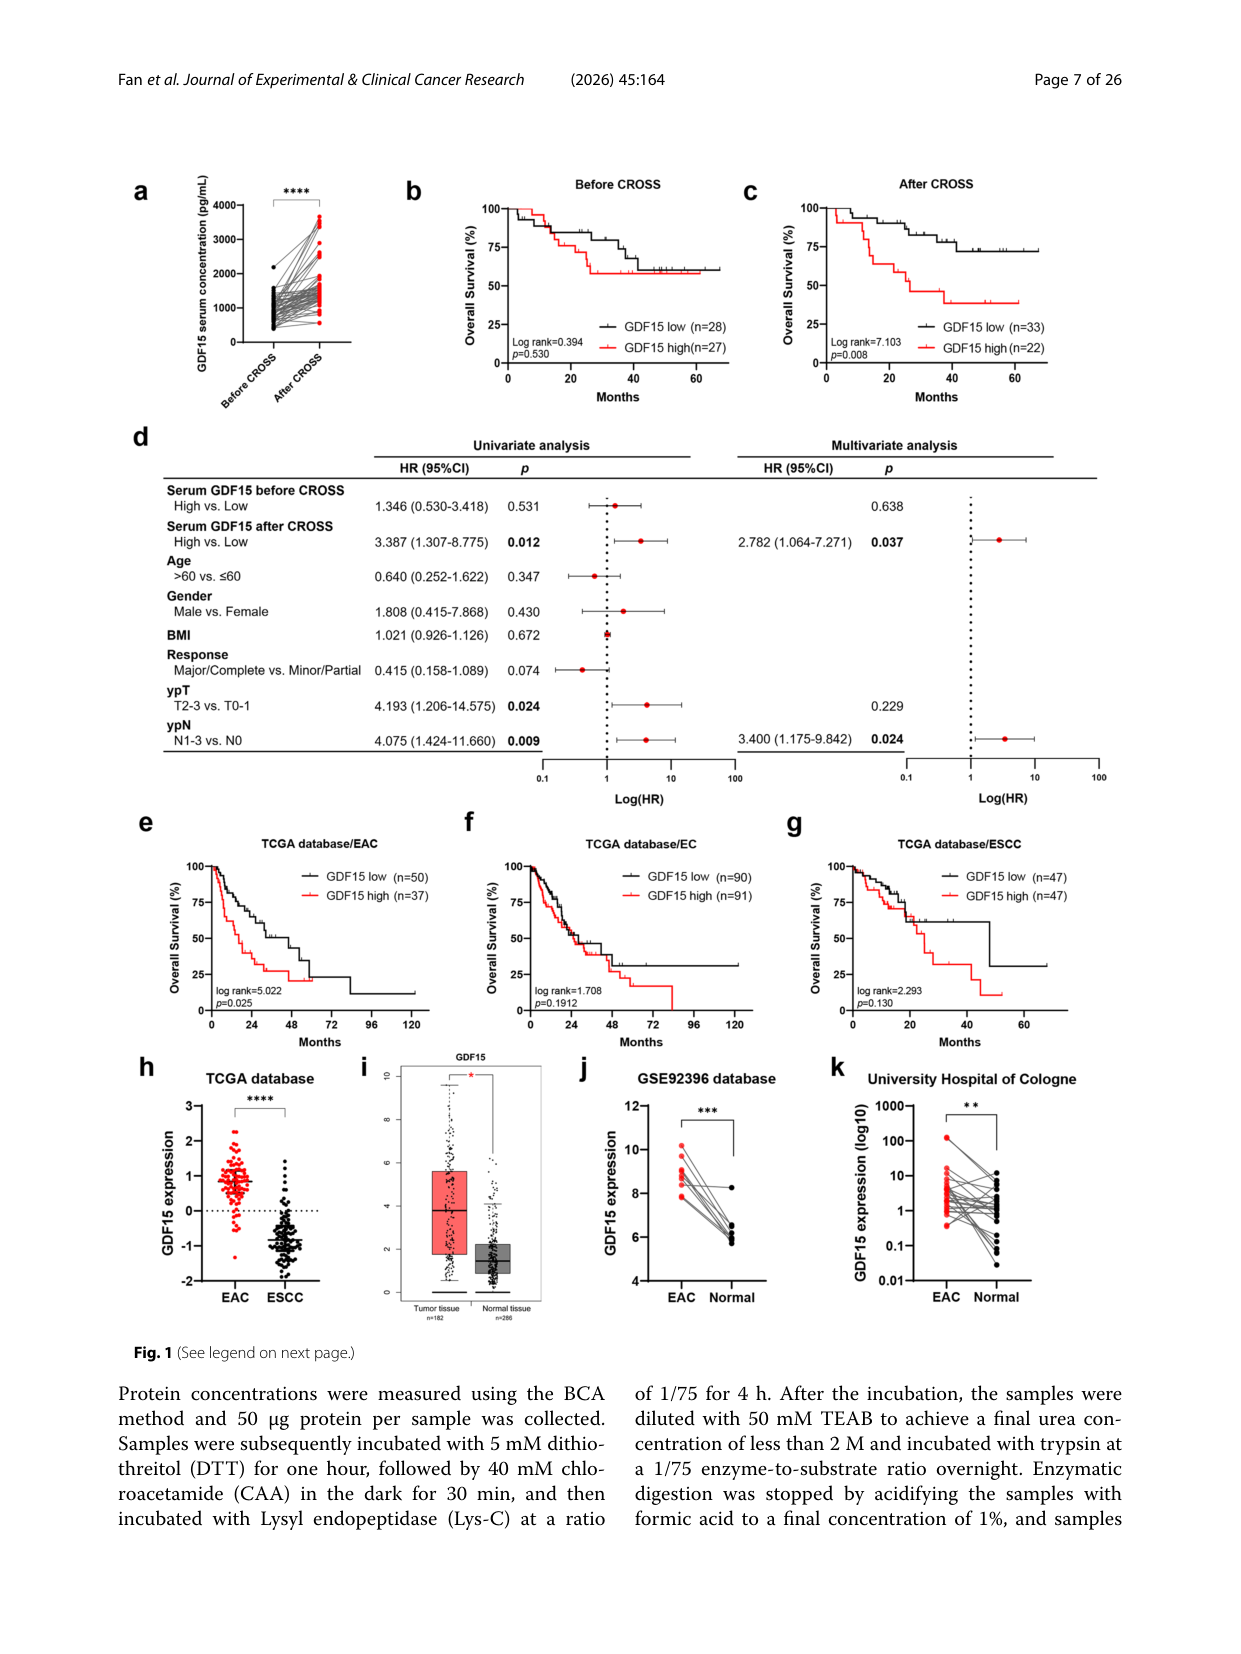
@方法论点评:把「基质因子」和「治疗前后动态 + 生存」绑在一起,是这篇文章区别于纯机制研究的亮点。治疗后升高,暗示它是「治疗压力下被诱导出来」的代偿信号,而不只是肿瘤本底的标志物。
第二步:CAF 是 GDF15 的「主产地」
CAF 增强 EAC 细胞和病人来源类器官(PDO)对化疗、放疗的抵抗,同时 GDF15 分泌显著增加;区室特异的转录组和 ELISA 都支持 CAF 是肿瘤-基质互作中被诱导的 GDF15 主要来源(Fig. 2)。
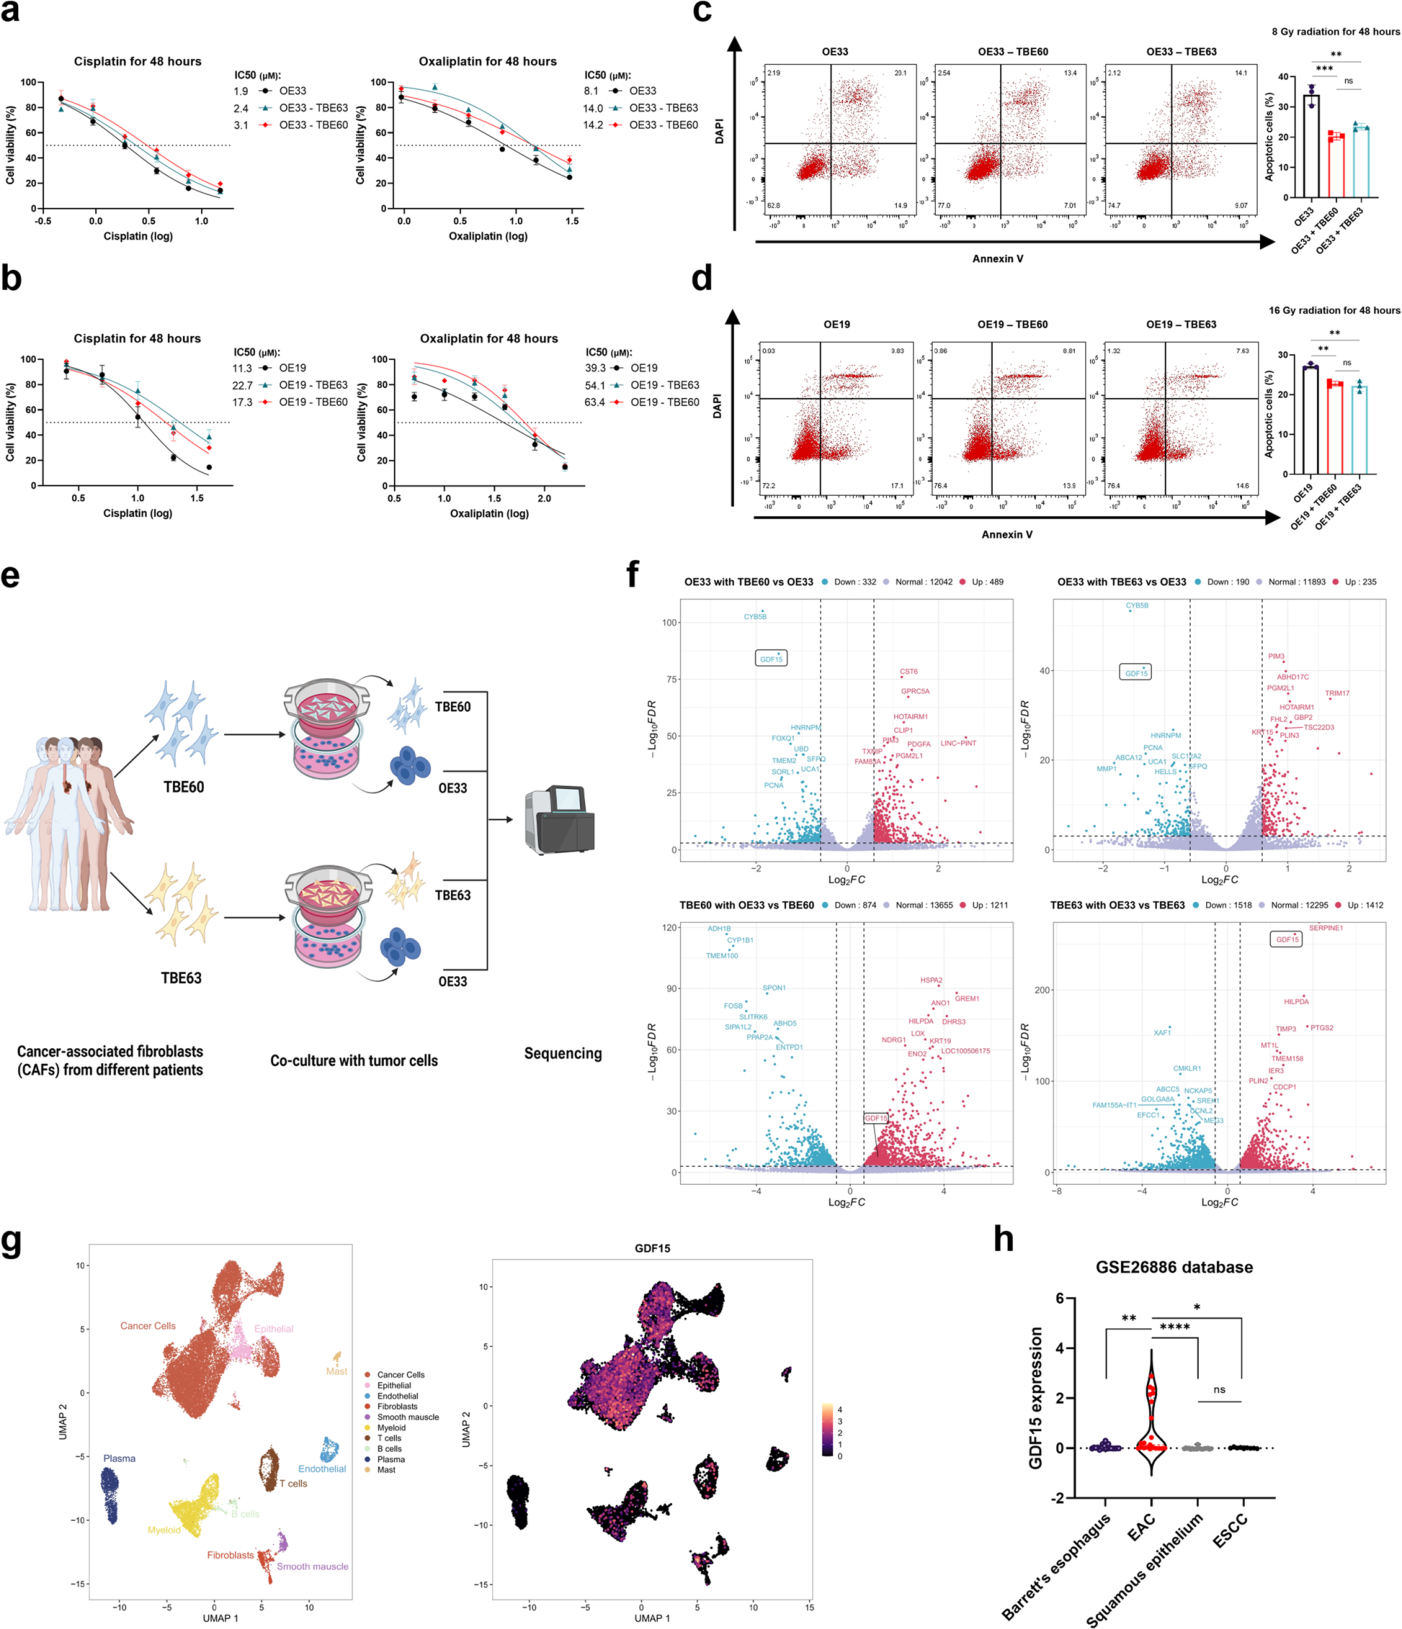
@方法论点评:用「区室特异」分析(区分肿瘤细胞 vs 基质细胞各自表达什么),才能把「谁在产这个因子」讲清楚。这比笼统看整个组织表达要严谨得多。
第三步:功能上,GDF15 是不是「必要」的?
敲低 GDF15 能降低治疗抵抗,而重组 GDF15 能部分恢复 GDF15 缺失模型里的化疗抵抗;中和 GDF15 还能减弱 CAF 相关的顺铂耐受(Fig. 3、4)。
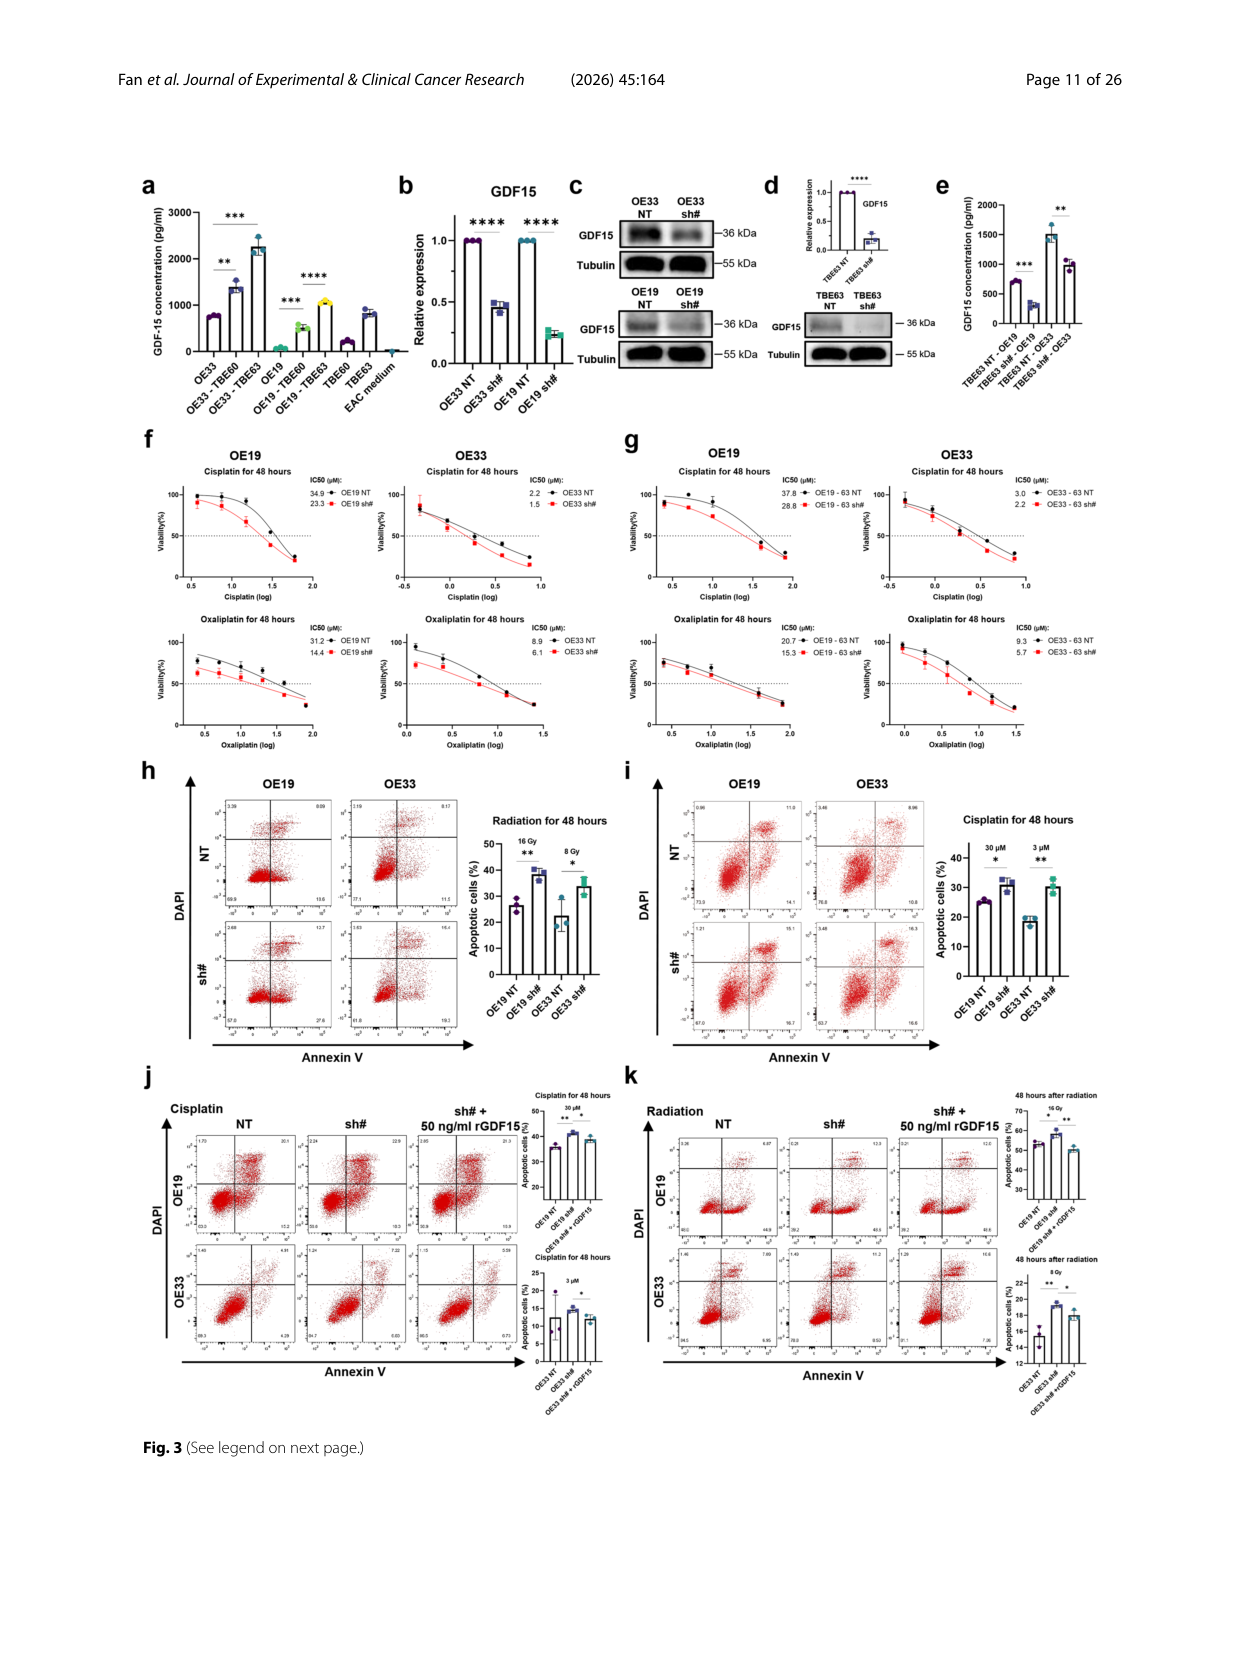
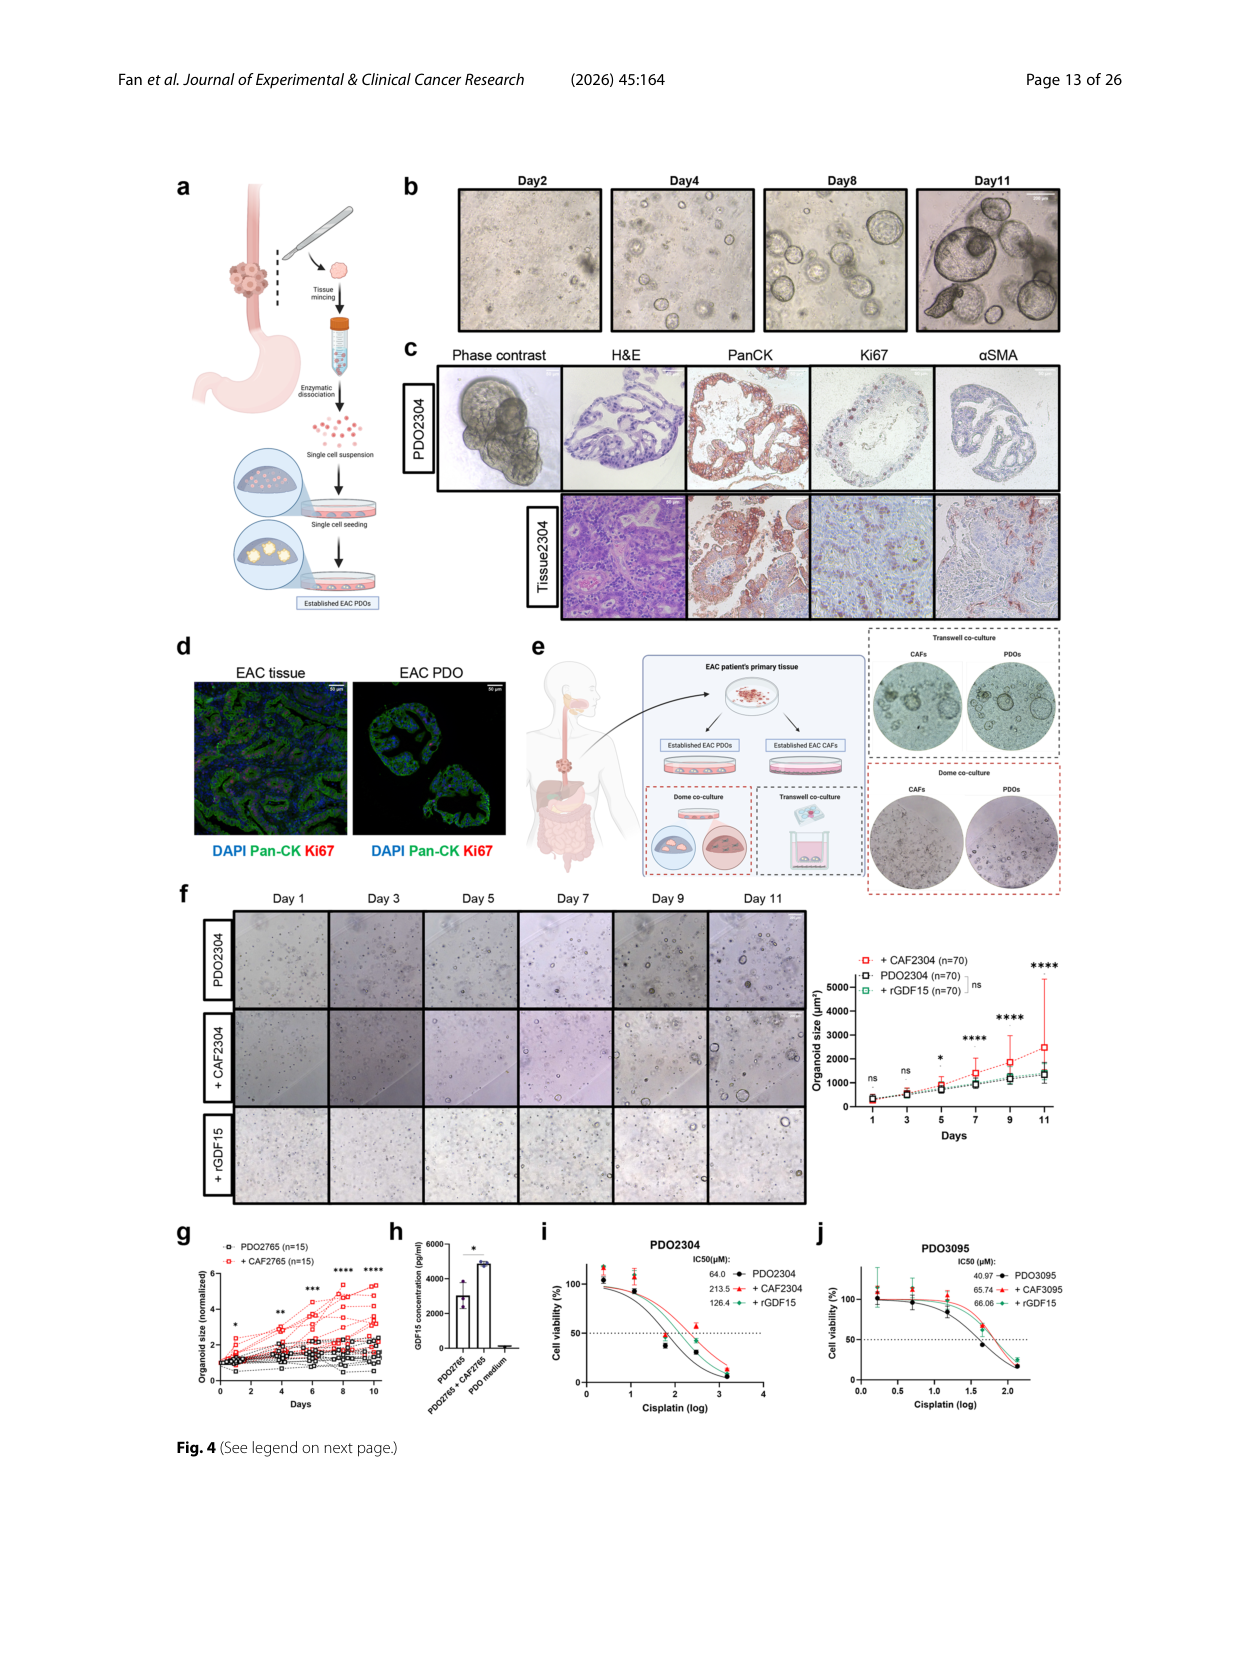
@方法论点评:敲低 + 回补(重组蛋白)+ 中和抗体,三管齐下做功能验证,是「因子-功能」研究的标准闭环。重组 GDF15 能「部分恢复」,既证明必要,也提示它只是整个 CAF 分泌程序里的一个可靶向成分。
第四步:机制落在 AKT + 线粒体
GDF15 的作用机制是激活 AKT 信号,并驱动线粒体呼吸适应,表现为氧化磷酸化(OXPHOS)增强;药理学上削弱 OXPHOS 能进一步增敏 EAC 对顺铂,尤其在 CAF 共培养条件下(Fig. 5、6)。
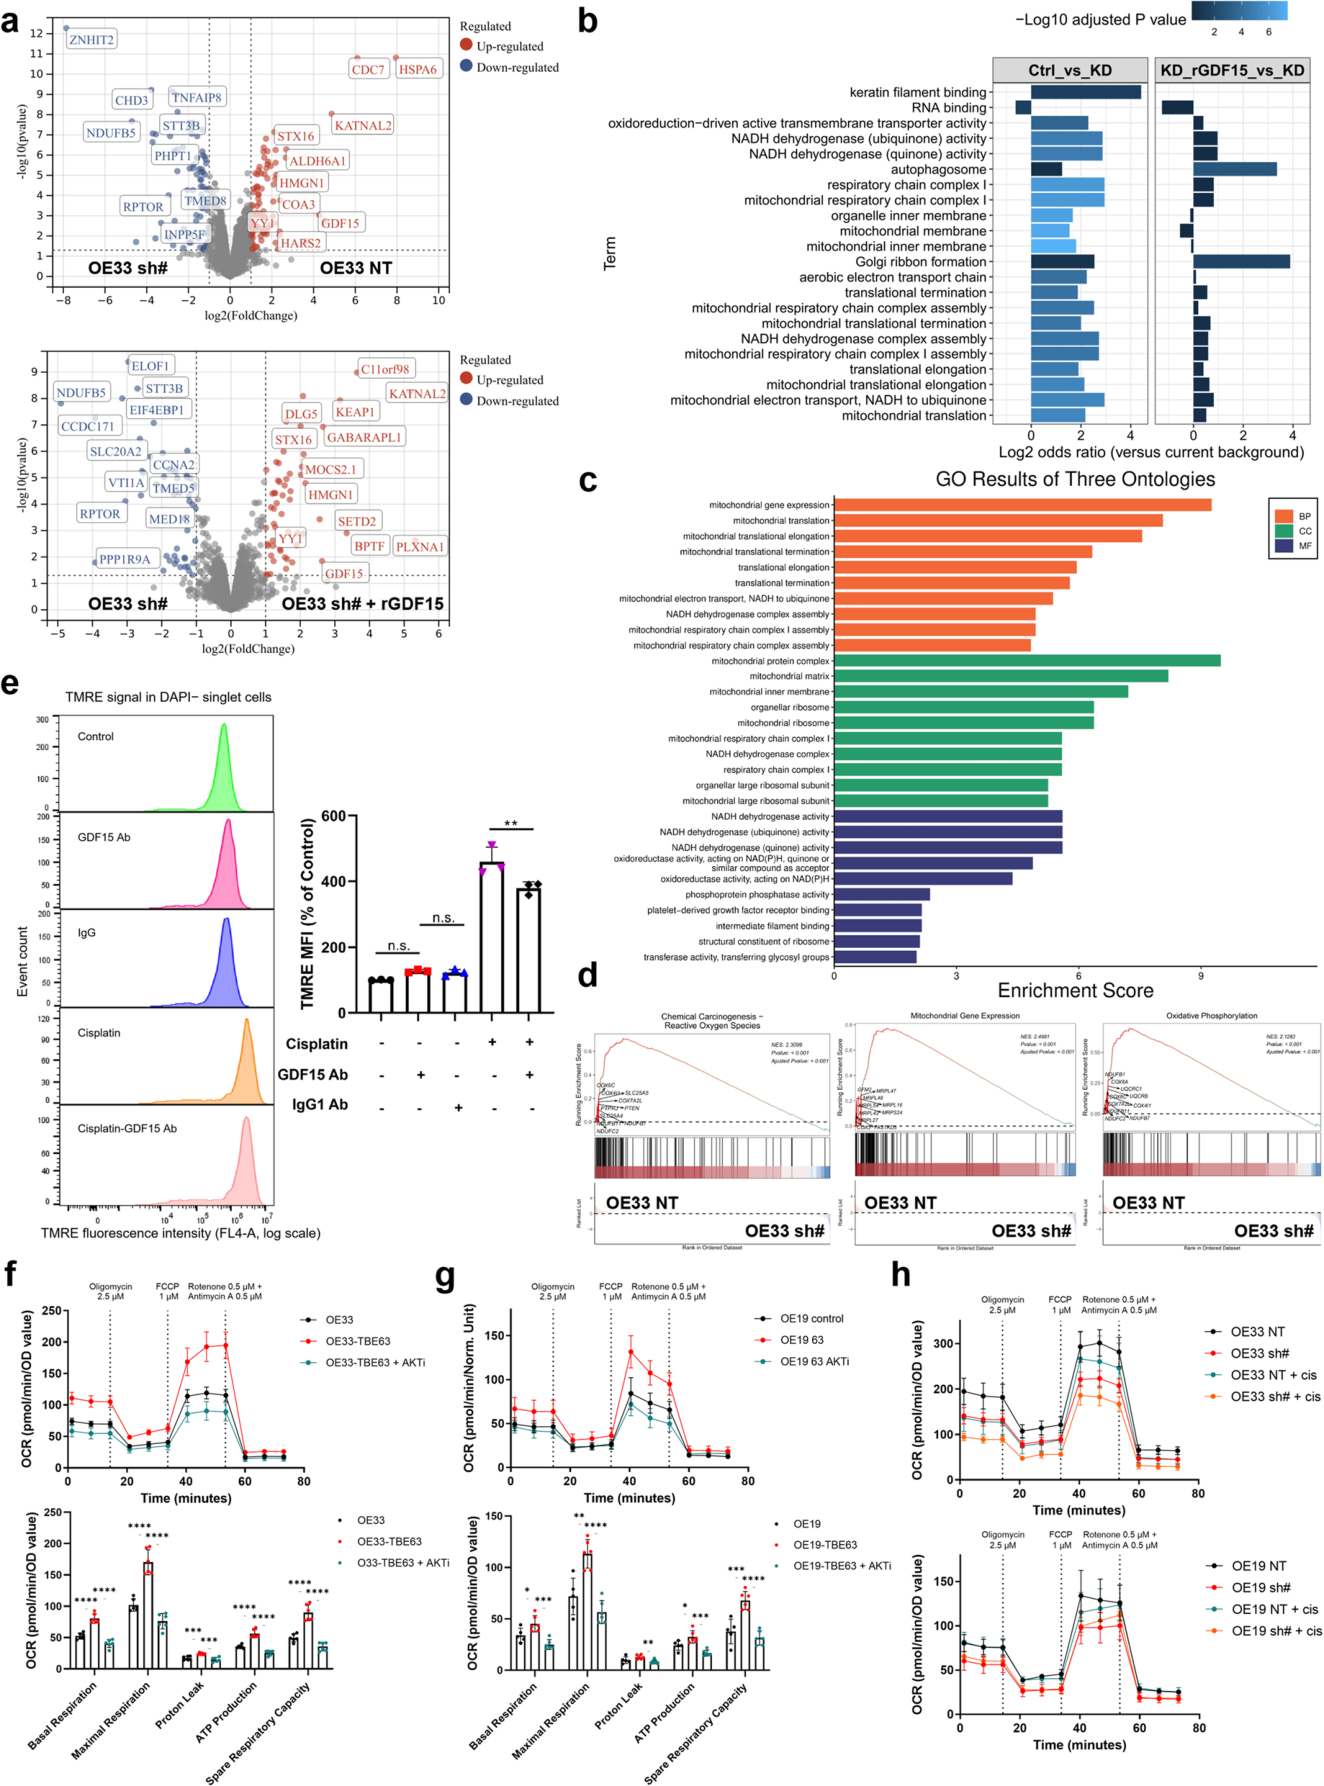
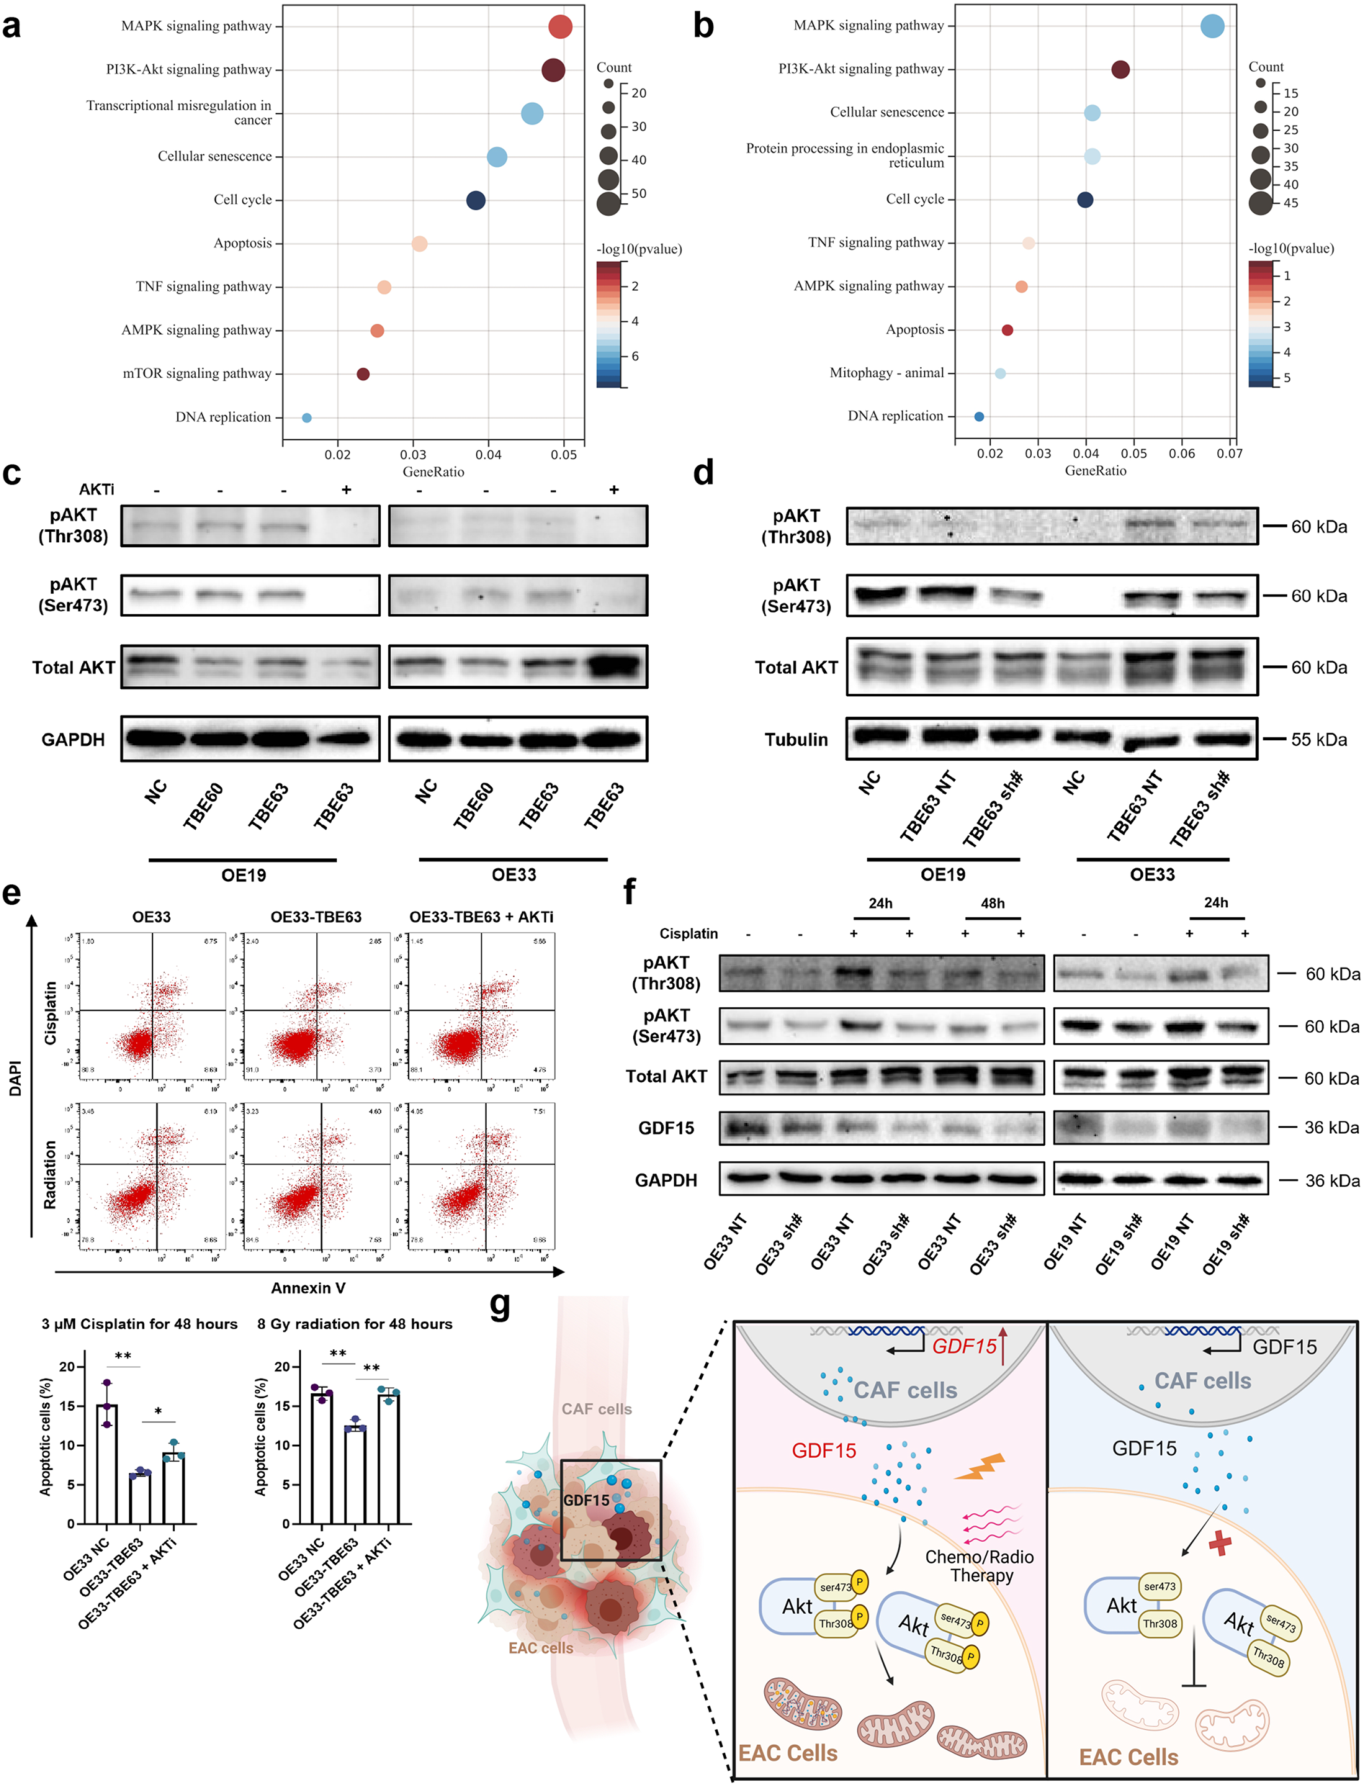
@方法论点评:把「基质因子」落到「线粒体代谢重编程」这个可干预的节点,是这篇的机制落点。OXPHOS 依赖是很多耐药细胞(包括 DTP)的共性,GDF15-AKT-OXPHOS 这条轴让「基质促耐药」有了代谢靶点。
核心结论
CAF 来源的 GDF15 通过激活 AKT、驱动线粒体 OXPHOS 重编程,介导 EAC 的放化疗耐受;血清 GDF15 是预后标志物,中和 GDF15 或靶向线粒体代谢可作为克服 CAF 相关耐药的策略。
对耐药 / DTP / PGCC 的启示
这篇把耐药归因到「微环境因子 → 线粒体代谢重编程」,正好和 DTP/持久细胞「高 OXPHOS、代谢依赖」的特征对上。CAF 分泌的 GDF15 很可能就是 DTP 状态的一个「外源维持信号」:基质不断「投喂」让肿瘤细胞保持代谢上能扛药的模式。对 PGCC 来说,巨细胞往往代谢重编程明显、且高度依赖微环境,GDF15-AKT-OXPHOS 这条「基质-代谢」轴值得在 PGCC 与基质共培养模型里直接验证,也许能解释巨细胞为何如此耐打。
局限
GDF15 的临床结论以血清相关性为主,缺乏前瞻性干预数据;线粒体机制主要靠药理学(OXPHOS 抑制剂)验证,遗传层面的敲除证据相对少;GDF15 下游除 AKT 外的信号是否参与,未完全排除。
来源
来源:Fan N, et al. Targeting the CAF-GDF15 axis attenuates AKT-mediated mitochondrial rewiring and chemoradiation resistance in esophageal adenocarcinoma. Journal of Experimental & Clinical Cancer Research, 2026. DOI: 10.1186/s13046-026-03776-6