一句话亮点
葡萄膜黑色素瘤(UM)跑到肝脏后,通过分泌GDF15“策反”肝脏星状细胞(HSC),后者反过来帮它铺路搭桥——分泌胶原铺ECM、拉来内皮细胞建血管,最终让微小的播散灶长成要命的大转移。而沉默UM的GDF15,哪怕癌细胞已经进了肝,也长不出像样的转移灶。
背景/痛点
葡萄膜黑色素瘤这病有点邪门:原发灶在眼睛里,但一半患者最终会死于肝转移,而且这个转移可以发生在原发灶治好很多年之后。临床上用15基因表达谱(GEP)把病人分成低危(Class 1)和高危(Class 2)两组,Class 2的5年转移率高达70–80%。高危的核心驱动事件之一是BAP1失活,导致表观遗传重编程、去分化、转移能力飙升。
但有一个关键问题一直没搞清楚:UM细胞到了肝脏这个“土壤”之后,是怎么跟当地居民——尤其是肝星状细胞(HSC)——勾搭上的?HSC在正常肝里只占5–8%,受伤或炎症时会活化、变成肌成纤维样细胞。之前有体外研究提示HSC可能帮UM逃避靶向治疗,但在活体里HSC到底在转移启动中扮演什么角色,几乎没人系统回答过。
今天这篇就从这个缺口切入。
推理链分步拆解
第一步:把UM和HSC养在一起,看癌细胞“变脸”
他们先做了一个很直接的实验:把肝转移倾向的MP41细胞(Class 1/PRAME+,在小鼠里肝转移率很高)单独养,或者跟LX2 HSC系共培养,然后做单细胞RNA测序。
结果发现:UM细胞在跟HSC“同居”后,转录组发生了明显重塑——有一个特定的细胞状态(state #1)显著富集,另一个状态(state #8)减少。STRING网络分析显示,富集的基因跟细胞存活、代谢重编程、血管生成相关,比如RASGRP3(UM特异的MAPK激活因子)、BIRC7(抗凋亡)、以及GDF15。
那这个现象意味着啥?说明HSC不是被动旁观者,而是主动“教育”UM细胞,让它进入一个更适应肝脏生存的状态。
@方法论点评:这里用的是共培养+单细胞转录组策略,比混合群体测序精细得多,能把“谁变了、变了什么”拆开看。关键是区分了UM和HSC两个群体的转录变化,避免了细胞类型混杂带来的假信号。
接着他们用NicheNet预测:HSC分泌的TGFB1、TGFB2、CXCL12等配体,可能通过UM上的受体改变STAT3、SERPINE1等靶基因表达。这条线索指向GDF15——它在共培养的UM里明显上调。
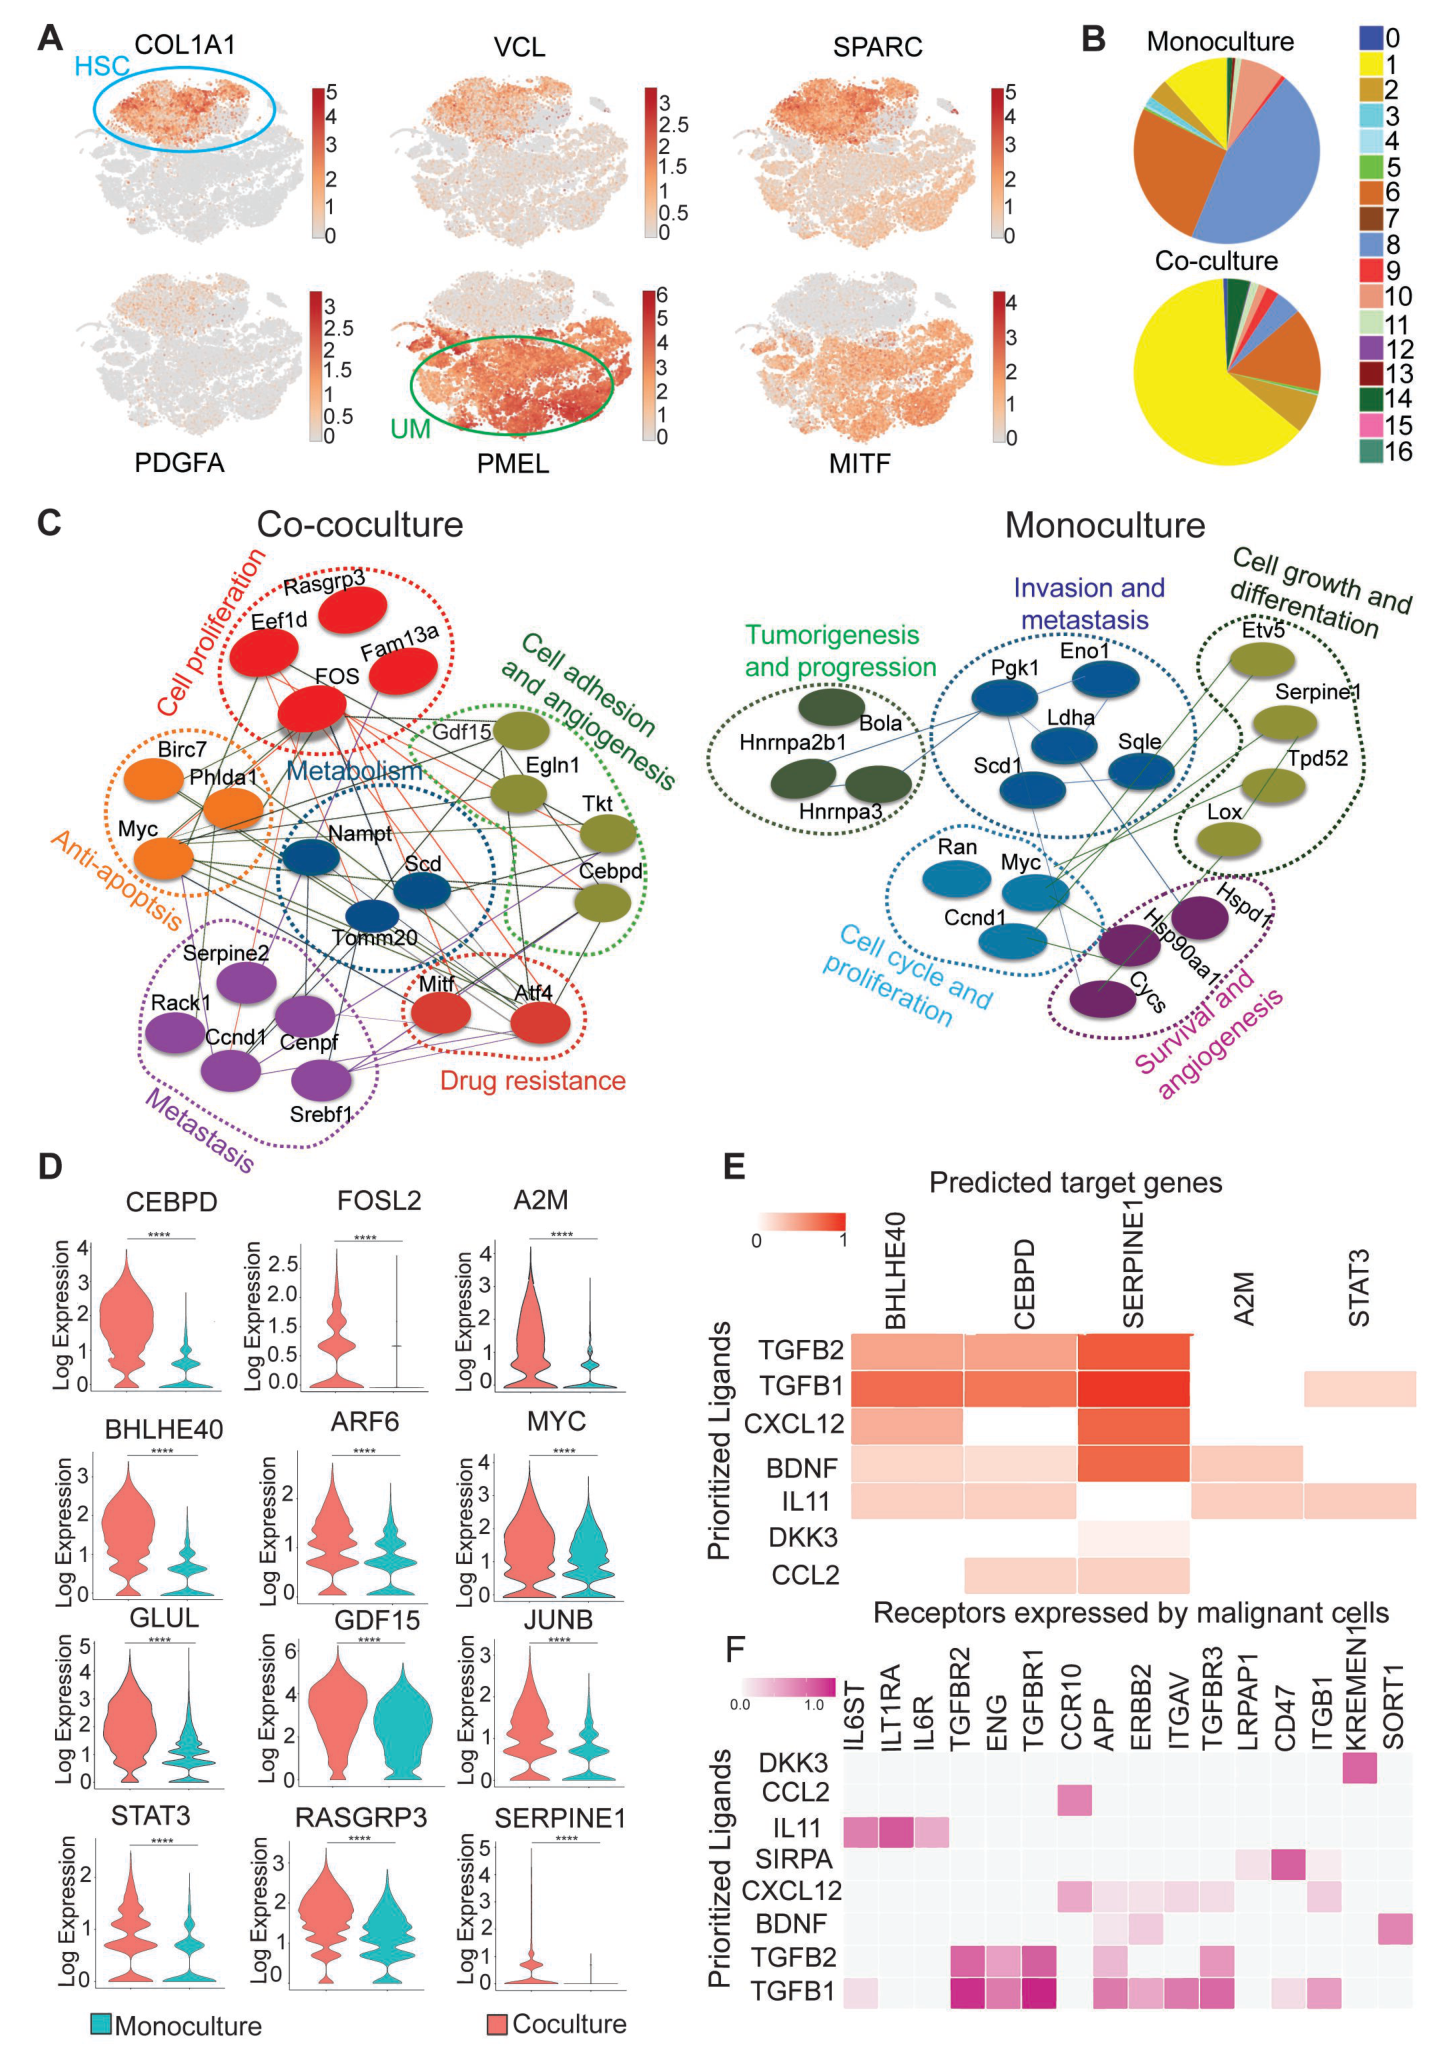
Fig. 1. Hepatic stellate cells (HSCs) modulate the transcriptional state of UM cells. A: t-(图注取自PDF文本层,来源:来源期刊待补, 2026)
第二步:临床样本里找证据——GDF15确实跟转移挂钩
体外看到了现象,接下来要回答:这个在临床上成立吗?
他们做了几件事。第一,整合6个公开单细胞数据集(55个样本,含原发、转移、正常组织),发现UM细胞是GDF15的主要来源,而且在Class 2(高危)样本里GDF15表达显著高于Class 1。第二,Western blot验证了一 panel UM细胞系:BAP1阴性的细胞(Mel202、Mel270)GDF15表达高,BAP1阳性的(92.1、MP41)也有高表达的例外——说明BAP1不是唯一调控因子。
第三,关键因果实验:用shRNA敲降BAP1后,GDF15蛋白水平上升;ChIP-seq显示BAP1敲降后GDF15启动子区的H3K27ac显著增加。这个机制很直接——BAP1作为去泛素化酶调控组蛋白修饰,它的丢失打开了GDF15的转录许可。
另外他们还发现,UM跟HSC共培养本身就能进一步推高GDF15分泌(ELISA验证了几乎所有UM细胞系都有这个趋势)。也就是说:BAP1丢失让UM有了GDF15高表达的“底子”,到了肝脏HSC微环境又把GDF15“音量”再拧大。
@方法论点评:这里有一个很漂亮的因果链条设计——从相关(临床样本)→ 敲除验证(BAP1 shRNA)→ 表观机制(ChIP-seq)→ 微环境放大(共培养ELISA),层层递进,每一步都在排除“只是伴随现象”的可能。
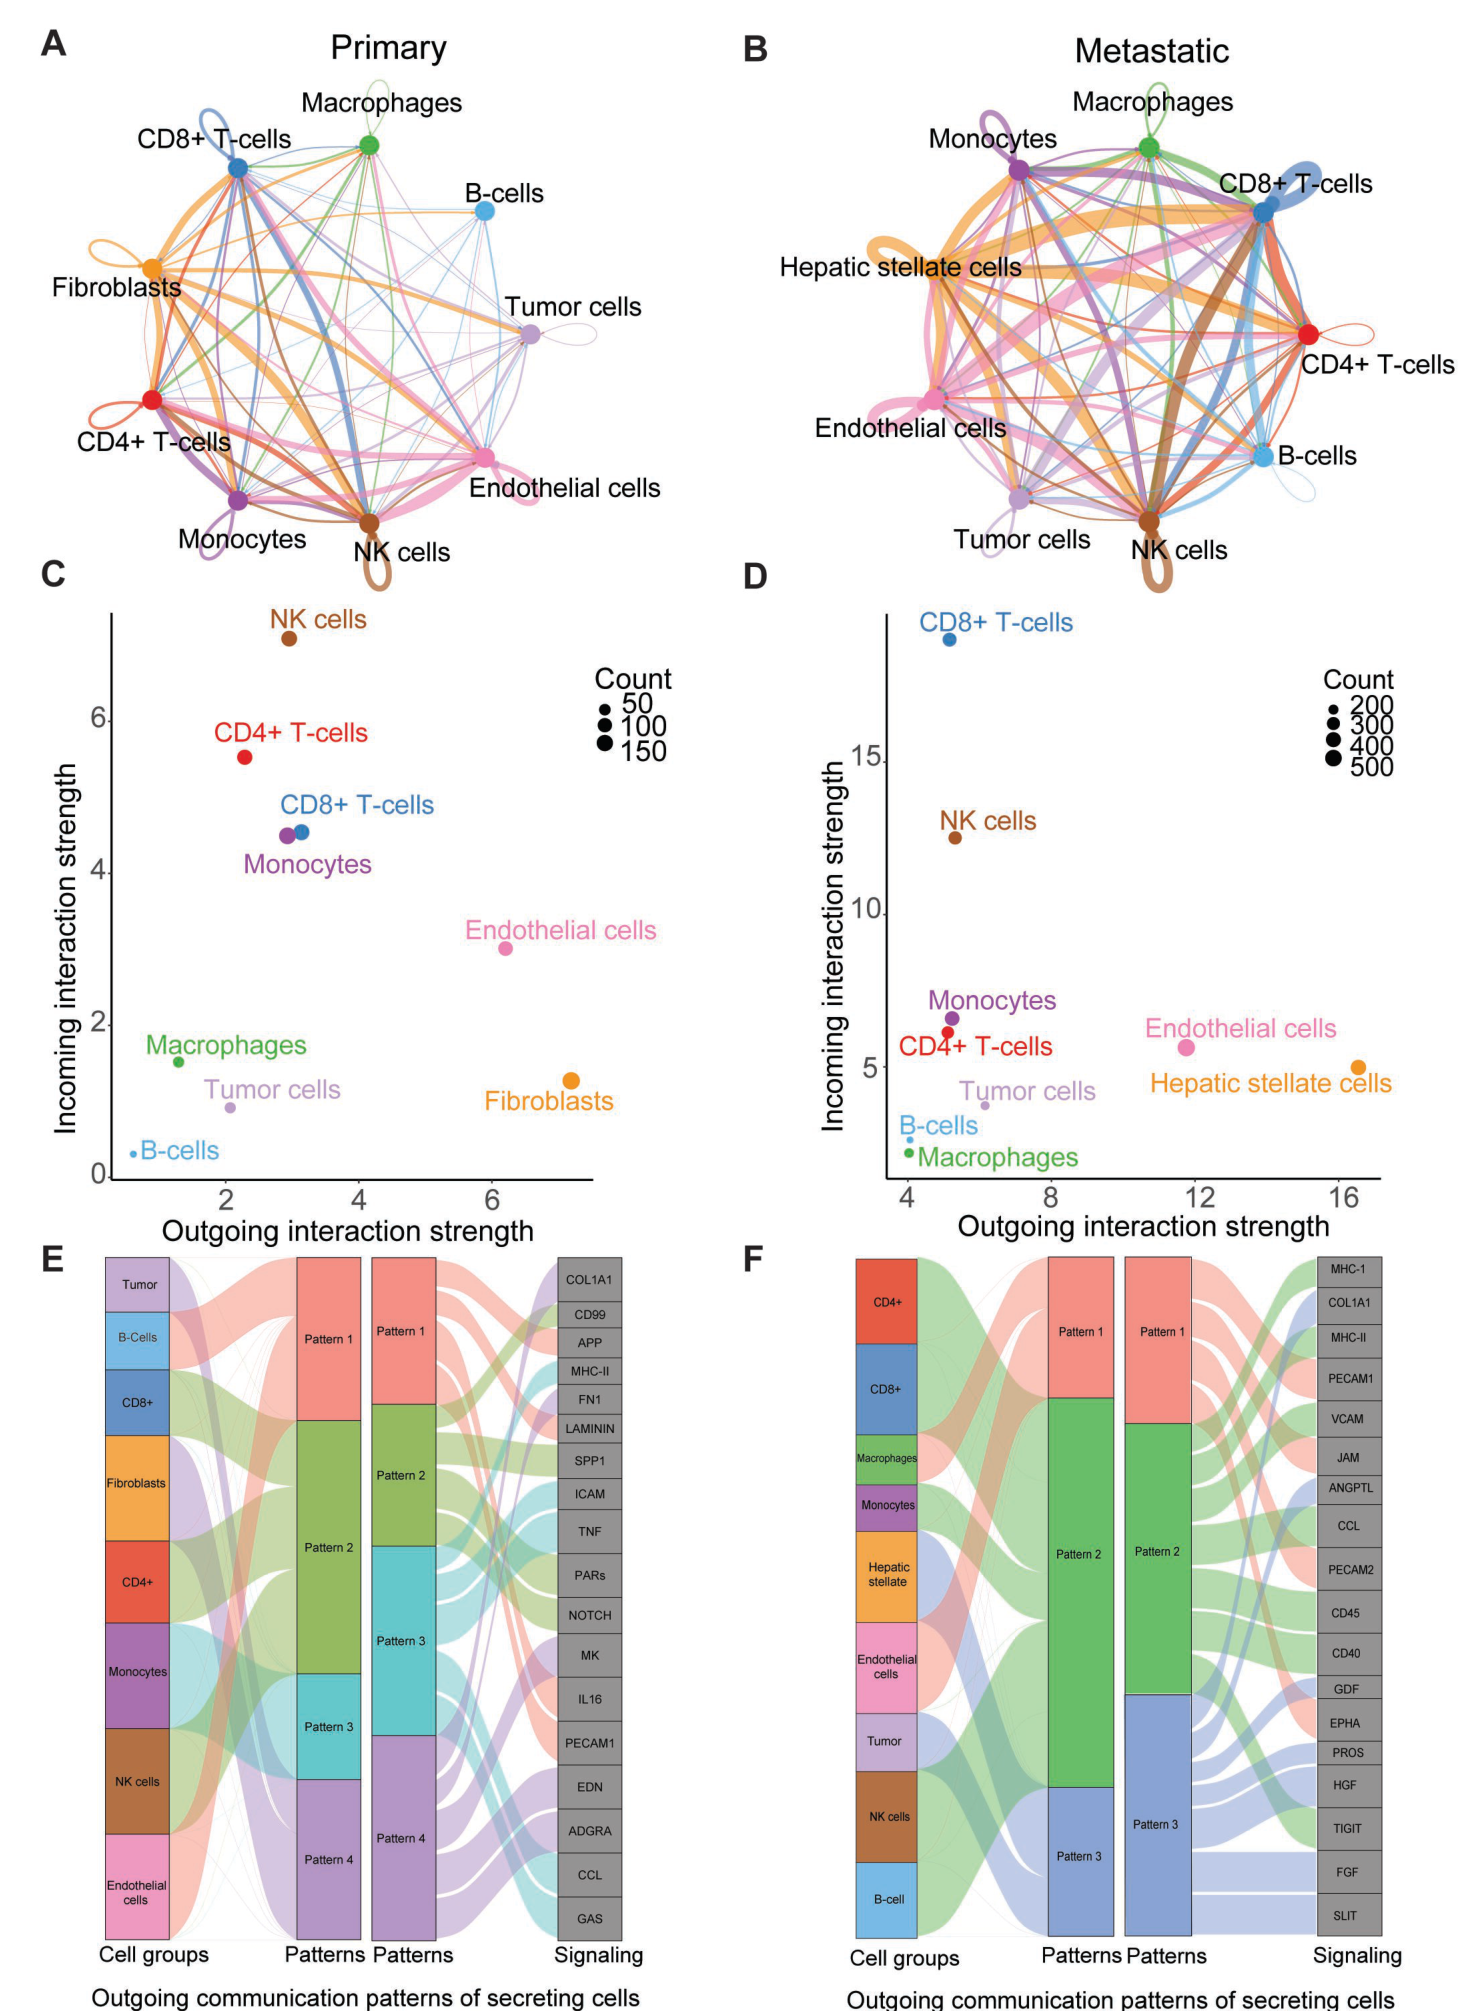
Fig. 2. Human metastatic uveal melanoma cells communicate with endothelial cells and(图注取自PDF文本层,来源:来源期刊待补, 2026)
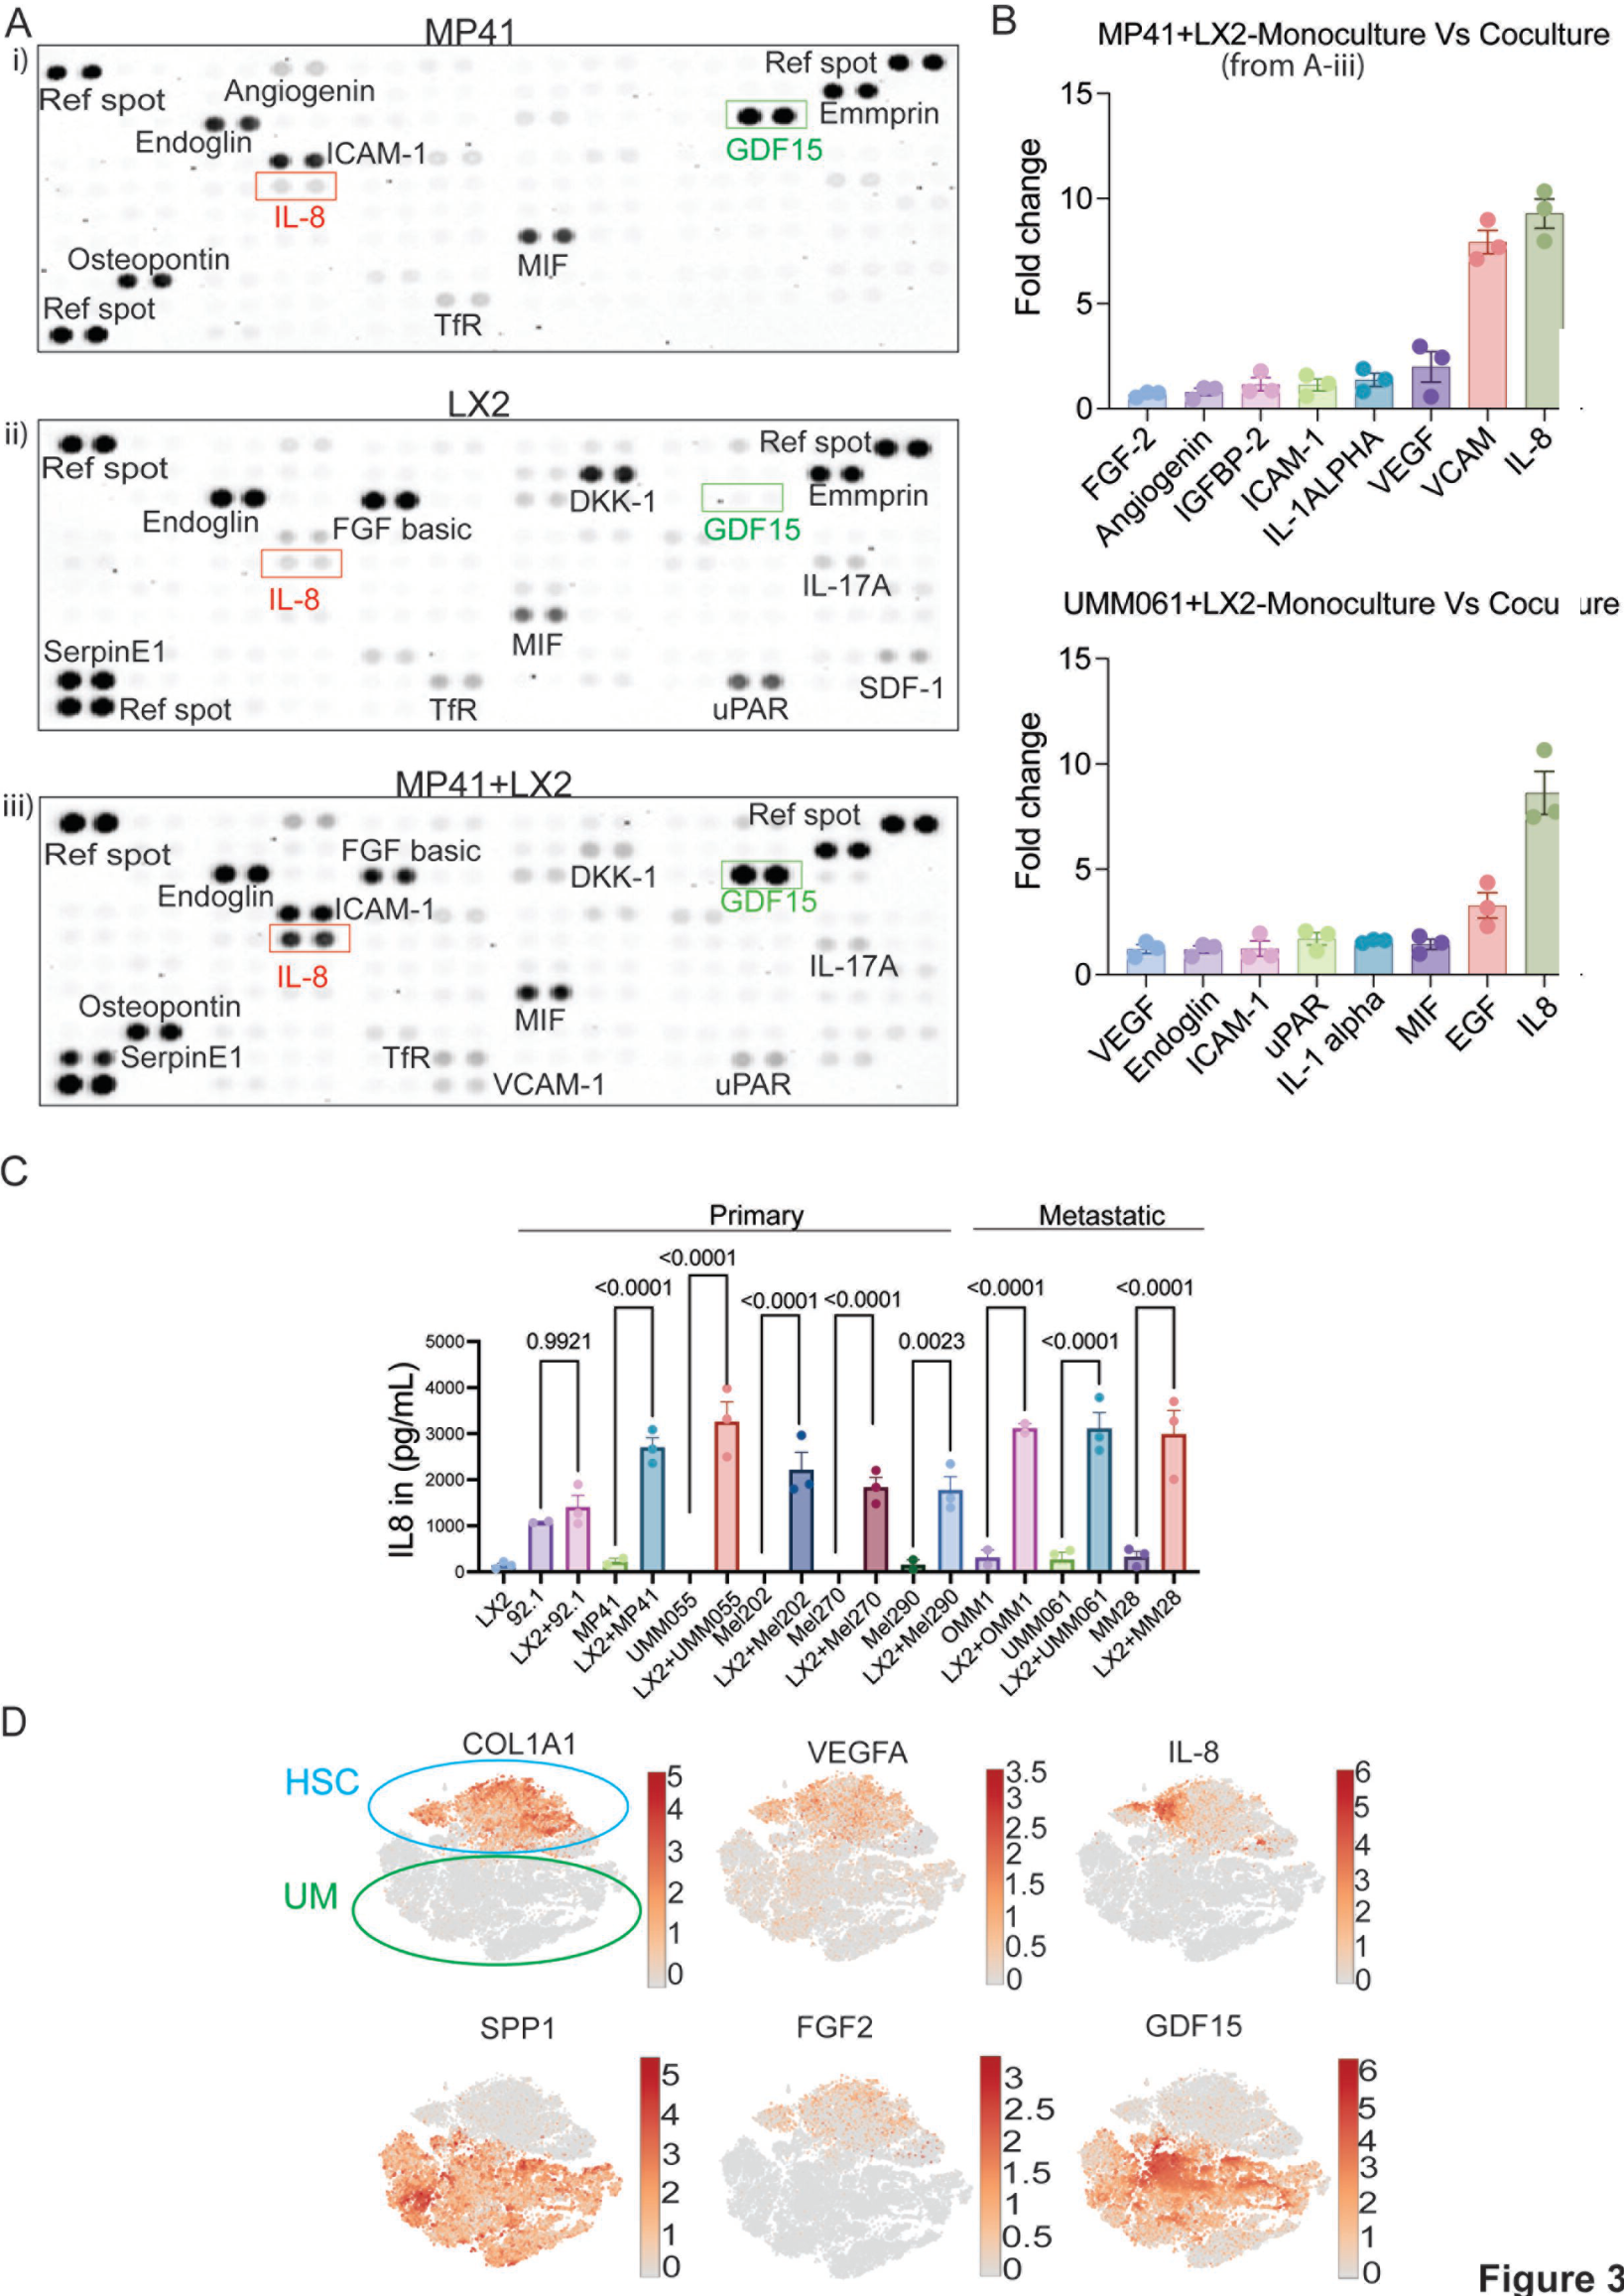
Fig. 3. UM-HSC crosstalk is associated with an increased expression of pro-angiogenic(图注取自PDF文本层,来源:来源期刊待补, 2026)
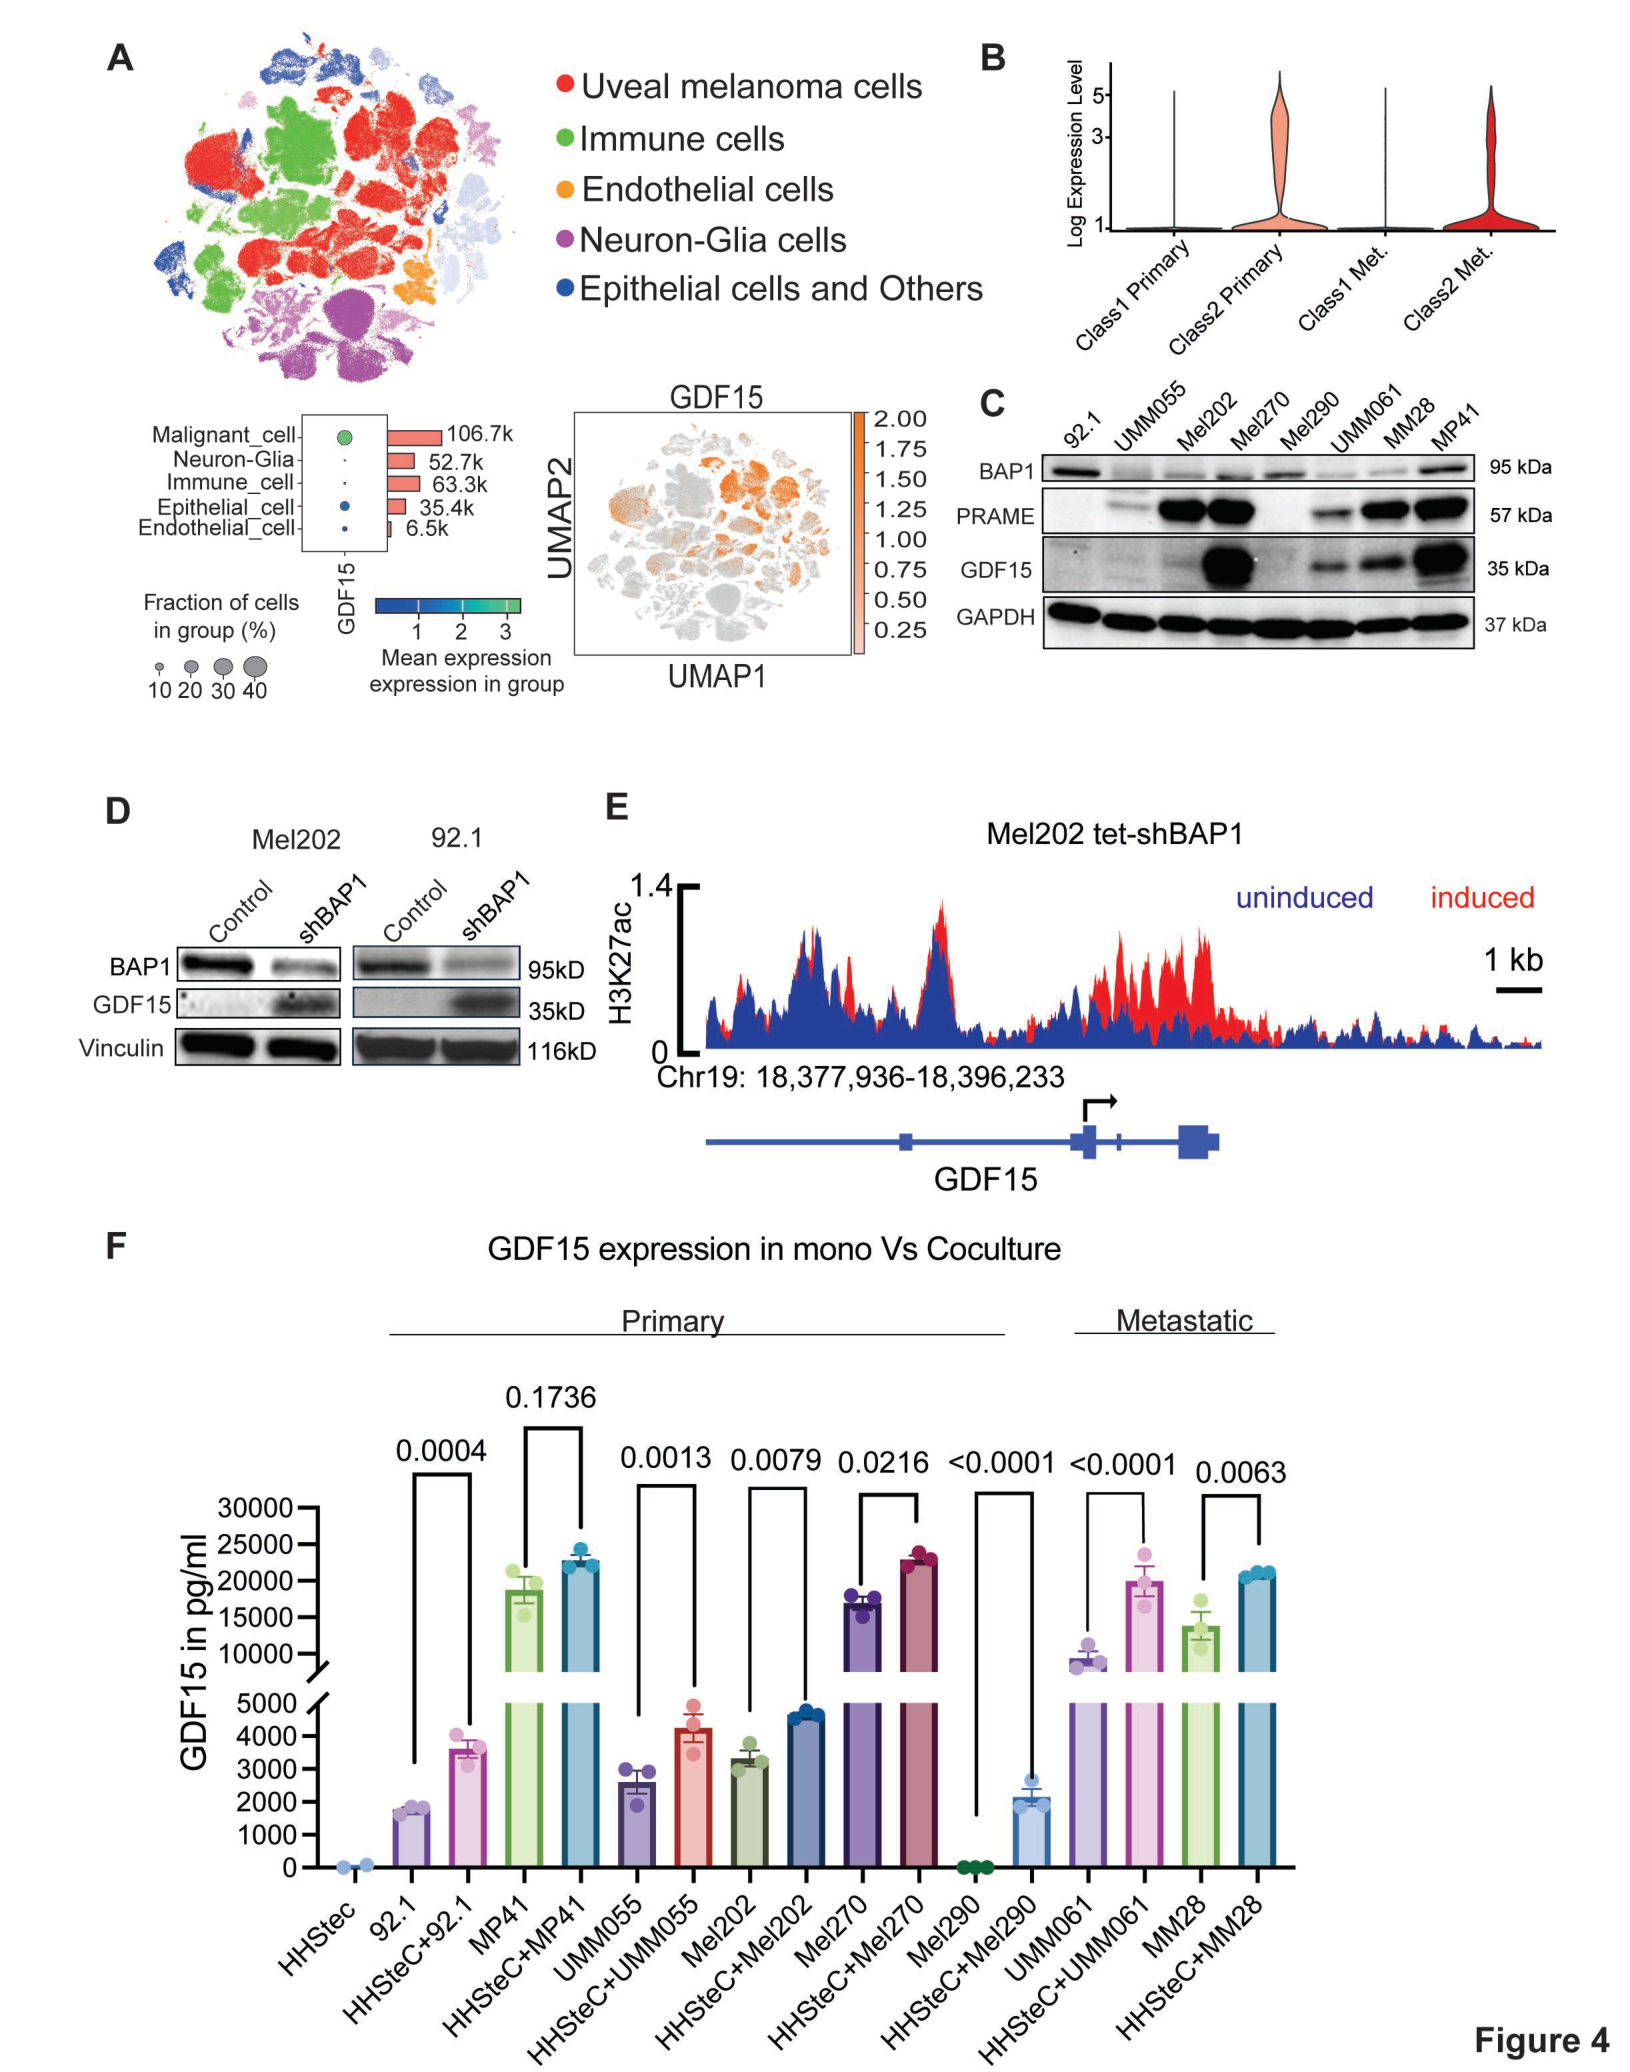
Fig. 4. GDF15 expression is upregulated in some BAP-1 negative expressing UM cells.(图注取自PDF文本层,来源:来源期刊待补, 2026)
第三步:GDF15对HSC干了什么?——铺ECM、招血管
既然UM分泌GDF15,那GDF15的“接收方”HSC收到信号后会怎样?
他们用重组GDF15处理LX2细胞,做bulk RNA-seq。结果:ECM相关基因(COL7A1、COL27A1)和血管生成相关基因(VCAM1、ANGPTL4、PDGFB、FLT1)集体上调。通路富集分析指向缺氧、血管生成、炎症/免疫(STAT3、IFNγ、TNFα)。
蛋白水平验证更具体:GDF15处理HSC→p-STAT3升高→IL-8升高。有意思的是,他们同时试了另一个UM分泌的因子osteopontin(SPP1),虽然也激活STAT3,但不诱导IL-8和COL1A1——说明GDF15对HSC的作用是特异的,不是随便一个细胞因子都能替代。
那这个IL-8有什么意义?它是一个经典的促血管生成炎症因子,而且UM细胞自己不怎么分泌IL-8,得靠HSC来提供。这形成了一个分工协作:UM给GDF15→HSC被激活→HSC分泌IL-8和ECM蛋白→反过来支持UM生长。
@方法论点评:这里用了“功能特异性对照”——用另一个UM来源的因子(SPP1)做平行刺激,证明GDF15的效果不是泛泛的“任何因子都能激活HSC”,这种对照在细胞因子研究中经常被忽略,但非常关键。
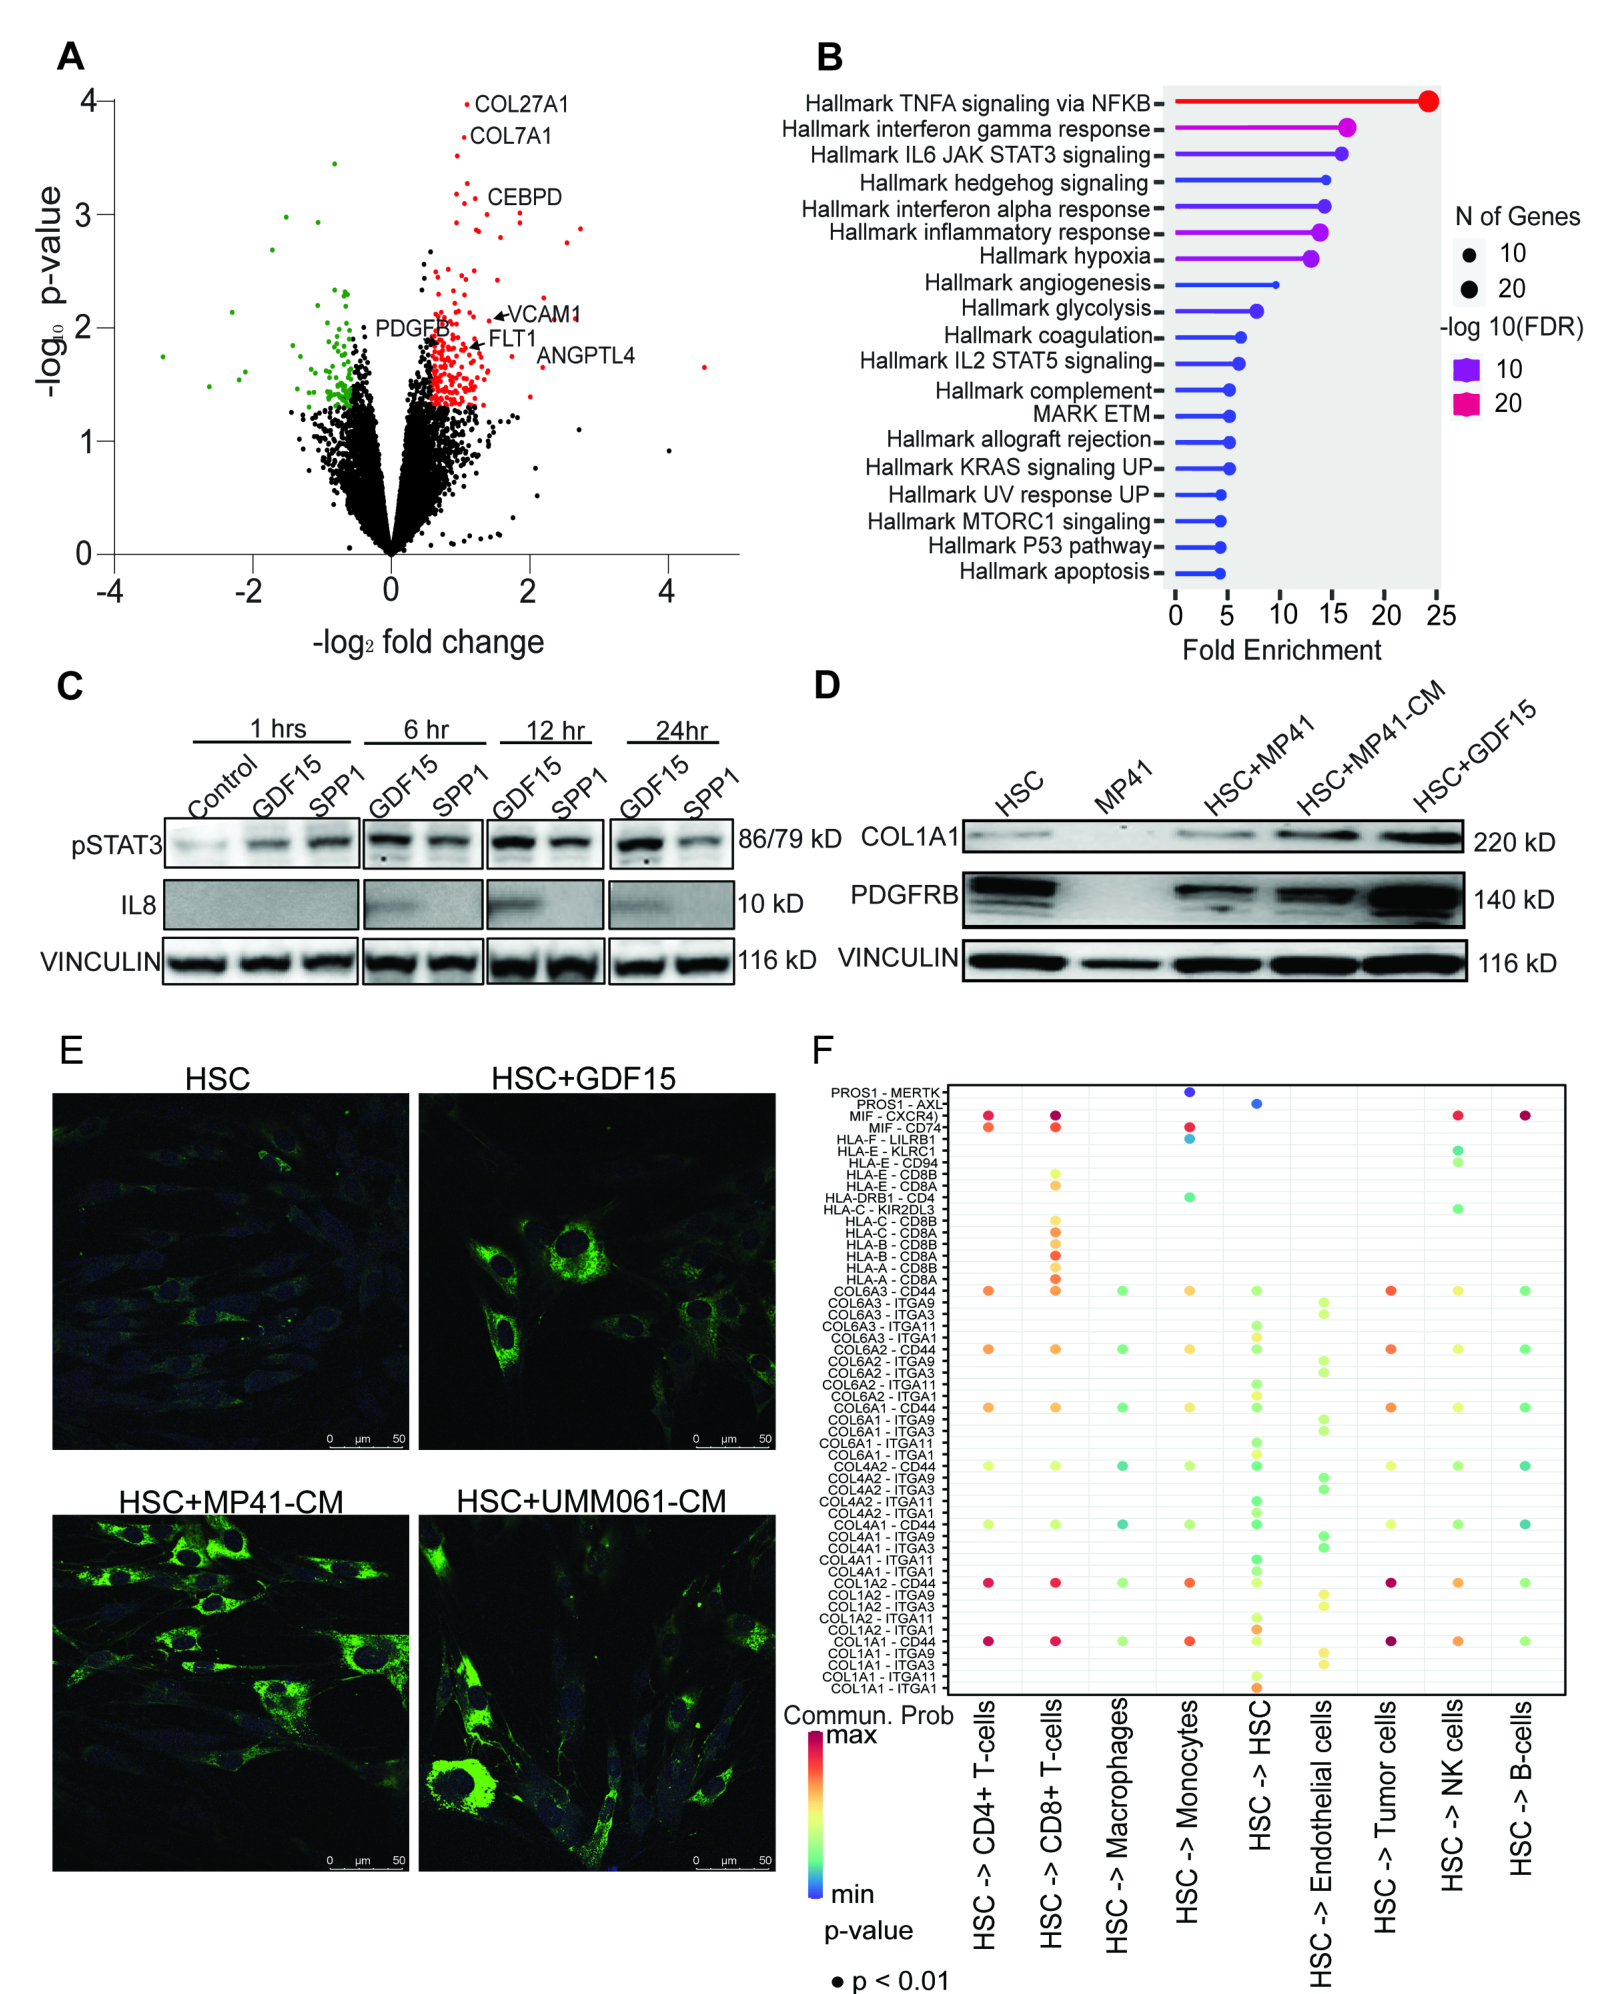
Fig. 5. GDF15 drives differentiation and increased growth factor expression in HSCs. A:(图注取自PDF文本层,来源:来源期刊待补, 2026)
第四步:血管生成——GDF15和IL-8联手搭桥
他们用HUVEC血管形成实验验证功能。GDF15和IL-8单独都能促进血管网络形成(浓度>100ng/ml起效)。更重要的是,UM+HSC共培养的条件培养基(CM)也能促血管形成,而这个效果可以被抗GDF15阻断抗体完全取消(IgG对照无效)。
这说明什么?CM里可能混了很多乱七八糟的生长因子,但GDF15是其中不可或缺的“开关”——没有它,其他因子也支棱不起来。
@方法论点评:用阻断抗体+功能拯救实验是区分“必要条件”和“充分条件”的金标准。这里看到的是GDF15是必要条件(block它就没了),而不是说GDF15是唯一充分的因子。
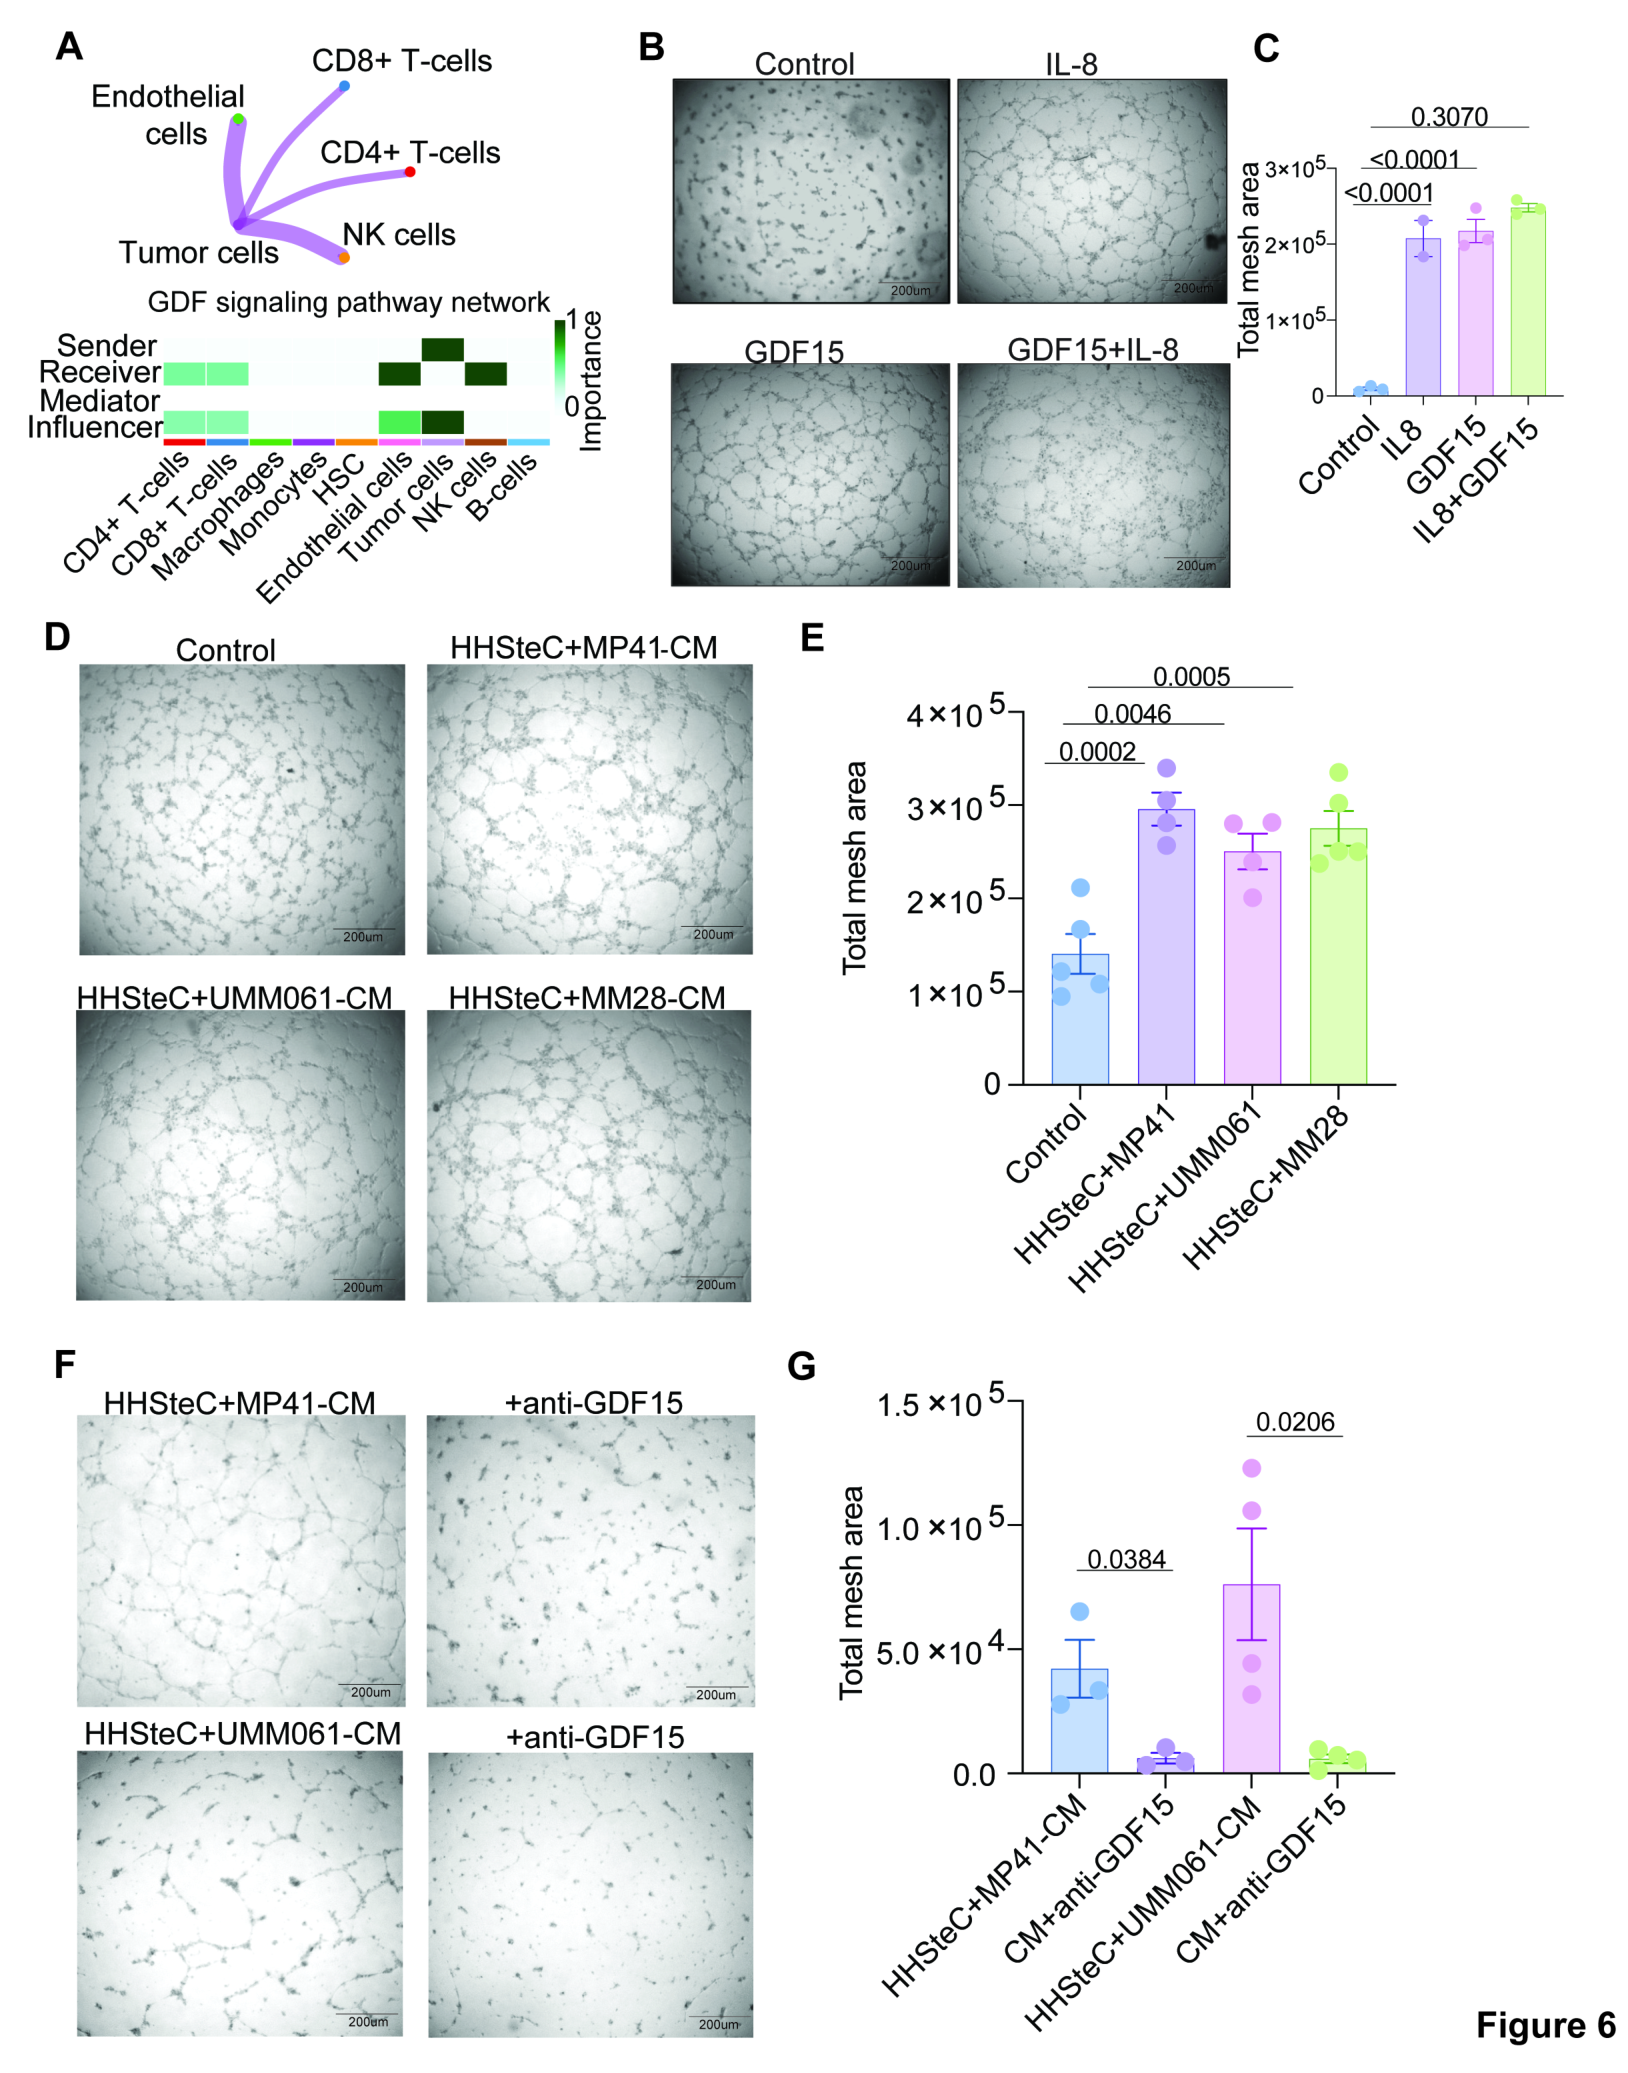
Fig. 6. Both GDF15 and IL-8 drive vascular network formation. A: CellChat analysis of(图注取自PDF文本层,来源:来源期刊待补, 2026)
第五步:体内终极验证——沉默GDF15让转移“起不来”
体外证据堆得差不多了,最硬核的问题是:在活体里,GDF15到底是不是转移所必需的?
他们用了两个UM细胞系(MP41和OMM1),分别做shRNA沉默GDF15(两个独立shRNA序列),然后通过尾静脉注射构建肝转移模型。结果非常干净:沉默GDF15后,肝转移灶数量和面积都显著减少,无转移生存期延长。IVIS成像追踪到第70天以上,GDF15沉默组几乎看不到明显的转移信号。
但更有意思的是组织学分析:GDF15沉默组的肝脏里其实有UM细胞到达(H&E能看到微小灶),但就是长不大。进一步IHC显示,这些微小灶的CD31+内皮细胞浸润显著减少,纤维连接蛋白(Fibronectin)和COL1A1沉积也减少,Ki67增殖指数下降。
他们又做了更贴近临床的眼内注射模型——把UM细胞打到小鼠眼睛里,4周后摘除眼球,追踪自发肝转移。结果一致:GDF15沉默组肝转移更少更小,且ECM沉积和血管化明显受损。
这个模式非常关键:GDF15不直接影响UM细胞自身的体外增殖(他们验证了沉默GDF15不影响细胞生长),而是通过重塑肝脏微环境——让HSC不铺ECM、不拉血管——间接“饿死”了已经播散到肝脏的微小转移灶。
@方法论点评:体内实验有两个设计亮点。一是尾静脉+眼内注射双模型——前者测“到了肝脏能不能长”,后者测“从原发灶播散出来再在肝脏长”的全过程,二者结果一致大大增强了结论的稳健性。二是体外增殖实验排除细胞自主效应,明确把机制指向微环境而非细胞内在生长优势。
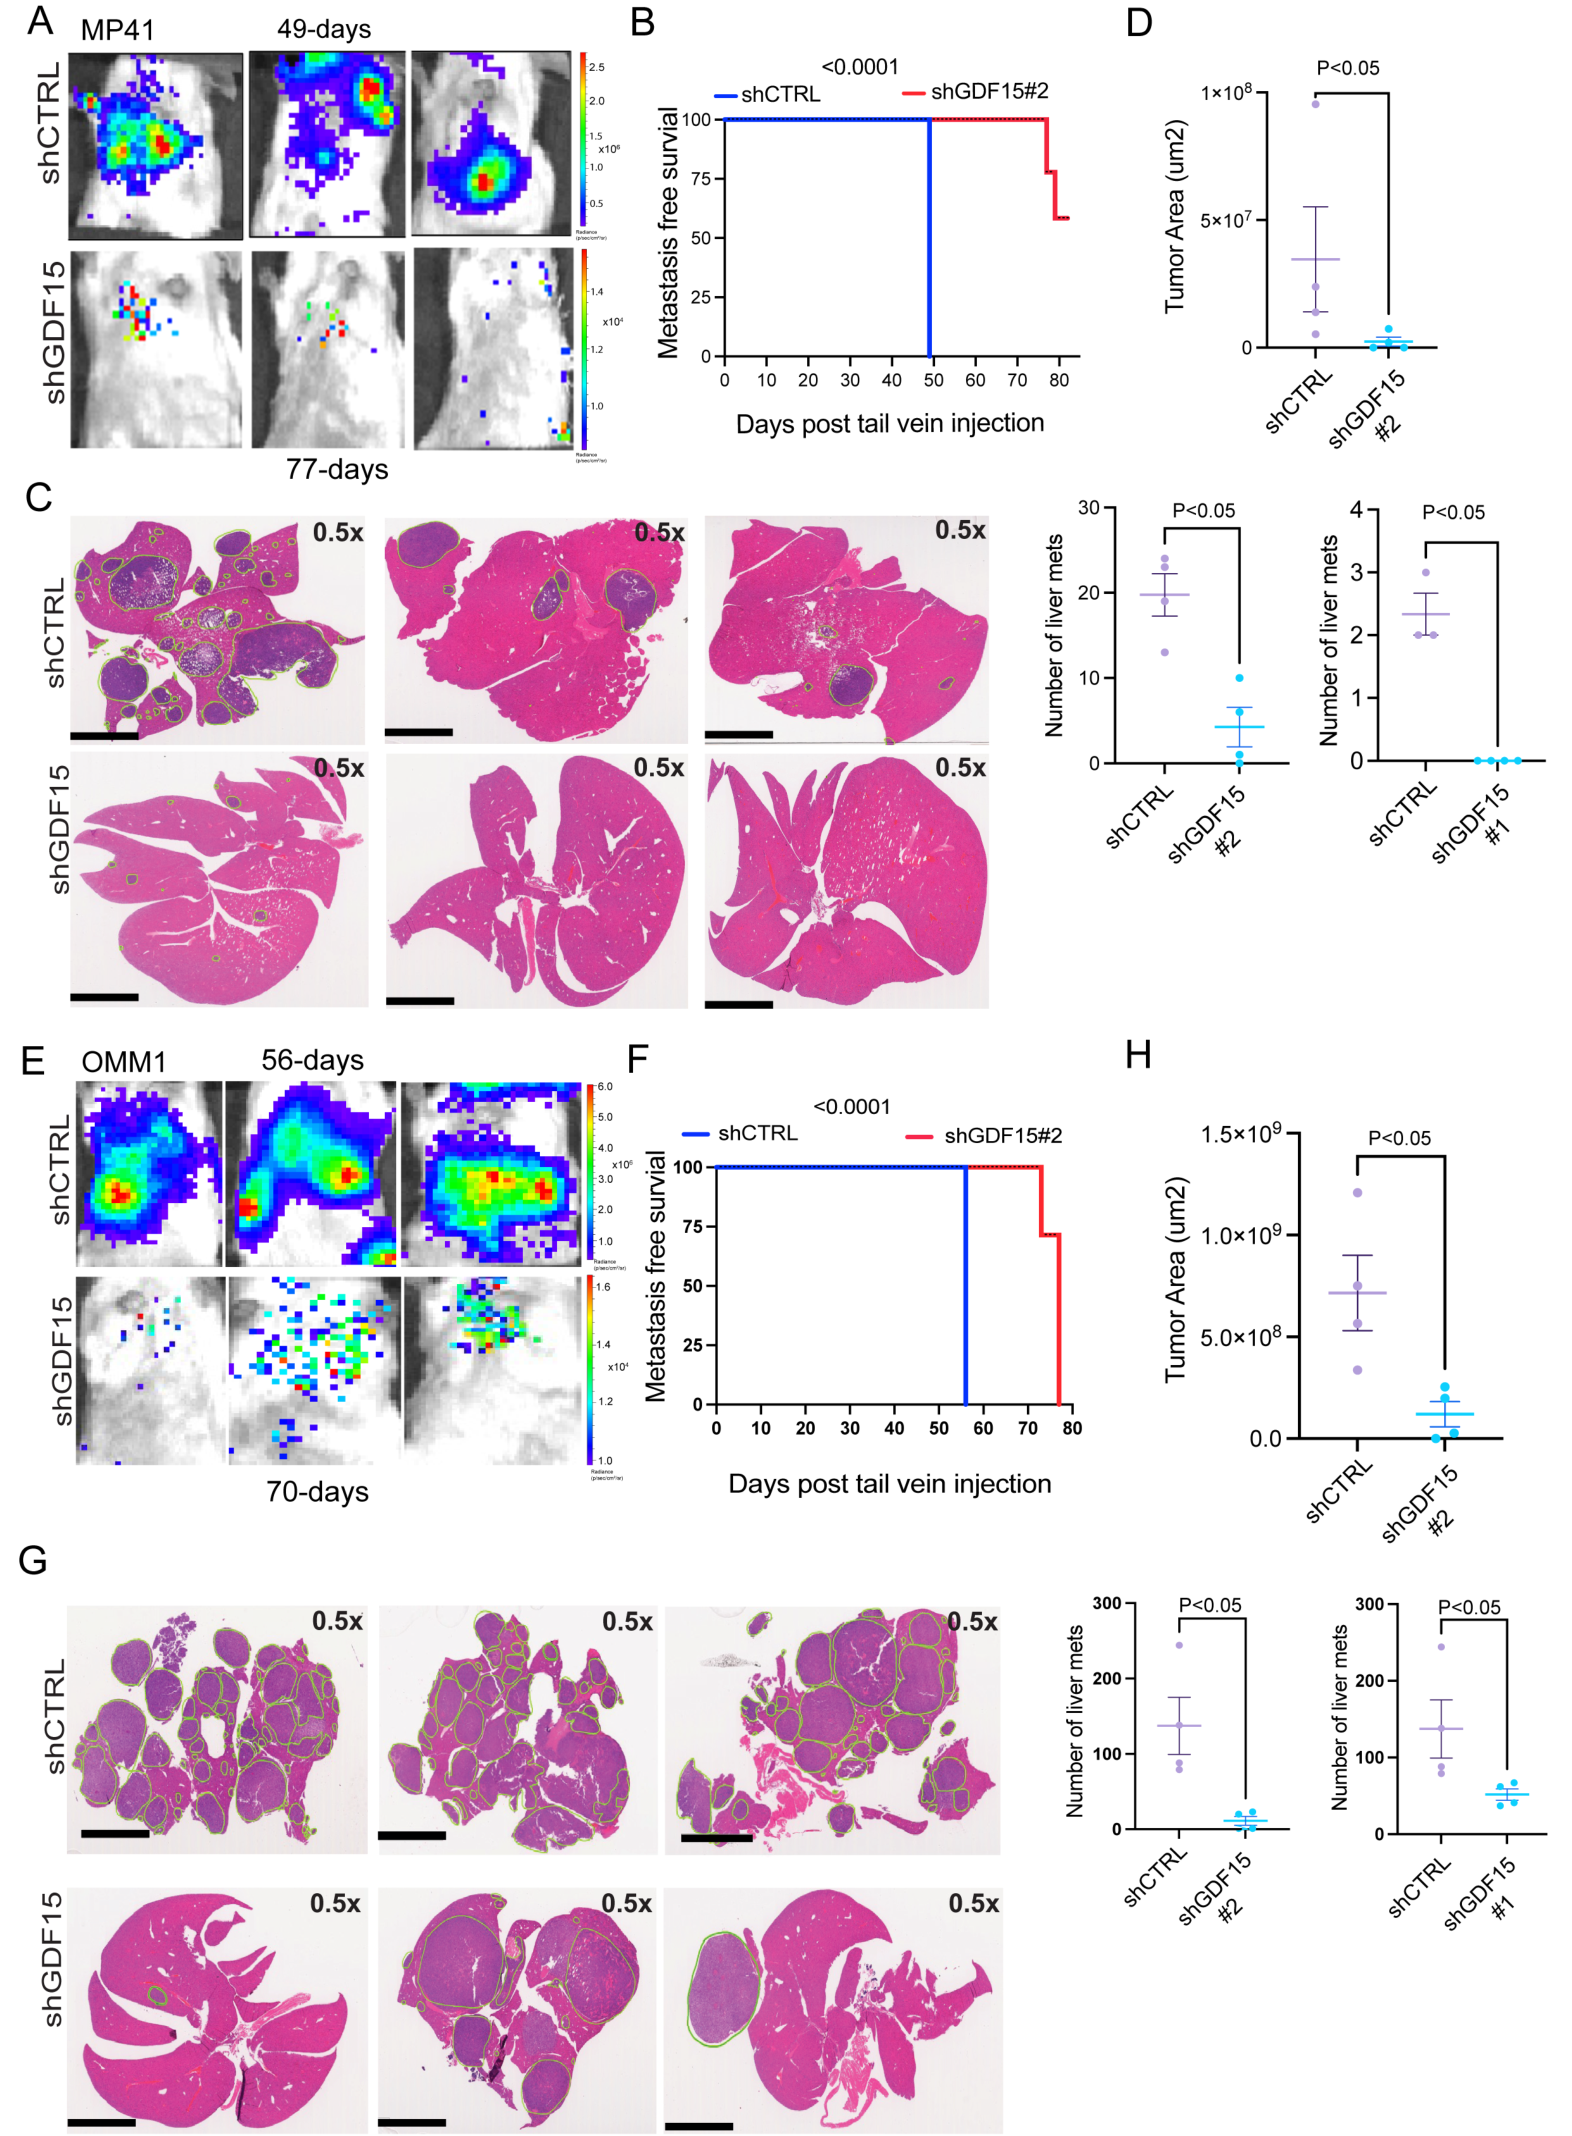
Fig. 7. Silencing of GDF15 reduces the formation of MP41 and OMM1 UM liver(图注取自PDF文本层,来源:来源期刊待补, 2026)
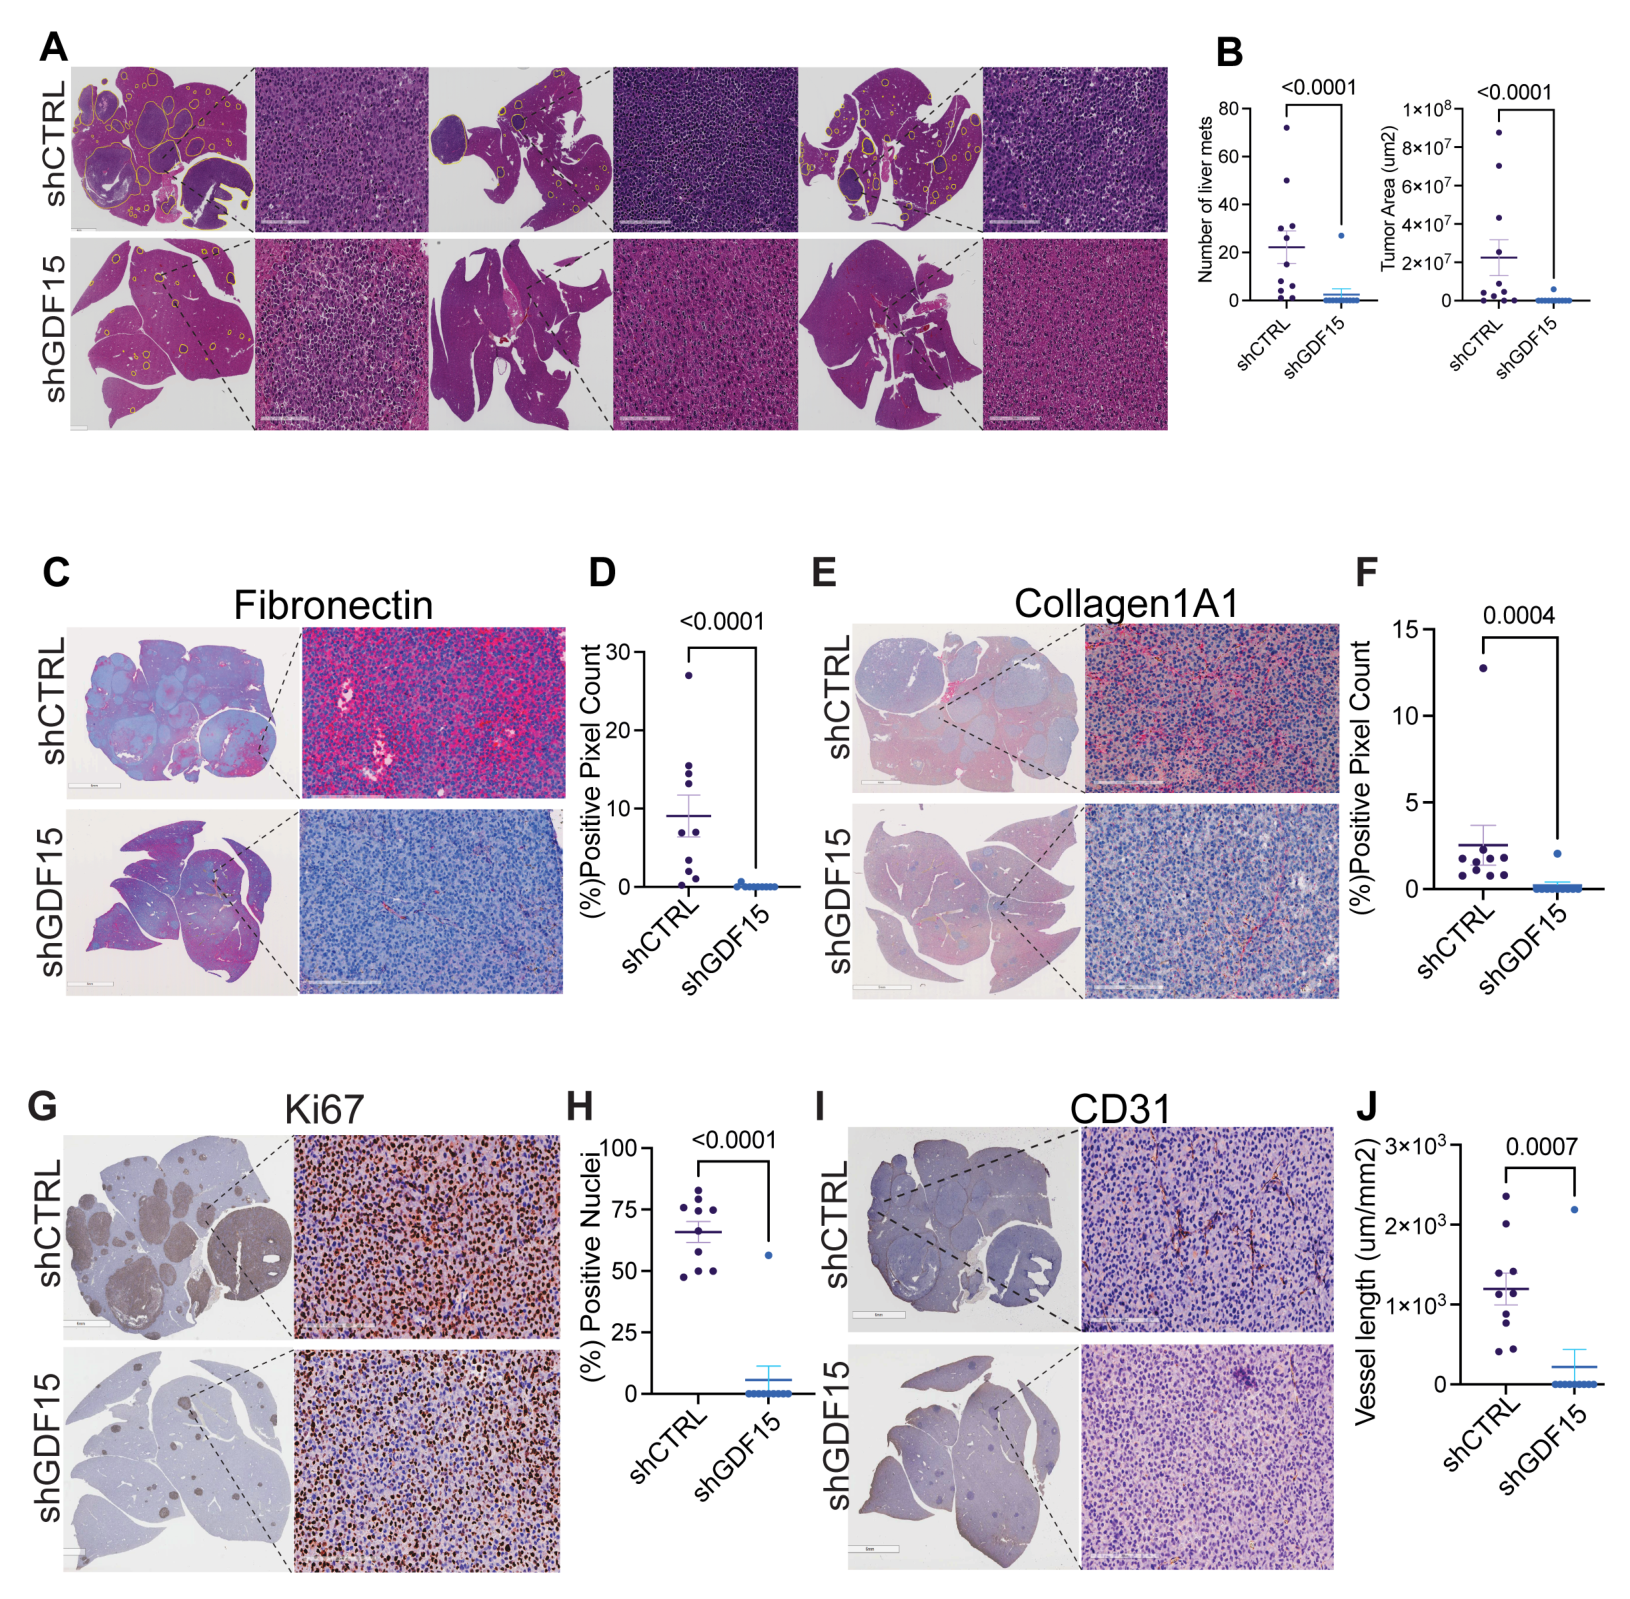
Fig. 8. Silencing of GDF15 reduces eye->liver metastasis, associated with reduced(图注取自PDF文本层,来源:来源期刊待补, 2026)
核心结论
作者用单细胞测序+多重体内模型画出了一条清晰的线路图:UM细胞(尤其是BAP1缺失的高危型)分泌GDF15→激活HSC→HSC分泌IL-8等促血管生成因子并沉积ECM→招募内皮细胞、构建血管网络→支持微小转移灶长大成临床可见的转移瘤。沉默GDF15不阻断UM细胞播散到肝脏,但阻断它们在肝脏“安家落户、发展壮大”的能力。
对耐药/DTP/PGCC 的启示
这篇虽然没有直接讨论耐药或DTP,但对肿瘤微环境驱动的“持久性”有重要启发:
DTP的“休眠-觉醒”开关可能在微环境而不在癌细胞本身。GDF15沉默后UM细胞到了肝脏但长不大,类似于进入了“微环境强制休眠”状态。这提示:靶向微环境因子(如GDF15)可能把转移灶“锁”在微小/休眠状态,不让它们发展成临床可见的进展性转移——这跟DTP躲避化疗后重新生长的逻辑是镜像对称的。 PGCC或多倍体细胞可能在依赖微环境重塑方面更“狡猾”。文中提到MP41是Class 1/PRAME+且高表达GDF15,PRAME已被证明可诱导基因组不稳定。如果PRAME阳性UM细胞更容易产生多倍体或异倍体子代,它们可能通过GDF15-HSC轴“绑架”微环境来支持这些非整倍体细胞的存活——这值得在PGCC模型中进一步验证。 抗GDF15抗体(如临床在研的ponsegromab)可能成为“拆桥”策略。不直接杀肿瘤,而是切断肿瘤与微环境的“供养”对话。对耐药而言,这种策略的价值在于:它不依赖肿瘤细胞的增殖状态,因此可能绕过经典耐药机制(如细胞周期停滞、药物外排等),与现有疗法形成互补。
局限
文中未系统探讨GDF15对免疫细胞(尤其是T细胞、NK细胞)在肝转移微环境中的影响,虽然CellChat预测了这些细胞是GDF15的潜在靶标,且引用了文献支持GDF15抑制T细胞招募,但本文未在UM模型里做免疫浸润的功能验证。另外,IL-8在小鼠中不表达,所以体内无法直接验证IL-8在UM肝转移中的具体贡献,这个因果链在活体层面是“断”的——虽然体外用抗体阻断实验弥补了一部分。
来源
期刊:待确认(PDF首页标注为Moffitt Cancer Center & Research Institute,具体期刊名文中未明确列出),2026。DOI: 待确认。