一句话亮点
今天这篇有点意思:中山大学团队发现,仑伐替尼不但没杀死耐药细胞,反而诱导HSPA6蛋白发生“液-液相分离”,把去泛素化酶USP9X和抗氧化酶TXNRD1拉在一起开派对,让肿瘤细胞稳稳踩住铁死亡刹车。更妙的是,他们用老药卡格列净(降糖药)直接拆了这台“相分离机器”,把耐药翻盘成敏感。
背景/痛点
仑伐替尼是晚期肝癌一线TKI,但耐药几乎不可避免。以往研究找了不少耐药相关分子,但真正能解释“为什么药越吃越没用”的核心机制仍然缺失。同时,铁死亡作为药物诱导的死亡方式已被关注,但肿瘤如何系统性地抑制铁死亡,尤其是通过蛋白稳定性调控,尚不清楚。HSPA6作为HSP70家族成员,过去被认为是“打酱油”的应激分子,没人想到它在耐药中扮演了核心组织者的角色。
推理链分步拆解
第一步:大规模筛选锁定HSPA6——三组数据唯一的交集
作者想找耐药“元凶”,下手非常狠:同时做了三组高通量数据——全基因组CRISPR敲除筛选(找敲掉后能让细胞对仑伐替尼更敏感的基因)、耐药细胞株转录组(找耐药后上调的基因)、临床患者蛋白组(找非响应者高表达的蛋白)。三组数据取交集,结果只有一个:HSPA6。
@方法论点评:这是典型的“多组学汇交”策略,单个组学找到的候选基因太多(几百上千),取交集后噪声大幅滤除。特别值得注意的是,CRISPR筛选排除了DepMap通用必需基因,避免了“敲掉细胞就死了”的假阳性,逻辑非常严谨。
接下来验证顺理成章:耐药细胞株中HSPA6上调,患者中高表达HSPA6者OS和DFS显著缩短,AUC达到0.8以上。从相关性上讲,HSPA6已经站稳了“临床相关”的脚跟。

Fig. 1. Integrated multi-omics identifies HSPA6 as a key mediator of lenvatinib 1027(图注取自PDF文本层,来源:来源期刊待补, 2026)
第二步:功能验证——HSPA6敲降让仑伐替尼重新“能打”
那么问题来了:HSPA6是旁观者还是司机?作者在多个细胞系中敲降HSPA6,IC50显著下降,细胞死亡增多,克隆形成抑制;反过来过表达则耐药增强。体内皮下、原位模型、耐药株模型全部一致。
@方法论点评:敲降+回补是验证因果关系的标准操作,而且这里用的是“功能获得”和“功能丧失”双向验证,避免了单一操作带来的脱靶干扰。更严谨的是在已经建立的耐药株中再敲降HSPA6,证明它不仅是获得性耐药中的现象,而是维持耐药表型所必需的。
第三步:HSPA6通过抑制铁死亡来保护细胞——不是凋亡,不是坏死
敲降HSPA6后转录组富集分析指向了ROS和铁死亡通路。作者用了一组死亡抑制剂做“药理学解剖”:Fer-1(铁死亡抑制剂)和NAC可以完全回补敲降HSPA6后的细胞死亡,而凋亡抑制剂Z-VAD几乎无效。
@方法论点评:这一步非常关键——用一系列死亡方式特异性抑制剂反向推断死亡类型。如果Fer-1能救,说明细胞本来要走铁死亡;如果Z-VAD救不了,说明凋亡不是主角。这种药理学术“逻辑门”比单纯检测一个铁死亡标志物更有说服力。
随后作者拿出了铁死亡的核心证据链:ROS升高、脂质过氧化升高、MDA升高、GSH/GSSG比值下降、线粒体皱缩嵴断裂。13C葡萄糖示踪显示,HSPA6敲降后葡萄糖向GSH合成的代谢流被截断。体内Fer-1共处理逆转了HSPA6敲降的抗肿瘤效果。
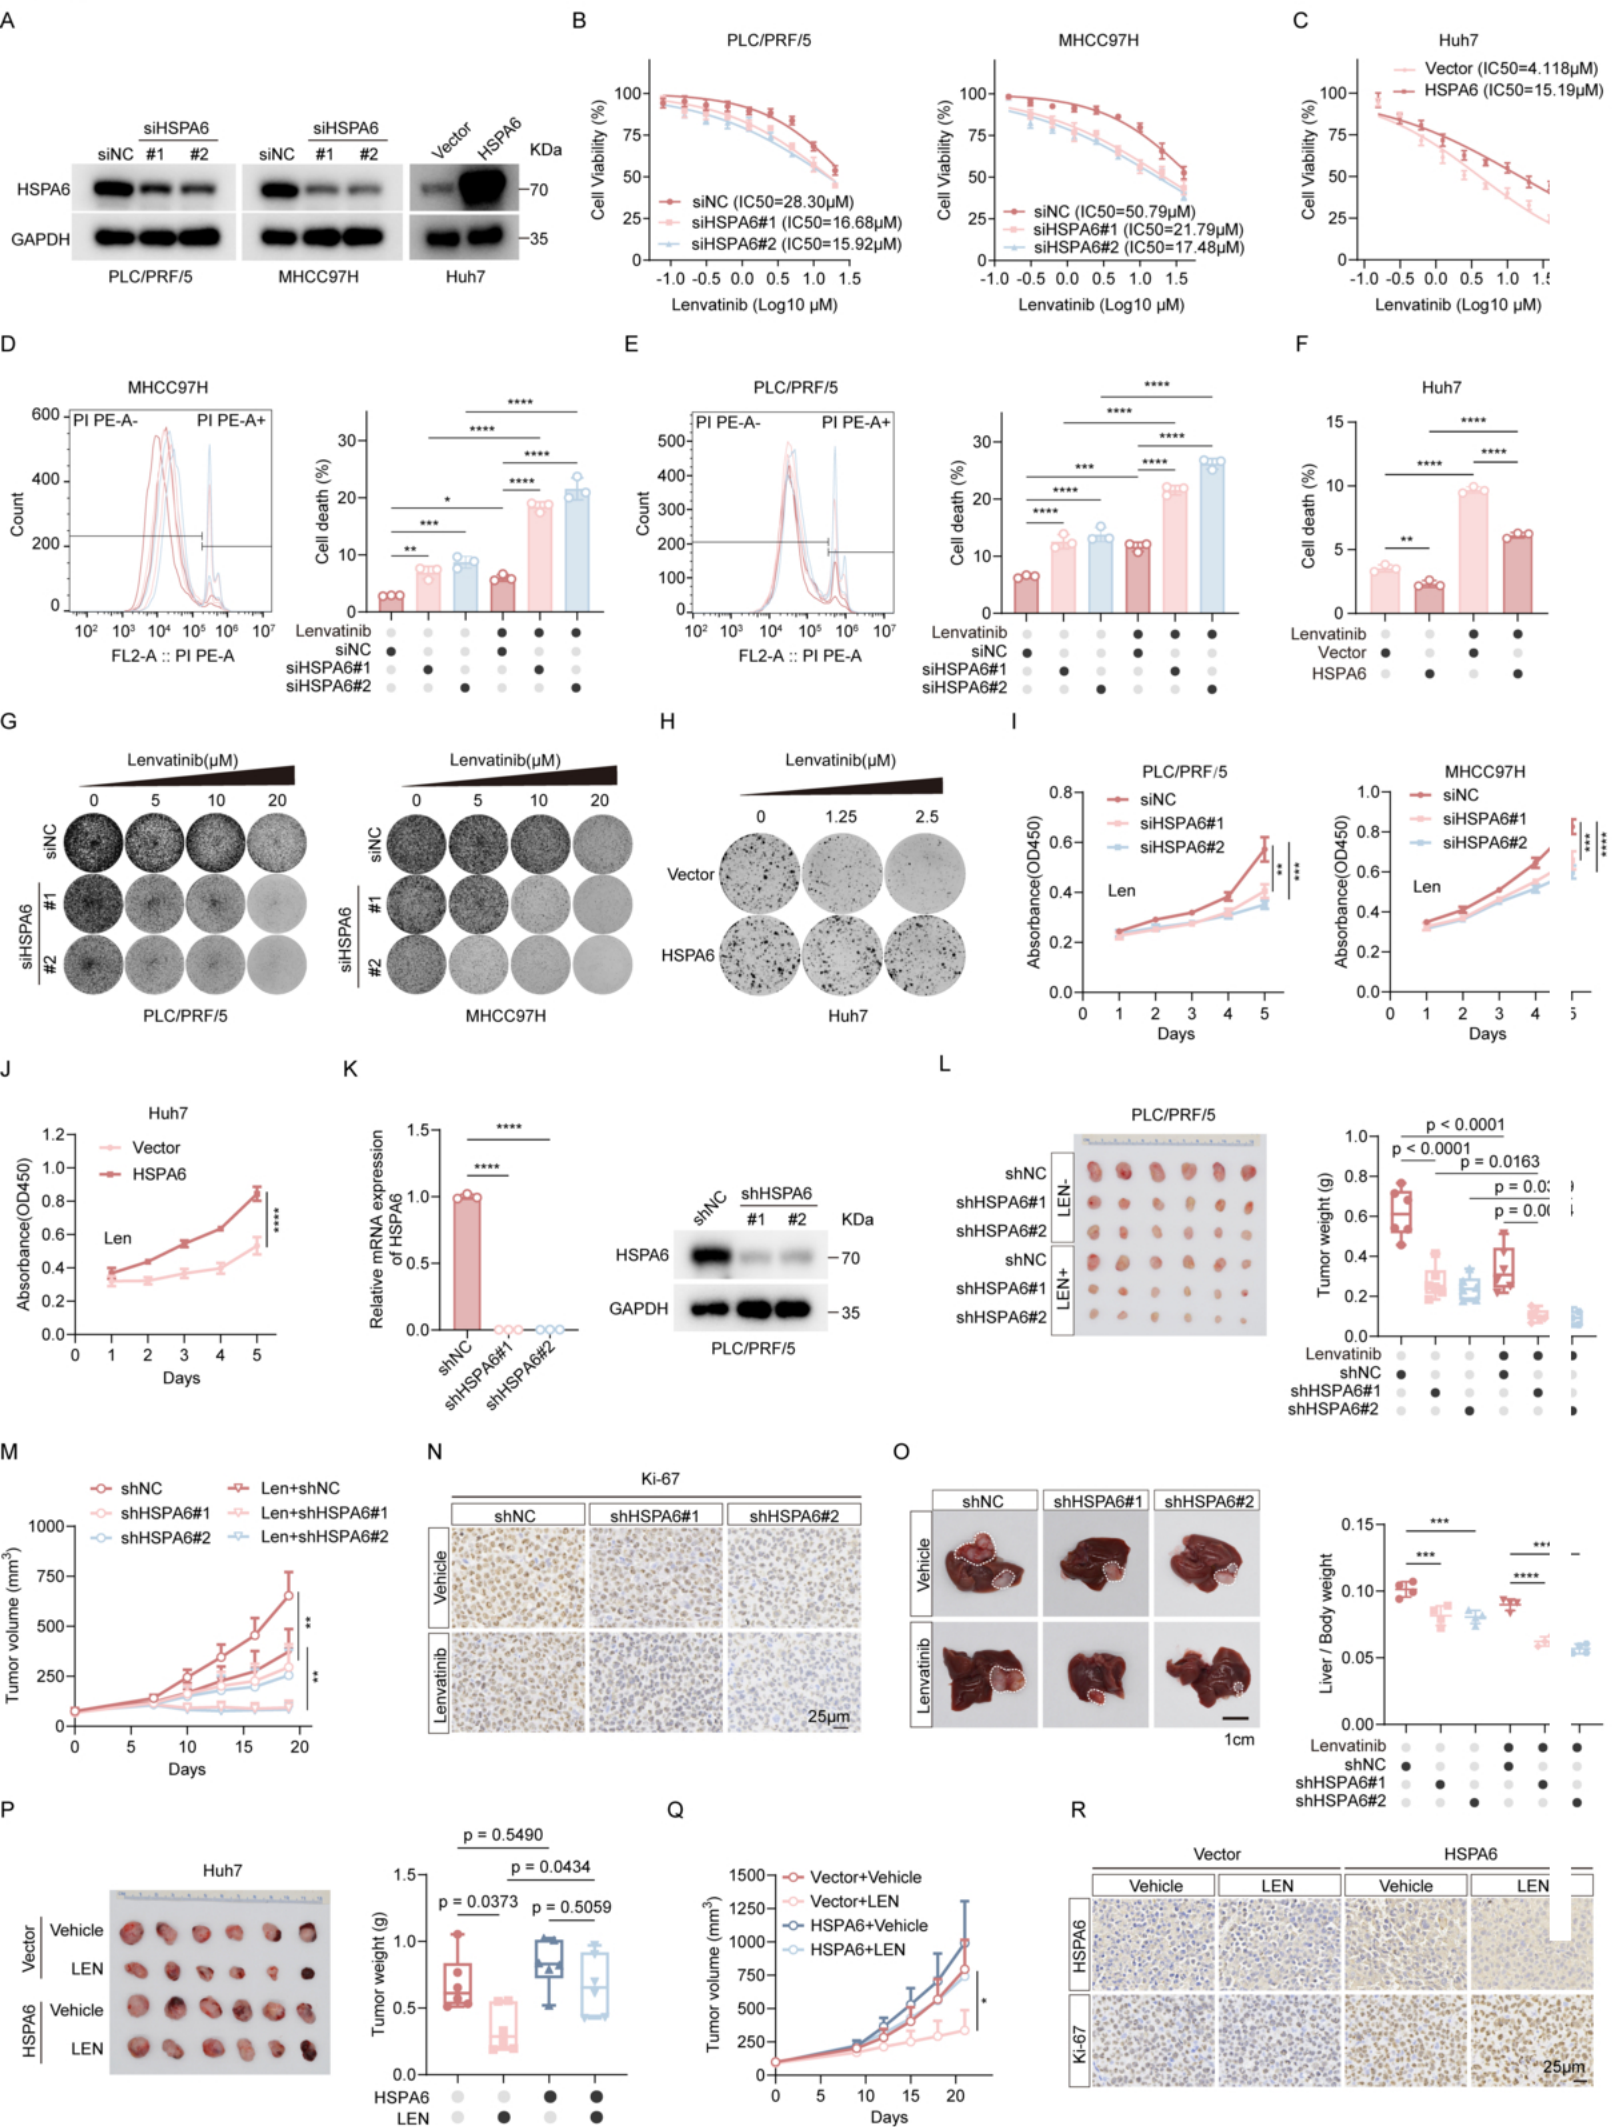
Fig. 2. HSPA6 drives lenvatinib resistance in vitro and in vivo. 1054(图注取自PDF文本层,来源:来源期刊待补, 2026)
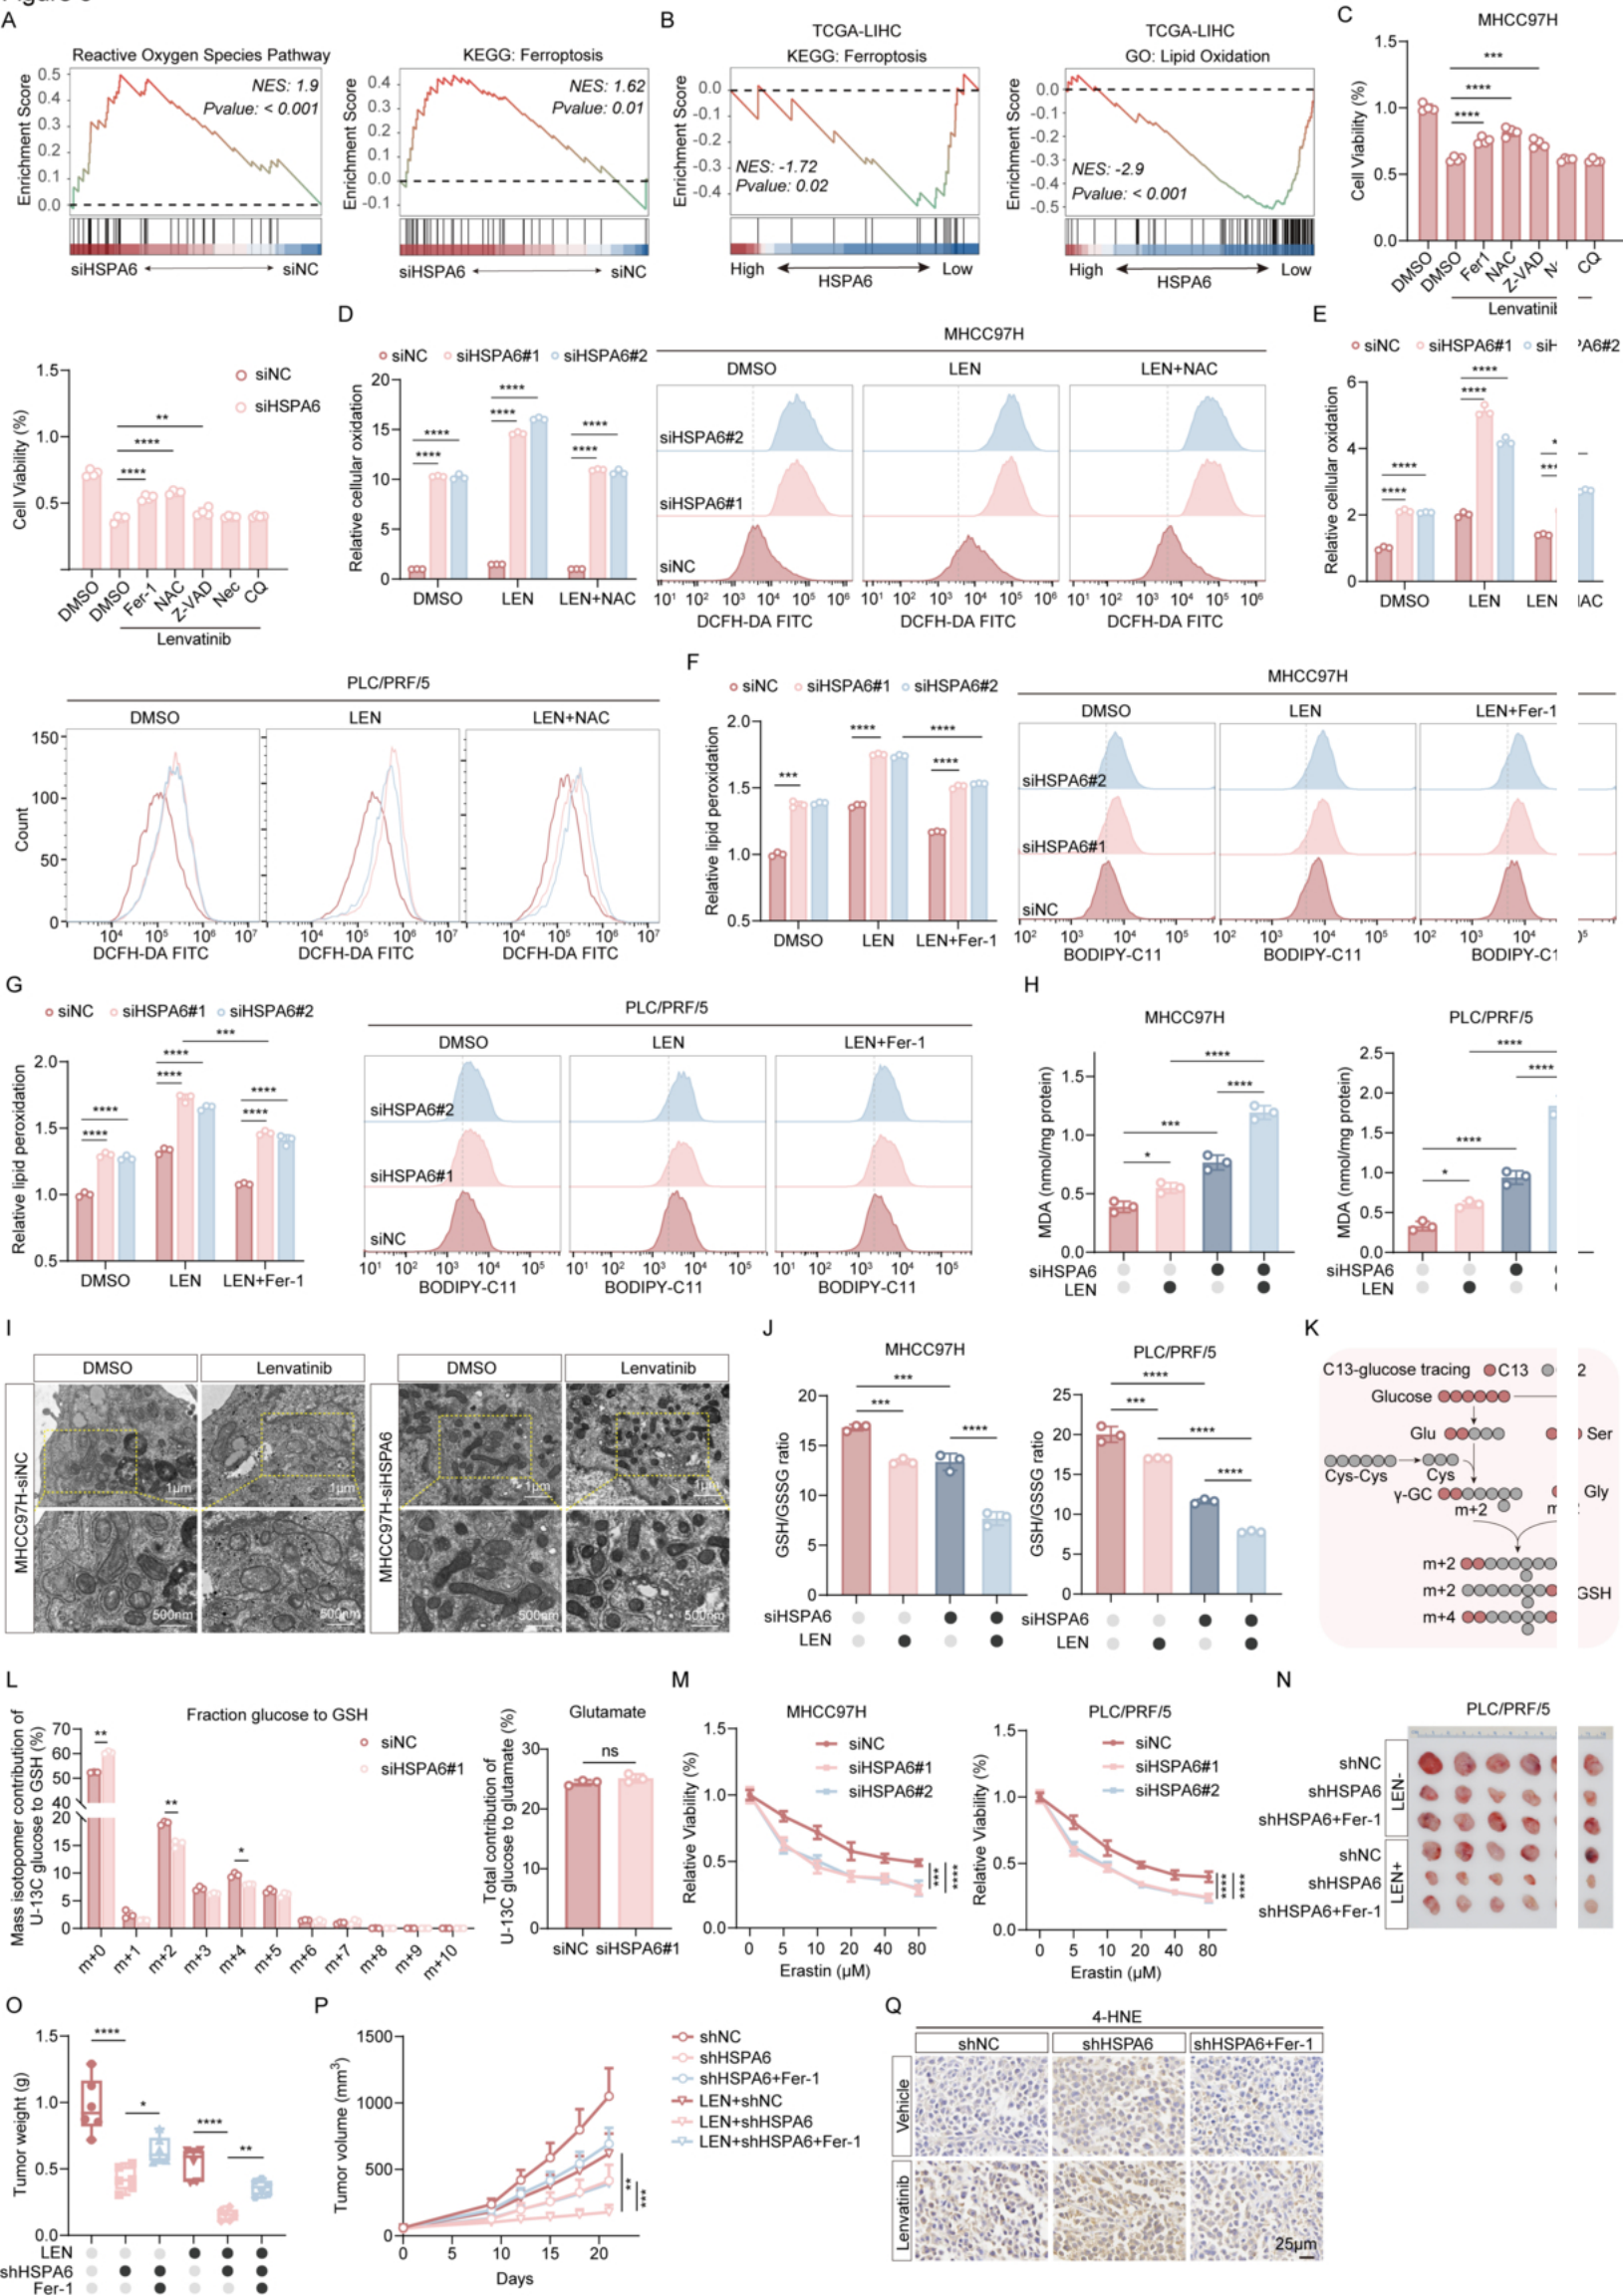
Fig. 3. HSPA6 suppresses lenvatinib-induced ferroptosis to promote resistance. 1077(图注取自PDF文本层,来源:来源期刊待补, 2026)
第四步:HSPA6如何稳住抗铁死亡的防线?——找到关键下游TXNRD1
铁死亡的执行需要打破氧化还原平衡。作者用IP-MS钓HSPA6的互作蛋白,在TOP列表中一眼锁定了TXNRD1——硫氧还蛋白还原酶1,谷胱甘肽系统之外的另一个核心抗氧化枢纽。
@方法论点评:这里有一个隐藏的逻辑闭环——为什么是TXNRD1而不是GPX4?因为如果HSPA6只是稳定了已知的铁死亡核心抑制因子GPX4,创新性就打了折扣。选择TXNRD1恰好呼应了近两年新发现:部分铁死亡诱导剂直接靶向TXNRD1而非GPX4(文中引了Cheff et al., Redox Biol 2023),说明这条轴是新赛道。
验证链条很完整:HSPA6与TXNRD1直接结合(GST pull-down + 分子对接)、正调控TXNRD1蛋白水平但不影响mRNA、敲降TXNRD1模拟HSPA6敲降表型、回补TXNRD1能部分逆转HSPA6敲降带来的敏感化。体内同样验证了TXNRD1回补逆转HSPA6敲降的抑瘤效果。

Fig. 4. HSPA6 upregulates TXNRD1 to suppress ferroptosis and promote lenvatinib 1107(图注取自PDF文本层,来源:来源期刊待补, 2026)
第五步:HSPA6是“脚手架”——招募USP9X去泛素化TXNRD1
HSPA6没有去泛素化酶活性,那它怎么稳定TXNRD1蛋白?作者测了TXNRD1的半衰期,发现HSPA6调控的是蛋白降解速率,且通过蛋白酶体途径而非溶酶体。泛素化实验锁定K48连锁的多聚泛素化。
再回头看IP-MS数据,两个去泛素化酶USP9X和PSMD7与HSPA6互作。逐一敲降后发现只有USP9X能调控TXNRD1水平。USP9X与TXNRD1的互作依赖于HSPA6——敲降HSPA6后两者PLA信号几乎消失。催化失活的USP9X突变体无法去泛素化TXNRD1。
@方法论点评:这三步(半衰期→泛素链类型→具体DUB鉴定)是蛋白稳定性研究的“标准流水线”,但难点在于证明HSPA6是USP9X和TXNRD1之间的“桥梁”而非“激活剂”。作者用PLA和co-IP证明HSPA6缺失后USP9X-TXNRD1互作中断,支撑了“脚手架模型”。
第六步:神来之笔——仑伐替尼促进HSPA6相分离,相分离才是功能开关
这应该是本文最具视觉冲击力的发现。HSPA6含有两个IDR区域,可以形成液滴状凝聚体,FRAP显示液态特性,1,6-己二醇破坏。仑伐替尼处理后,HSPA6凝聚体增多、流动性增强(FRAP恢复加快)。
更关键的是:HSPA6的IDR1(244-286aa)是相分离必需的,缺失IDR1后虽然仍能结合TXNRD1和USP9X,但无法促进二者共凝聚,也不能稳定TXNRD1蛋白。
@方法论点评:这里有一个非常精巧的逻辑——IDR1缺失不影响HSPA6与两个伙伴的“一对一结合能力”,但破坏了“三人共定位的凝聚体微环境”。这说明了相分离的功能不是简单增加亲和力,而是通过空间邻近性提高反应效率(USP9X去泛素化TXNRD1)。如果用传统生化方法可能完全看不出IDR1缺失的影响,但细胞成像揭示了差异,这就是“相分离视角”带来的新洞察。
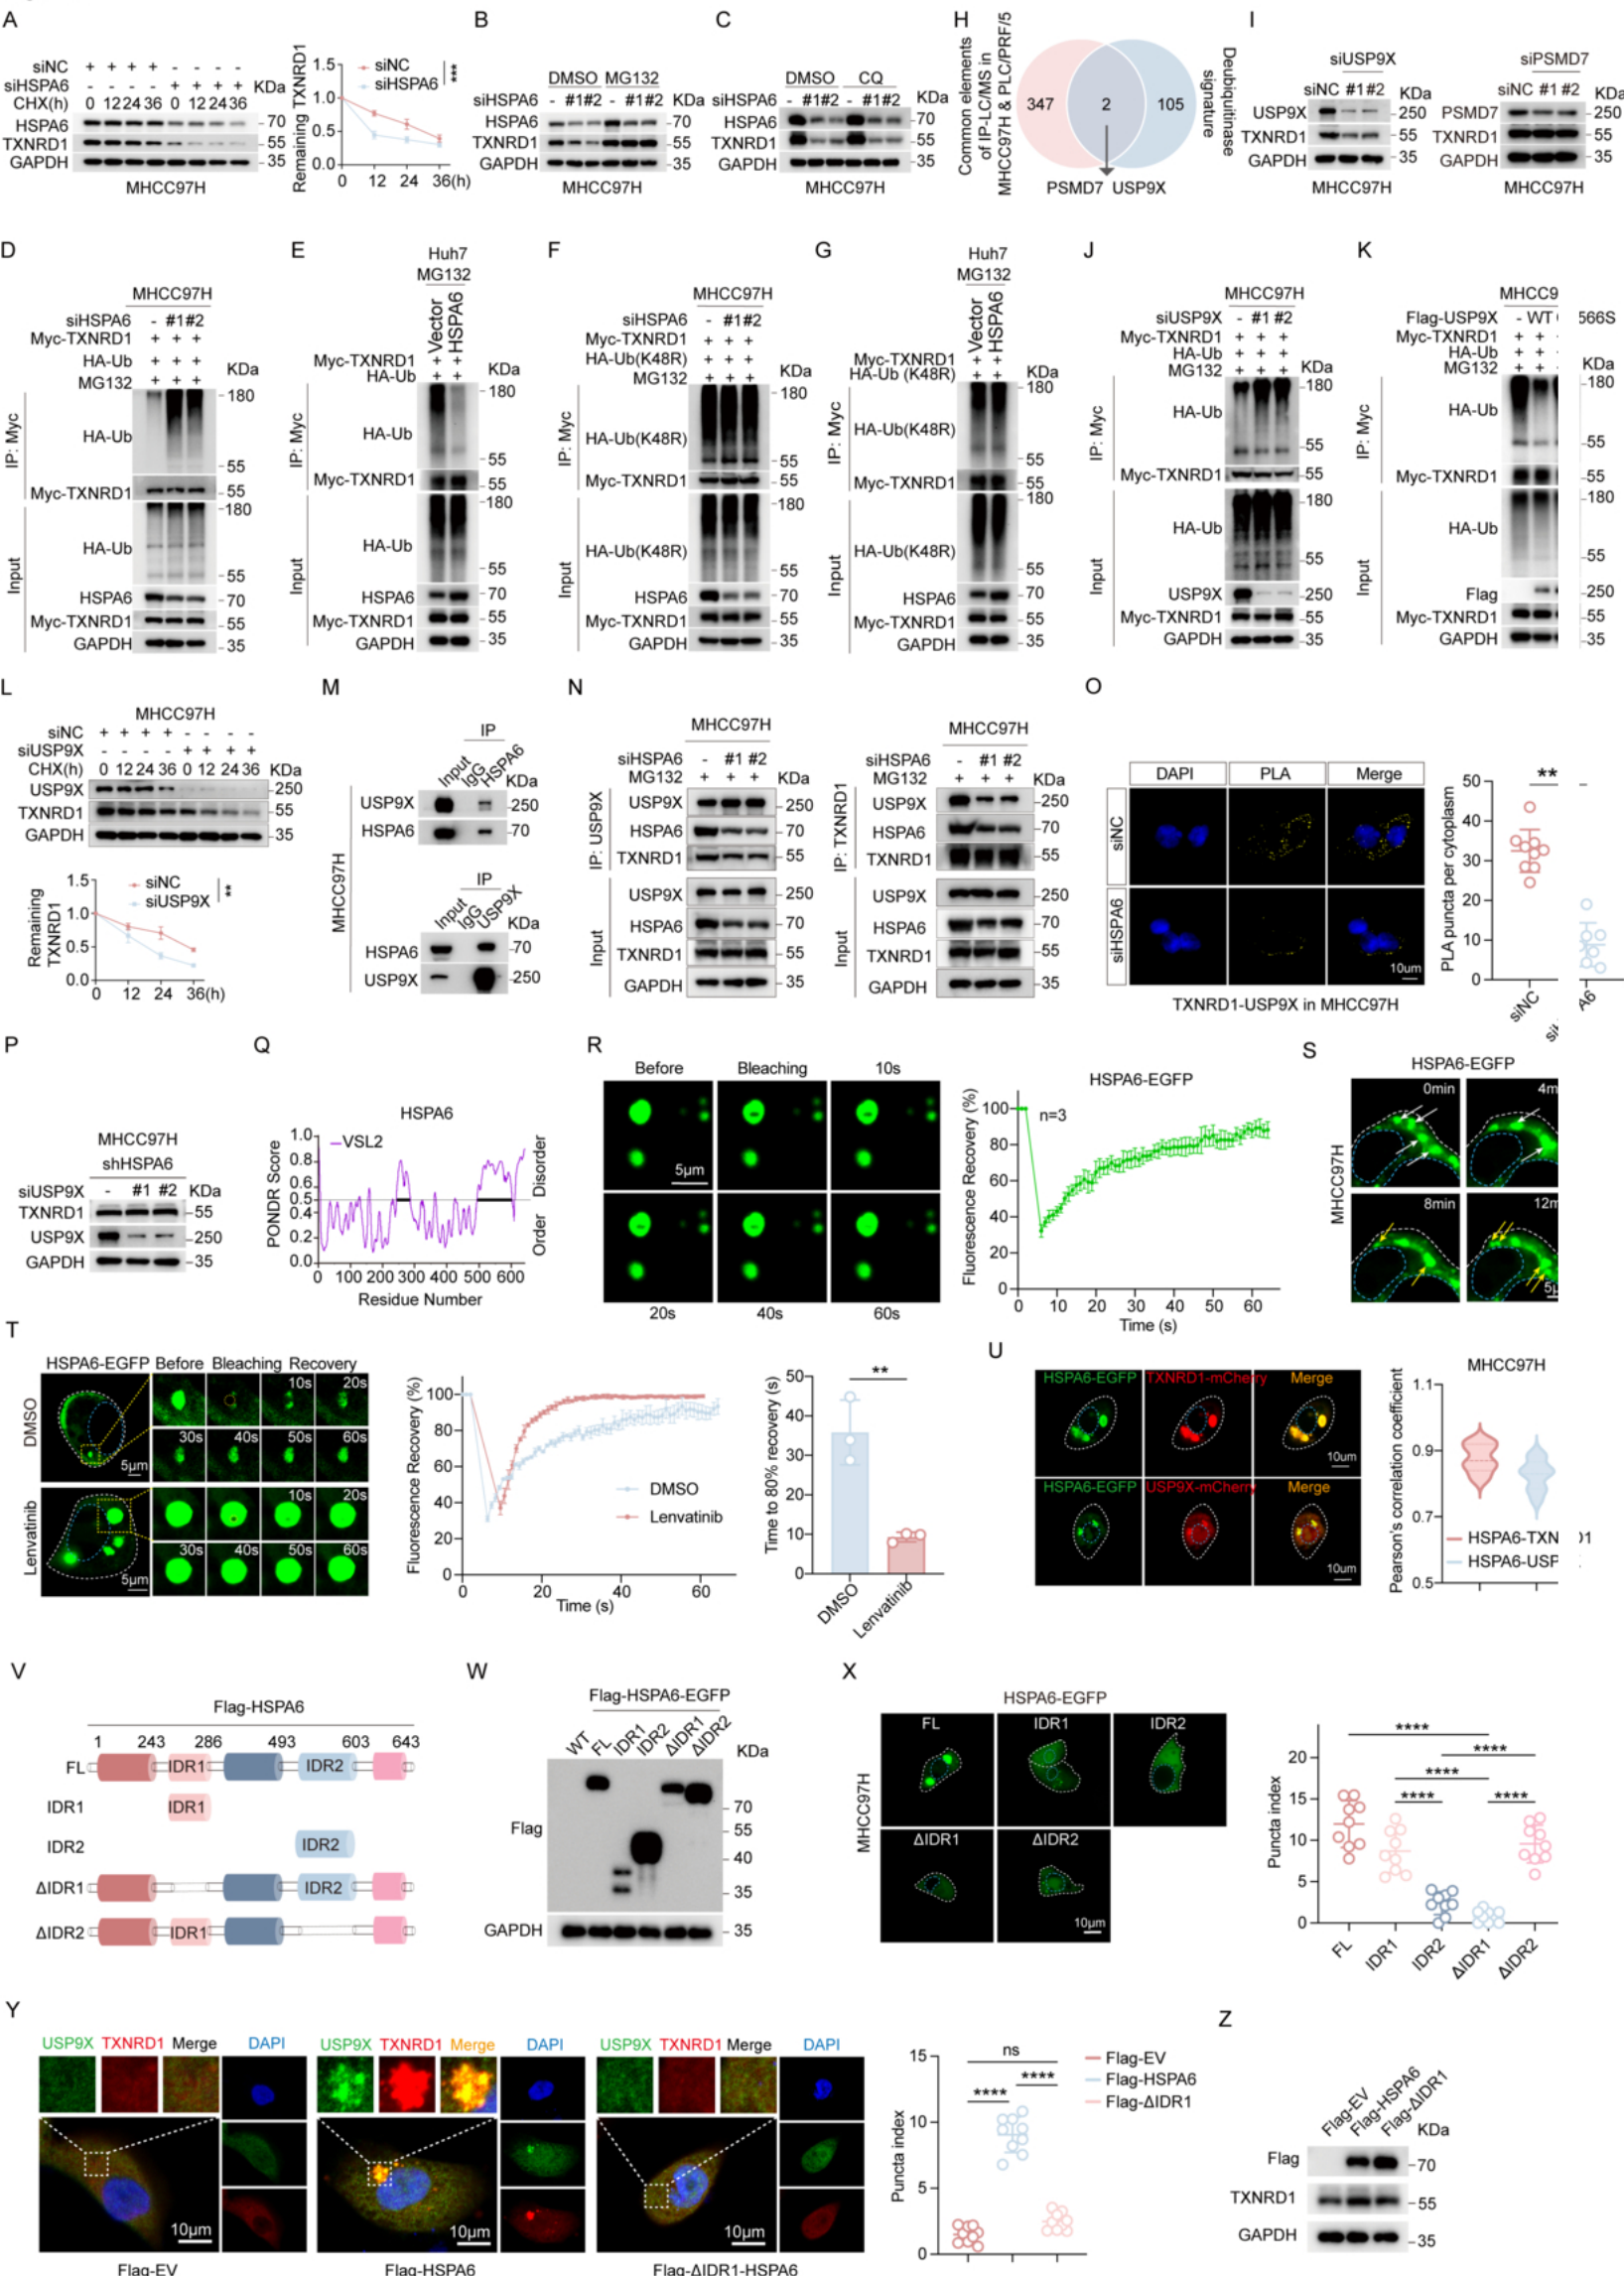
Fig. 5. HSPA6 recruits USP9X to stabilize TXNRD1, and lenvatinib-potentiated HSPA6 1148(图注取自PDF文本层,来源:来源期刊待补, 2026)
第七步:老药新用——卡格列净拆台HSPA6凝聚体,恢复铁死亡敏感
既然HSPA6是关键节点,能不能靶向它?作者虚拟筛选了6.8万种化合物,以“降低TXNRD1蛋白水平”为功能读出走完筛选漏斗,卡格列净脱颖而出。SPR验证其与HSPA6的亲和力(Kd=7.67μM)优于ATP(20.3μM),特异性优于其他SGLT2抑制剂。
卡格列净单药即可诱导TXNRD1降解(泛素化增加)、引发脂质过氧化;与仑伐替尼联用协同抑制PDO和PDX模型生长、延长生存期。值得注意的是,卡格列净的剂量在体内未见肝、肾毒性或低血糖。
@方法论点评:这一步集成了计算生物学(虚拟筛选)、生物化学(SPR)、细胞生物学(功能验证)和转化医学(PDX/PDO)四个层次。特别值得学习的是“以通路功能为筛选终点”——不是只看化合物与蛋白的结合,而是先看是否能降低下游效应蛋白TXNRD1,这样筛出来的候选直接有功能保证。
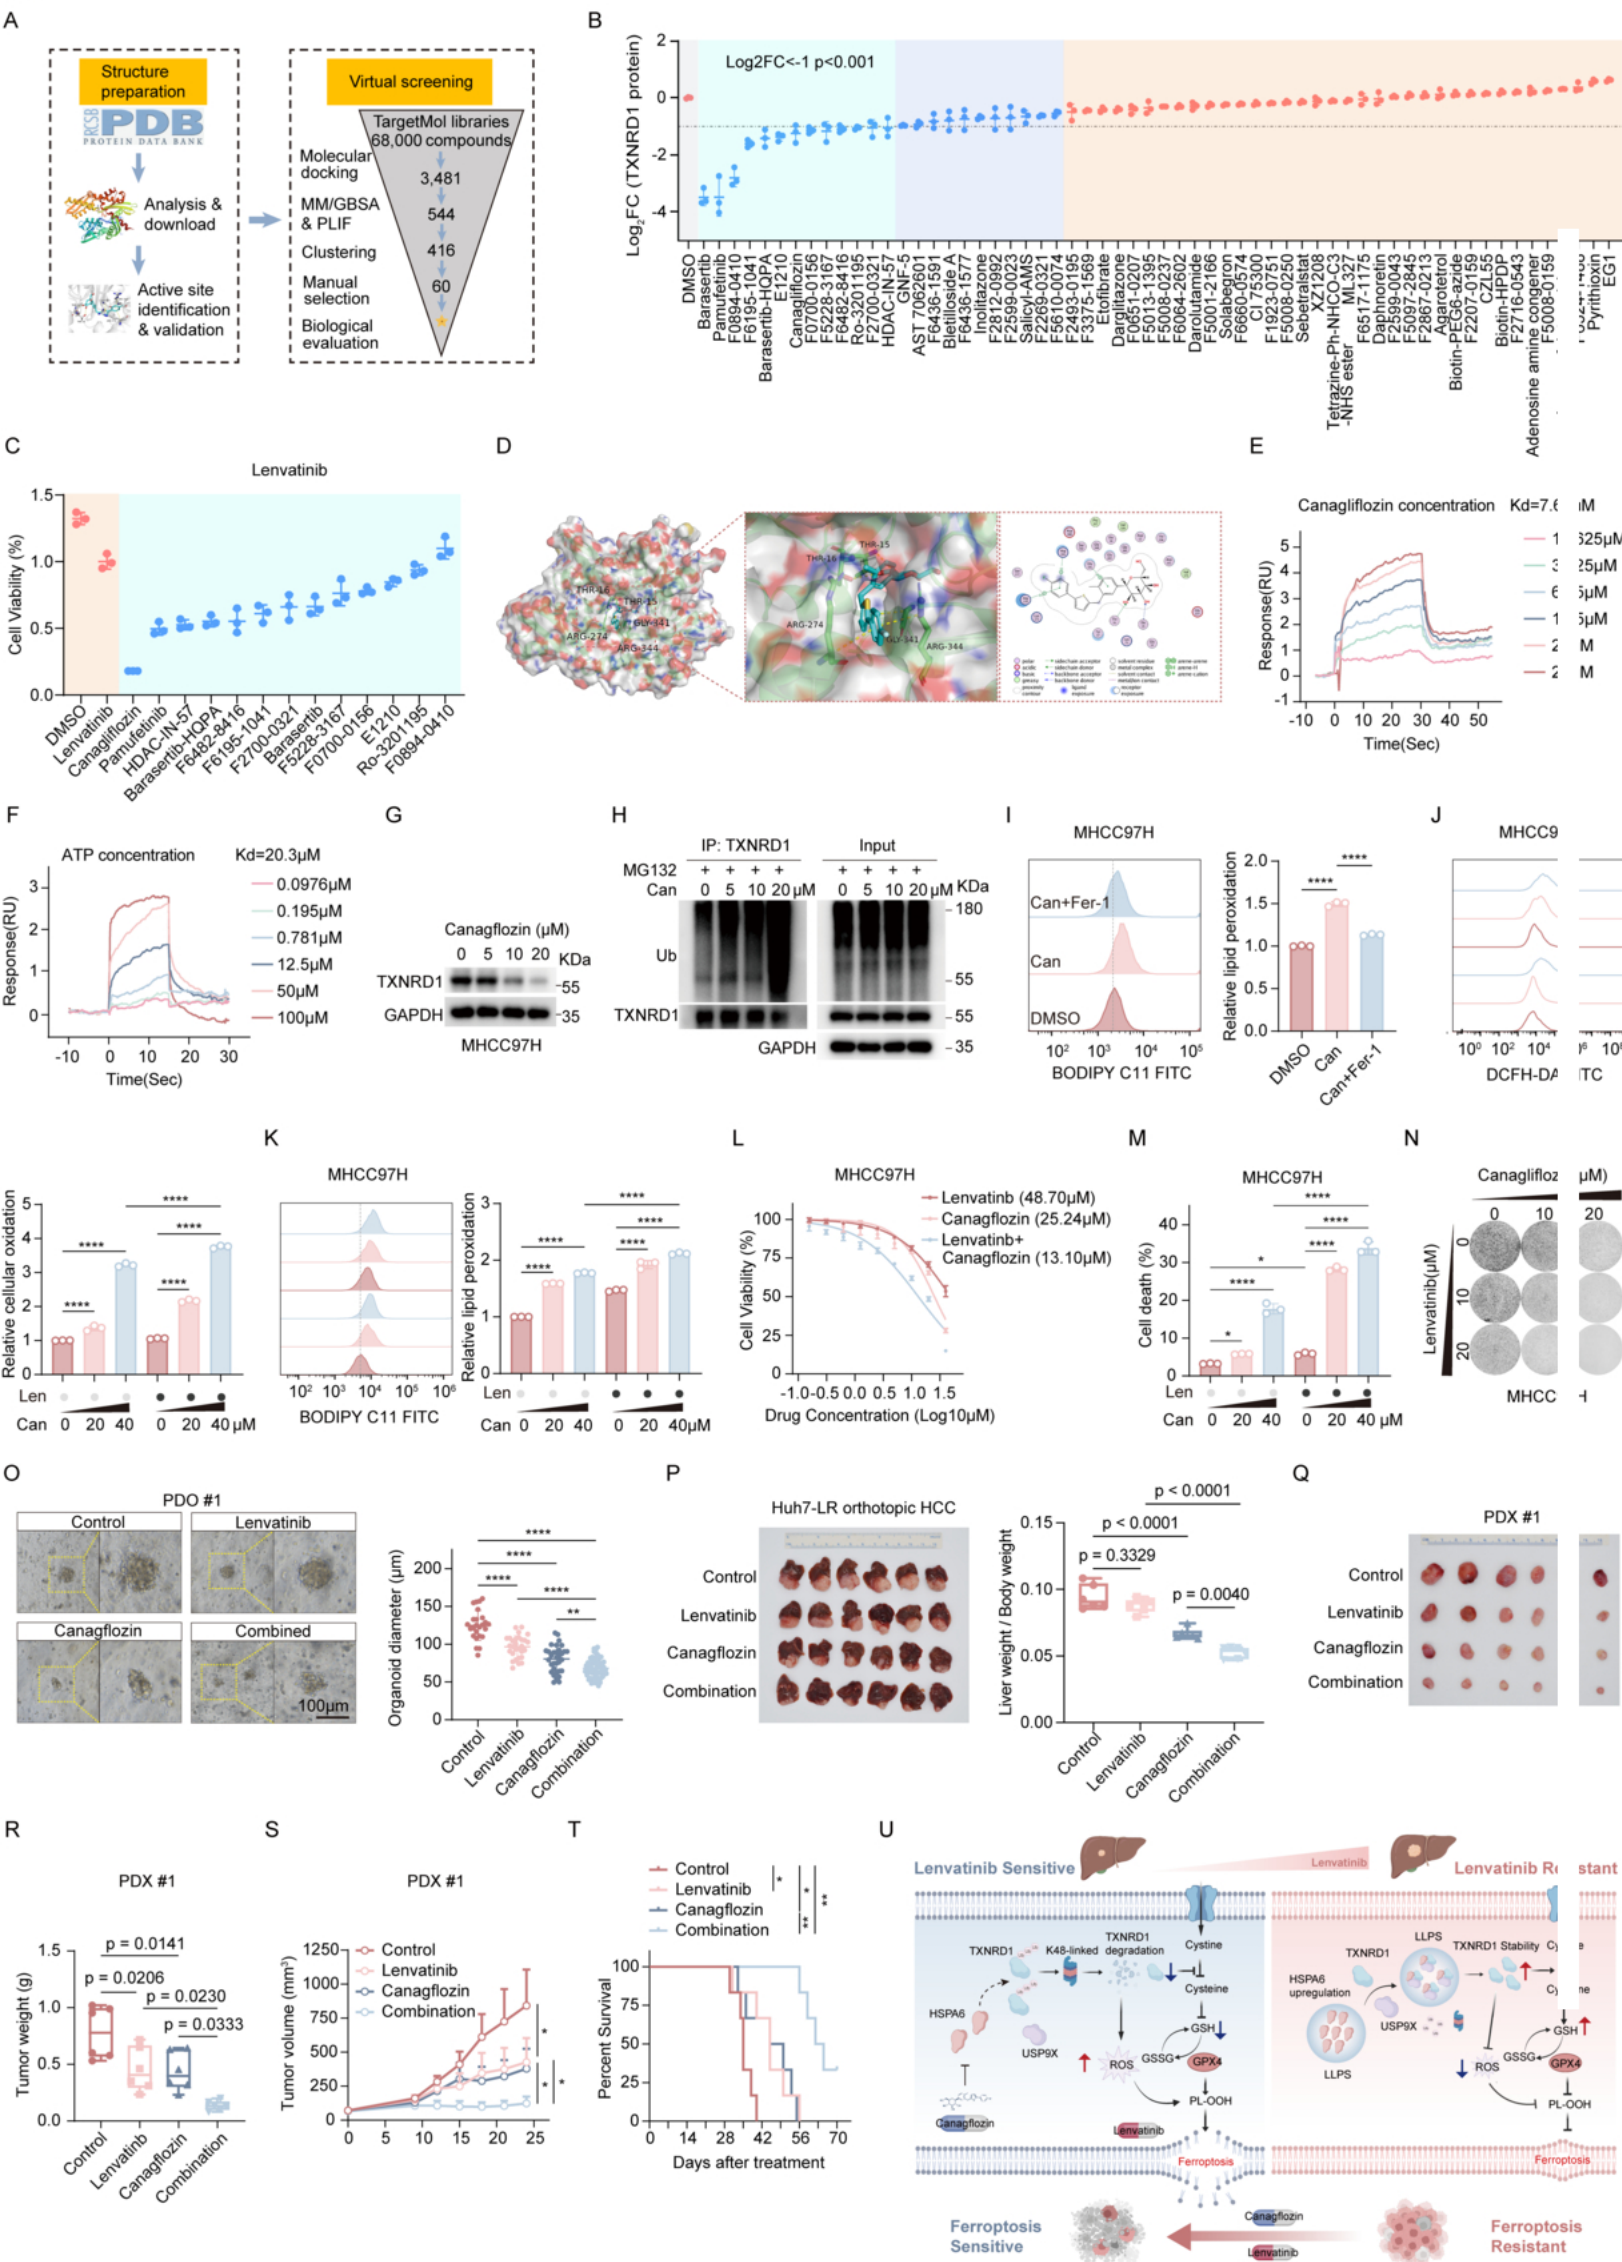
Fig. 6. Repurposing canagliflozin as an HSPA6-targeted ferroptosis sensitizer to 1206(图注取自PDF文本层,来源:来源期刊待补, 2026)
核心结论
这项研究完整描绘了一条仑伐替尼耐药的新通路:仑伐替尼→诱导HSPA6上调→促进HSPA6相分离凝聚→招募USP9X→去泛素化稳定TXNRD1→抑制铁死亡→耐药维持。同时,HSPA6不仅是桥梁,更是相分离“反应器”的核心组织者。卡格列净通过直接结合HSPA6,破坏凝聚体功能,从而解除铁死亡抑制。
文中还点明了一个重要背景:虽然免疫联合治疗已成为肝癌一线新标准,但仑伐替尼仍是TKI基石药物,且LEAP-002中仑伐替尼+帕博利珠单抗未达到OS终点,说明克服仑伐替尼耐药仍是临床刚需。
对耐药/DTP/PGCC 的启示
“相分离”可能是耐药持久细胞(DTP)的通用生存策略:DTP细胞依赖可逆的慢循环状态存活,而相分离凝聚体可以快速组装和拆卸,为细胞提供一种“不依赖转录重编程”的弹性适应机制。HSPA6在仑伐替尼短时间暴露后即形成凝聚体,正是这种快速响应的典型。其他激酶抑制剂是否也诱导类似相分离事件,值得系统筛查。 TXNRD1可能是一个比GPX4更“可及”的铁死亡调控节点:铁死亡耐药研究多聚焦于GPX4,但GPX4作为磷脂过氧化物酶,其抑制剂的临床转化并不顺利。TXNRD1是硫氧还蛋白系统核心,且已知有金诺芬等临床药物可靶向,本研究中TXNRD1的蛋白稳定性调控又提供了一个“间接靶向”思路——通过拆解其稳定复合体来削弱抗氧化能力。 老药新用筛查应以“通路功能”而非“单一靶点结合”为终点:本文的虚拟筛选并非简单找HSPA6结合剂,而是以“TXNRD1蛋白下降”作为二级筛选终点,最终卡格列净不仅结合HSPA6,还能有效拆解复合体。对于PGCC或多倍体细胞这类难以直接靶向的“模糊靶标”,以可量化的表型或通路标志物为筛选读出的策略更具可操作性。
局限
文中作者坦诚指出几个问题:①HSPA6上游诱导信号未完全阐明;②小鼠无HSPA6同源基因,无法在免疫健全模型中做遗传学验证;③卡格列净的off-target和药代动力学还需系统评估;④这条轴是否在其他TKI耐药中成立,尚未探索。
来源
期刊:待补,2026。