胰腺癌扛住吉西他滨,靠的是 m6A 阅读器 IGF2BP1 把铁蛋白 FTH1 的 mRNA「藏」进应激颗粒,稳住铁库、抑制铁死亡。
胰腺癌(PDAC)又凶又难治,五年生存率不到 10%,超过 80% 的病人确诊时已经局部晚期或转移,手术做不了,只能靠化疗。吉西他滨是标准一线,但响应率不到 20%,还有超过 74% 的病人会复发进展,而且耐药来得飞快。搞清楚癌细胞到底怎么耐受吉西他滨,是提高疗效绕不过去的坎。
这篇把切入点放在表观转录组。m6A 是 mRNA 上一种可逆修饰,由 writer(甲基转移酶)和 eraser(去甲基化酶)动态调控,reader(YTHD 家族、IGF2BP 家族)则决定这些被修饰的 RNA 是稳定还是降解。IGF2BP1 是近年确认的一个 m6A reader,在结直肠癌、卵巢癌、骨肉瘤、胃癌里都驱动恶性进展,但它在 PDAC、尤其是耐药场景里扮演什么角色,之前没讲清楚。
第一步:先建耐药模型,再找谁在耐药里「涨」得最凶
他们先把耐药模型铺了两条腿。一条是细胞:BxPC-3 和 CFPAC-1 两株胰腺癌细胞,用逐步加量的吉西他滨连续筛了 6 个月,做出 BxPC-3/GR、CFPAC-1/GR 两株耐药系,IC50 抬升了至少 10 倍。另一条是 PDX:把病人肿瘤碎片种进免疫缺陷鼠,连续传三代(F1 到 F3)并持续用吉西他滨筛选,要求耐药指数(RI)超过 150%。
然后做转录组,把耐药细胞和亲本细胞对比,再整合 TCGA、GTEx 和 GEO(GSE154909)里的数据,找「在肿瘤 vs 正常、耐药 vs 敏感、耐药 PDX 里都一致上调」的基因。IGF2BP1 就这么冒出来了。更关键的是临床证据:45 例化疗前的穿刺活检,按 RECIST1.1 分成 PD(进展,即耐药,n=16)和 PR(部分缓解,即敏感,n=4),治疗前多重免疫荧光显示,PD 组 IGF2BP1 基线表达更高;高 IGF2BP1 的 PDX 对吉西他滨反应也更差。
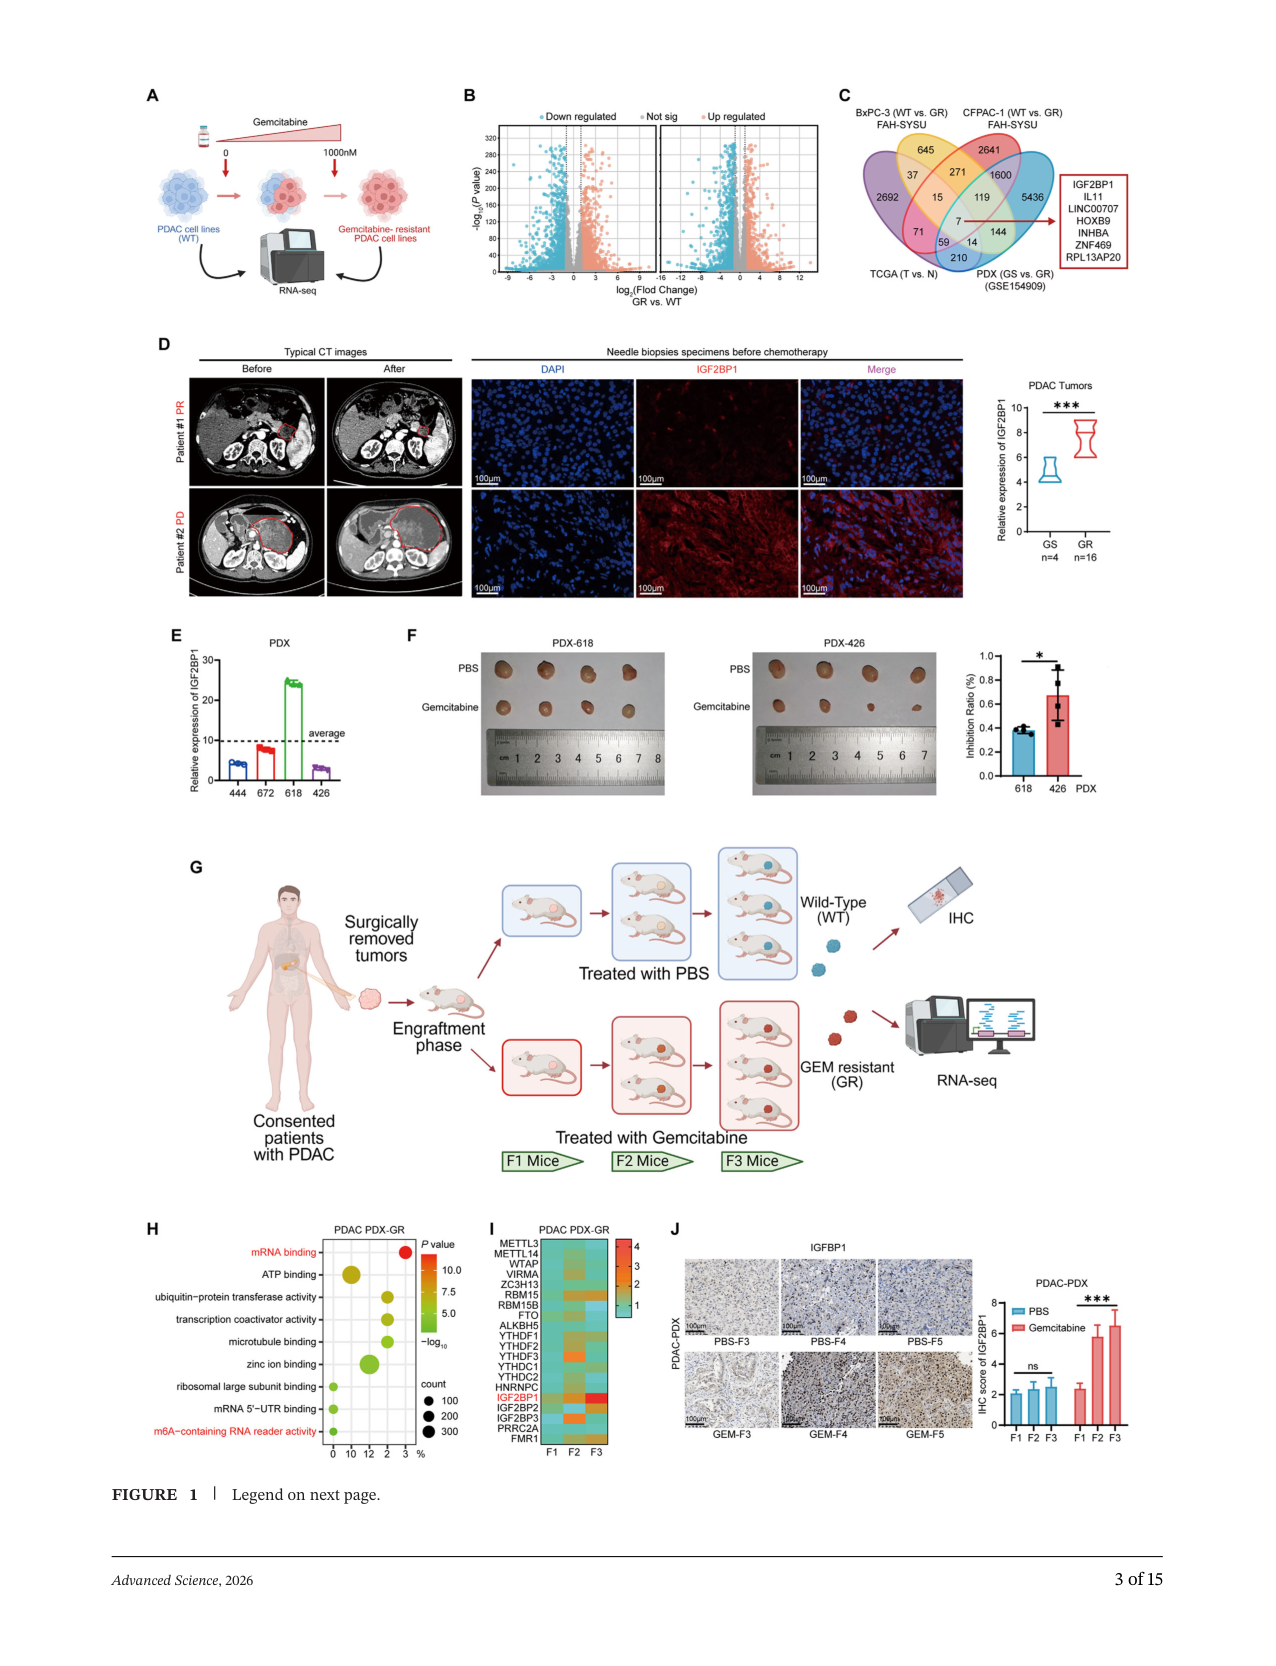
@方法论点评:这里同时铺了「固有耐药」和「获得性耐药」两条腿。细胞系和 PDX 是人为诱导出来的获得性耐药,临床活检代表病人天生就不敏感的固有耐药,两组互相印证,结论才不是单一模型的偶然。还有个细节:活检选在化疗前取样,就排除了「治疗本身诱导了 IGF2BP1 表达」这个混淆。
那问题来了:IGF2BP1 高表达,到底是耐药的原因,还是只是耐药细胞的伴随现象?光有相关性可不够。
第二步:改一个变量看表型,把「相关」坐成「因果」
这一步他们没配图,但逻辑是全篇的脊梁:在耐药细胞里敲降 IGF2BP1,细胞重新对吉西他滨敏感(IC50 降、增殖降、克隆形成降);反向过表达,则更耐药。体内 xenograft 也是一致的结论,Ki67 染色同步佐证。
@方法论点评:这是因果验证的标准动作,改一个变量看表型。敲降和过表达互为镜像,两个方向都成立,才敢说 IGF2BP1 是「驱动」耐药,而不只是「标记」。很多人只做单向敲降,容易被质疑脱靶,这篇正反都做了。
那么问题又来了:IGF2BP1 是个 RNA 结合蛋白,它到底稳定了哪条 mRNA,才把耐药撑起来?
第三步:三层组学取交集,锁定 FTH1
他们用了三组数据做交集:MeRIP-seq 找出哪些转录本带 m6A,RIP-seq 用 IGF2BP1 抗体钓出它直接结合谁,再叠加敲降 IGF2BP1 后的转录组看它到底影响谁的表达。三个圈一交,FTH1(铁蛋白重链)浮出来。
接着是一串收口式验证:RIP-qPCR 和 meRIP-qPCR 确认 IGF2BP1 直接结合 FTH1 mRNA、且 FTH1 上确实带 m6A;放线菌素 D(ActD)追赶实验显示 IGF2BP1 延长了 FTH1 mRNA 的半衰期;最狠的一步是把 FTH1 上预测的 m6A 位点(SRAMP 高置信、RMBase 支持)突掉,结果结合变弱、稳定性下降、细胞对吉西他滨更敏感。临床层面,20 例活检里 IGF2BP1 和 FTH1 表达正相关,且都和耐药相关。回补实验又证明:FTH1 敲降能救回 IGF2BP1 过表达的表型,反之亦然,说明 FTH1 是 IGF2BP1 的必要下游。
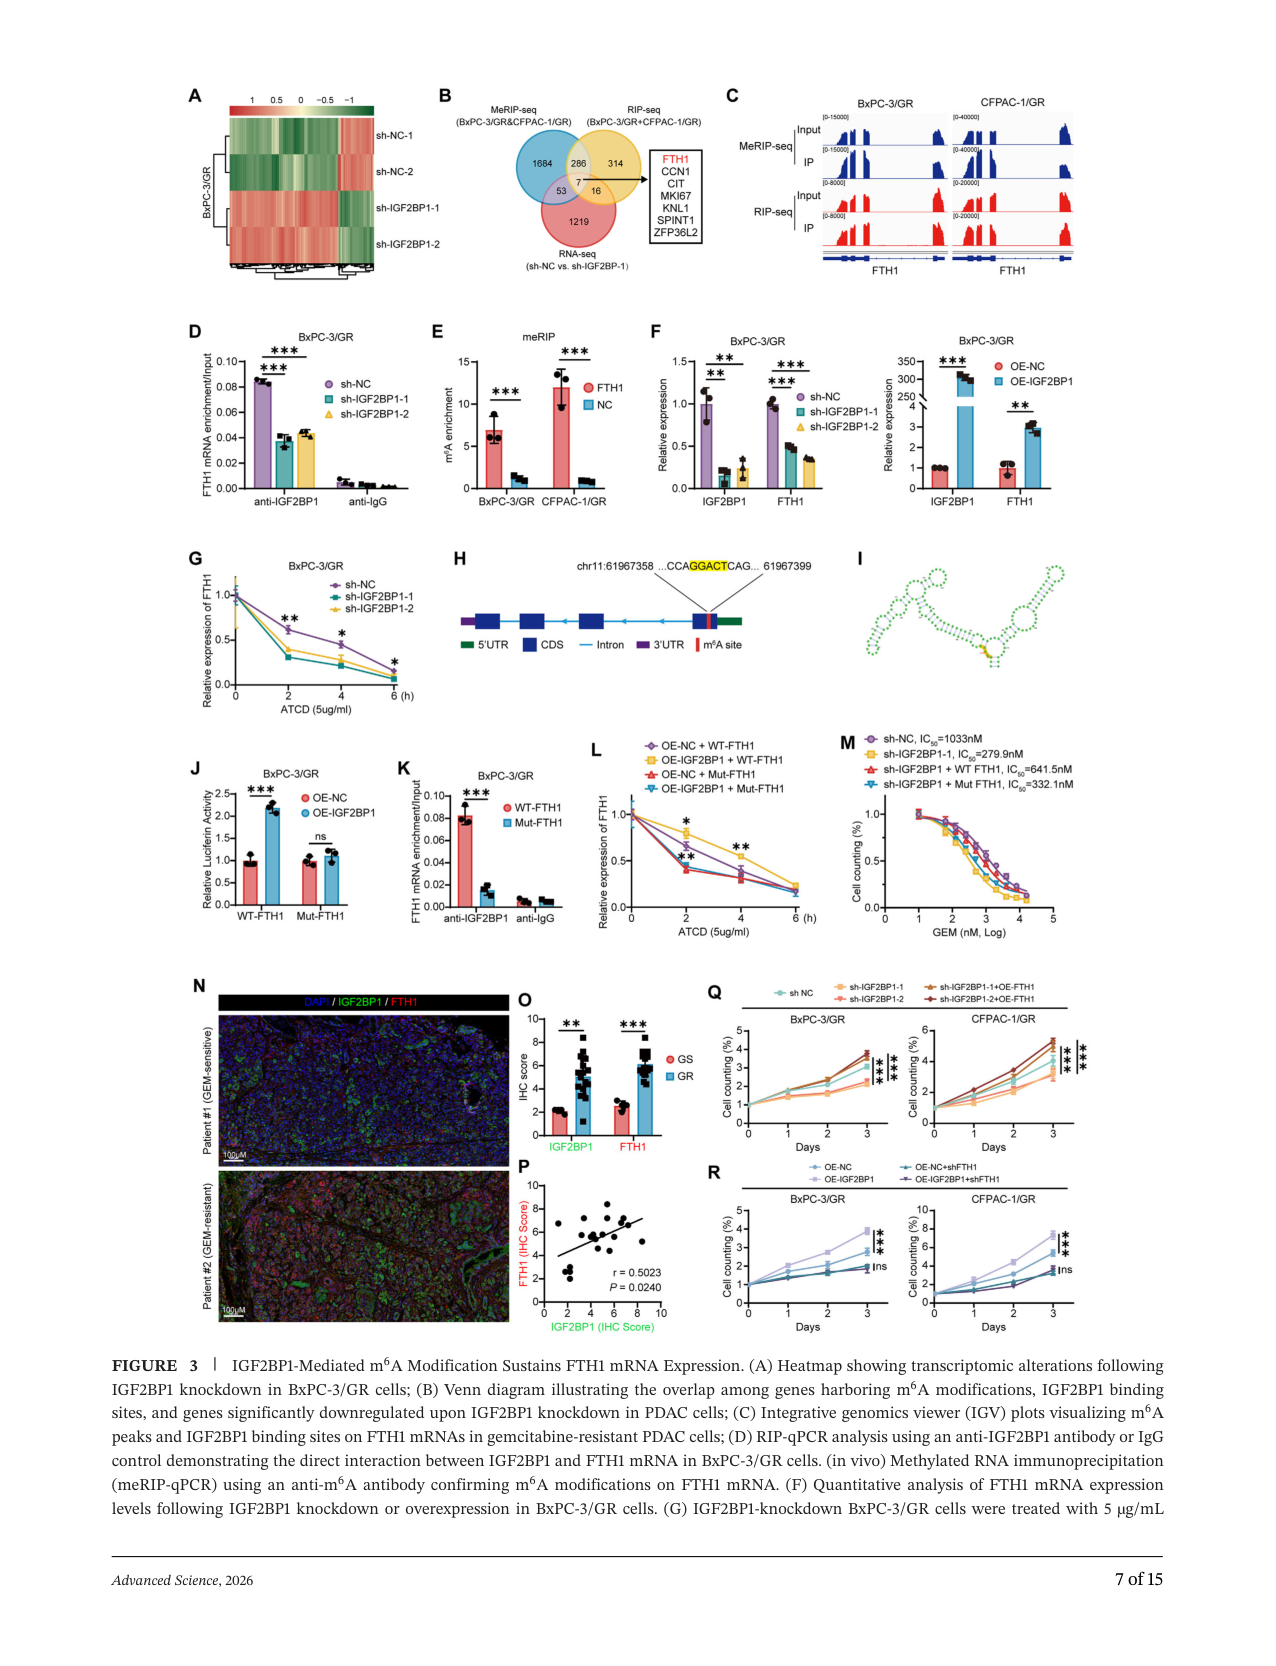
@方法论点评:这一步是全篇最扎实的地方。他们没停在「相关」,而是用位点突变把 m6A 这条因果钉死:把那个腺苷酸突掉,结合、稳定、功能三个层次同时掉。回补实验则证明 FTH1 是「必要下游」,缺了它 IGF2BP1 的耐药就断了。这种「修饰 → 结合 → 功能 → 回补」的四层收口,是表观转录组研究的标准范式。
第四步:稳定靠什么?答案是应激颗粒
IGF2BP1 凭什么能稳住 FTH1 mRNA?他们用 Co-IP 加 LC-MS/MS 找互作蛋白,钓出了 G3BP1,也就是应激颗粒(SG)的核心成核因子。敲降 G3BP1,或者用 FAZ-3532 抑制 SG 形成,FTH1 mRNA 的稳定性都显著下降,说明 IGF2BP1 是靠「拉着 G3BP1 组应激颗粒」来护住 FTH1 的。
免疫荧光的动态很有意思:静息时 IGF2BP1 和 G3BP1 都弥散在胞质里;吉西他滨处理后 1 到 2 小时,两者一起被招募进新生的 SG、强共定位;2 小时左右 SG 开始碎裂,IGF2BP1 先解离出来(作者解读为翻译重启),G3BP1 还留在残余颗粒里;到 6 小时完全解体。RNA-FISH 则直接拍到 FTH1 mRNA 和 G3BP1 阳性的 SG 共定位。

@方法论点评:这一步把「稳定 mRNA」从一个生化说法,落到了「物理上把 mRNA 藏进应激颗粒」的空间事实。空间定位(RNA-FISH)加时间动态(1/2/6 小时)一起上,讲出一个可逆的「庇护-释放」节律。注意那个细节:IGF2BP1 先走、G3BP1 殿后,说明解聚是有顺序的,不是一锅端,这为后续研究留下了钩子。
第五步:这条轴的终点,是铁稳态和铁死亡
FTH1 是铁蛋白的重链,有铁氧化酶活性,能把游离的 Fe2+ 氧化成惰性的 Fe3+ 存起来,从而压制铁死亡。所以他们顺理成章去查铁死亡。
电镜看到吉西他滨处理的细胞有线粒体皱缩、嵴减少、膜密度增高,正是铁死亡的形态特征;ROS 也升高。脂质过氧化(LPO)层面,敲降 IGF2BP1 抬高 LPO、过表达压低 LPO,而 FTH1 回补能把两者都逆转;m6A 突变的 FTH1 同样抬高 LPO。最关键的「特异性」验证:铁死亡抑制剂 Ferrostatin-1 和去铁胺 DFO 都能救回敲降 IGF2BP1 造成的死亡和 LPO,而凋亡抑制剂 Z-VAD-FMK 救不回来。GSEA 显示高 IGF2BP1 富集「胞内铁离子稳态」「亚铁结合」通路;FerroOrange 和 Liperfluo 探针显示敲降后 Fe2+ 和 LPO 都升、过表达则降。体内回补实验里,敲降 IGF2BP1 的肿瘤生长受抑,FTH1 回补或铁死亡抑制剂 Liproxstatin-1 都能把生长救回来,免疫组化也看到 4-HNE 升高、GPX4 下降。

@方法论点评:这里最值钱的思维是「区分伴随现象和机制」。看到 ROS、看到铁死亡标志物,不等于铁死亡就是主因。他们用铁死亡抑制剂对凋亡抑制剂做「反向阻断」,哪个能救回,哪个才是真凶。凋亡抑制剂救不回,说明吉西他滨诱导的死亡里,铁死亡是主角、凋亡是配角。体内回补再把这条轴从培养皿搬进活体。
第六步:把机制变成药,BTYNB 联合吉西他滨
机制讲清了,就轮到可成药性。他们用 BTYNB(IGF2BP1 抑制剂)替代敲降再走一遍:低浓度就抑制耐药细胞,与吉西他滨联合的组合指数 CI<1(协同);BTYNB 能降 FTH1,而 FTH1 回补能部分逆转这种增敏,说明 BTYNB 至少部分是通过 IGF2BP1-FTH1 轴起效的。体内用耐药 PDX,联合组肿瘤最小,而且体重、血常规、肝肾功能和单药比没有额外毒性,Ki67 也最低。
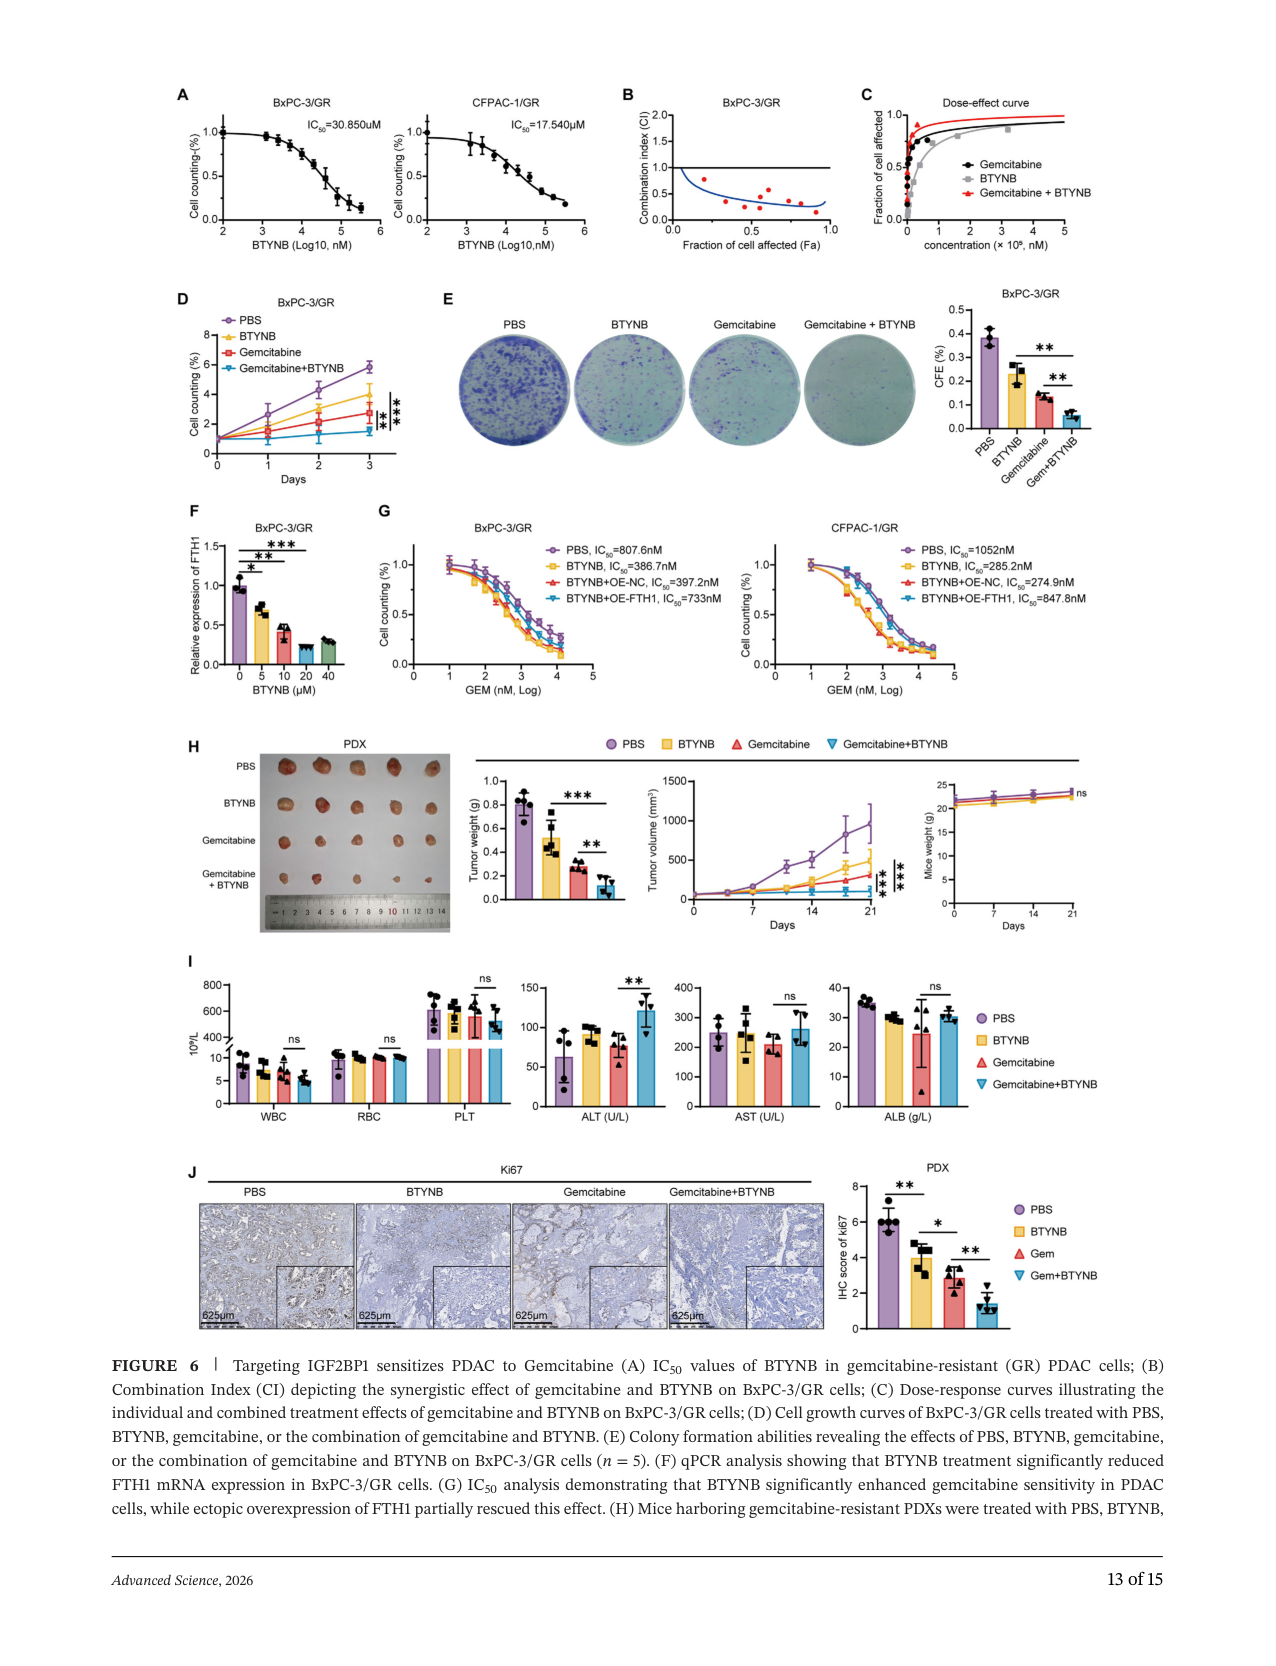
@方法论点评:从「机制」到「药」,标准路径是用小分子抑制剂再走一遍敲降走过的路。这篇的加分项是拿「耐药 PDX」而非敏感模型来做联合,正面打的就是耐药这个临床问题。毒性指标(体重、血常规、肝肾功能)是任何转化研究绕不过的一关,有它才能谈临床。
核心结论
这篇串起了一条此前没人连起来的轴:IGF2BP1(m6A reader)→ 直接结合并稳定 m6A 修饰的 FTH1 mRNA → 拉着 G3BP1 组应激颗粒把 FTH1 mRNA「藏」起来 → 维持铁稳态、抑制铁死亡 → 吉西他滨耐药。IGF2BP1 既是预测耐药的生物标志物,又是可被 BTYNB 打的可成药靶点。
对耐药 / DTP / PGCC 的启示
这条轴跟肿瘤耐药、药物耐受持久细胞(DTP)这条主线高度相关:
- 应激适应是可逆耐药的核心:化疗应激下把 FTH1 mRNA 藏进应激颗粒、等应激过去再放出来翻译,这是一个典型的可逆、非遗传的应激适应。这跟 DTP「熬过药、不靠新突变」的生存策略一脉相承。应激颗粒本身就是膜less 凝聚体,动态可逆,正是持久细胞「熬过去」的物理基础。
- m6A 是非遗传耐药的一层:不靠基因组突变,靠 RNA 层面的可逆修饰和定位来调控耐药,提示 DTP/PGCC 的耐药表型里,表观转录组可能是被低估的一层。
- 铁稳态与铁死亡是耐受细胞的代谢护城河:这篇明确把「藏铁、抑铁死亡」定位成耐药细胞的生存策略,这跟 DTP 的代谢重编程、抗氧化防御增强是同一个逻辑。
- 关于 PGCC 的延伸:这篇没有直接测多倍体巨细胞,但铁稳态和铁死亡抑制在 PGCC 这类耐受、抗凋亡的细胞里同样是热点,是可以顺着往下做的一个方向。
- 靶点窗口:IGF2BP1 在正常成人组织里几乎不表达,是理想的治疗窗口,BTYNB 这种抑制剂值得盯。
局限
- IGF2BP1 的下游效应子可能不止 FTH1,其他靶点也可能参与耐药。
- 虽然证据强,但也不能完全排除其他调节性细胞死亡程序(凋亡、坏死等)的参与。
- IGF2BP1 和 G3BP1 互作的结构基础、以及 FTH1 mRNA 如何被选择性招募进应激颗粒,机制还没讲透。
- BTYNB 的药代动力学和安全性还需在临床前进一步验证,作者自己也提到需要更大样本的前瞻性队列来确认生物标志物价值。
来源:Zhu YQ, et al. Ferroptosis Suppression by the M6A Reader IGF2BP1 Underlies Gemcitabine Resistance in Pancreatic Ductal Adenocarcinoma. Advanced Science, 2026. DOI: 10.1002/advs.77048