一句话亮点
这篇 Cancer Research 文章发现,胰腺癌在化疗压力下玩了一招"时空接力":先用 AMPK 启动早期自噬来烧脂肪酸供能,等 ATP 上来了再踩灭 AMPK、激活 mTOR——但人家不靠 mTOR 来关自噬,而是另起炉灶,通过 JNK1-Bclin-1 通路维持晚期自噬,形成 mTOR 和自噬"同时开火"的奇葩局面。双管齐下抑制脂肪酸氧化(FAO),等于把癌细胞的"备用电厂"给炸了,顺便用积攒的脂肪酸堵塞自噬流水线,让癌细胞死于 ROS 爆发。
背景/痛点
在胰腺导管腺癌(PDAC)里,化疗药伊立替康(irinotecan)一开始是管用的,但肿瘤总有办法"原地复活"——这就叫获得性耐药。科学家早就发现,这种复发跟自噬(autophagy)激活脱不了干系。按理说,自噬和 mTOR 是一对冤家:mTOR 一活,自噬就得闭嘴。但诡异的是,很多耐药肿瘤里这俩居然"共存共荣"了。
为什么这个矛盾那么关键?因为此前大家想用自噬抑制剂来逆转耐药,结果临床试验副作用大到扛不住(系统性抑制自噬在正常组织里也坏事)。那换个思路:与其直接掐自噬,不如截断自噬"烧"出来的燃料(脂肪酸氧化),这样既能打压耐药,又能避免全身毒性。作者正是基于这个"时空相变"假说,来解构这个悖论的。
推理链分步拆解
1. 先看化疗后 72 小时内到底发生了什么——时间分辨是破除"自噬/mTOR 矛盾"的钥匙
他们首先处理 PDAC 细胞,并在 0、24、48、72 小时取样。第一步,24 小时前 DNA 损伤激活 AMPK,早期自噬冒头,脂肪酸氧化(FAO)被拉动,ATP 蹭蹭涨。第二步,到了 48 小时往后,ATP 多了,AMP/ATP 比值掉下来,AMPK 就失活了;按理说 mTOR 该被激活,而 mTOR 激活了该关自噬——但吊诡的是,自噬非但没关,LC3-II 反而继续涨。
那这个现象意味着啥?说明早期自噬是 AMPK 管的,晚期自噬另有"话事人"。他们发现 JNK1 在 72 小时被强烈激活(MIA PaCa-2 里 p-JNK1/JNK1 涨了 2.4 倍,SU.86.86 涨了 5.8 倍),而这个 JNK1 能磷酸化 Bcl-2,把 Beclin-1 从 Bcl-2 手里"解放"出来,从而启动自噬。这叫 JNK1-Bclin-1 通路,跟 AMPK 那套互不干扰。
@方法论点评:这里最值钱的科研思维是"时间分辨"——很多人只比较有药/无药,而他们切了 4 个时间点,把"伴随现象"和"机制因果"剥离开来。另外,他们用了 MS/MS 蛋白组学和 immunoblot 双平台交叉验证,提高了磷酸化信号的可靠性。
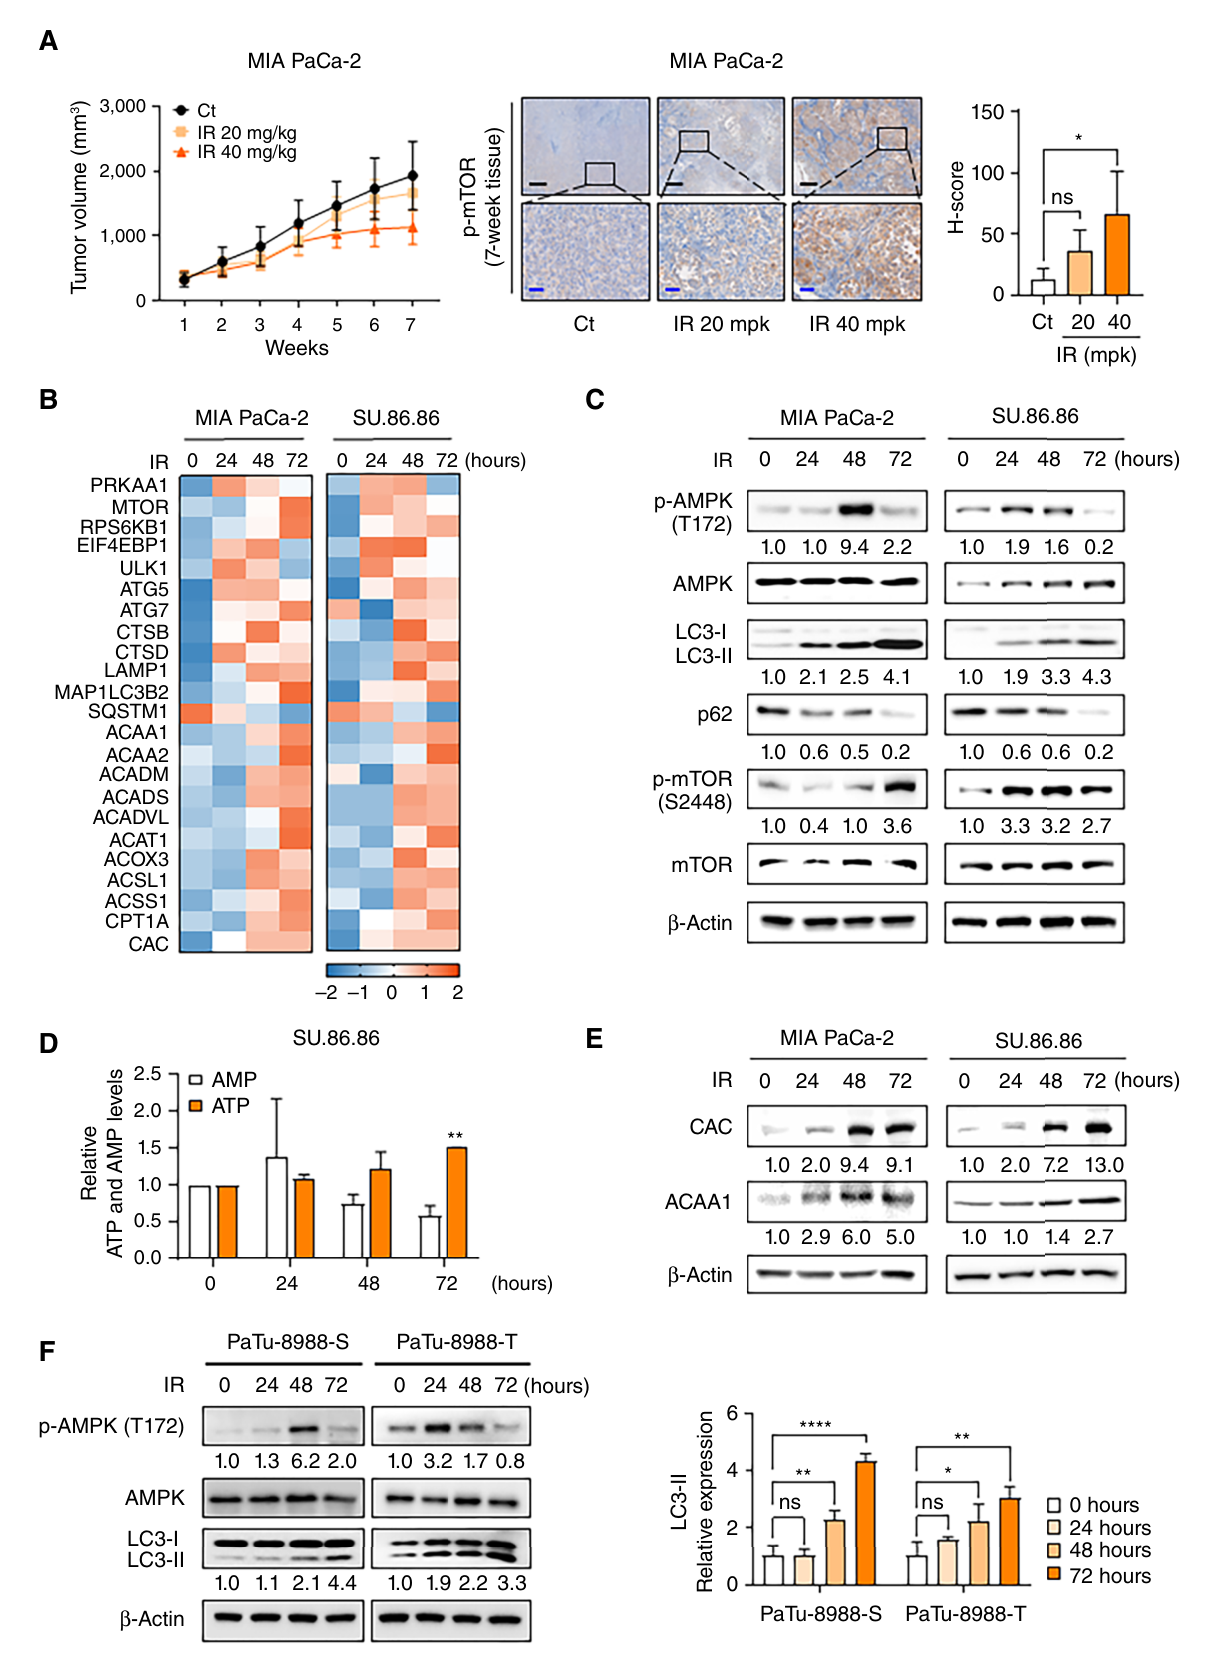
Fig. 1. IR treatment simultaneously increased autophagy and FAO. A, MIA PaCa-2 cell–derived xenograft tumors were established, and mice were randomized into Ct (white, n ¼ 5), IR 20 mg/kg (light orange, n ¼ 5), and IR 40 mg/kg (orange, n ¼ 5) groups when tumor volumes reached ∼300 mm3. Tumor growth curves are(图注取自PDF文本层,来源:Cancer Research, 2026)
2. 那晚期自噬激活后到底干嘛去了?——烧 FAO 产生 ATP,再喂给 mTOR,形成闭环
他们测了 ATP,发现 72 小时伊立替康处理组 ATP 比对照涨了 50%。而自噬的底物之一就是脂滴(lipophagy)。那他们怎么证明晚期的 JNK1 自噬真的跟 FAO 挂上钩了呢?他们用了两招:
遗传学:把 FAO 两个关键基因——线粒体的 CAC(肉碱-酰基肉碱转运体)和过氧化物酶体的 ACAA1——双敲低(siRNA),再给药。结果 ATP 拦腰砍(MIA PaCa-2 里跌了 56%),p-mTOR 掉到原来的四分之一,p-AMPK 反倒回来了。 药理学:用 FDA 已上市的老药奥美拉唑(KN510,靶向 CAC)和曲美他嗪(KN713,靶向 ACAA1/2)联用,组成 KN510713,效果跟基因敲低一致。
他们还给小鼠肿瘤测了乙酰-CoA 和 ATP,确认 KN510713 在体内确实把 FAO 给摁住了。
@方法论点评:注意他们做了"双敲"而不是单个敲——因为脂肪酸先在过氧化物酶体里剪成合适链长,再通过 CAC 转运进线粒体;单敲一个可能被代偿,双敲才叫"釜底抽薪"。这就是 pathway 层面的逻辑推理,不是瞎筛。
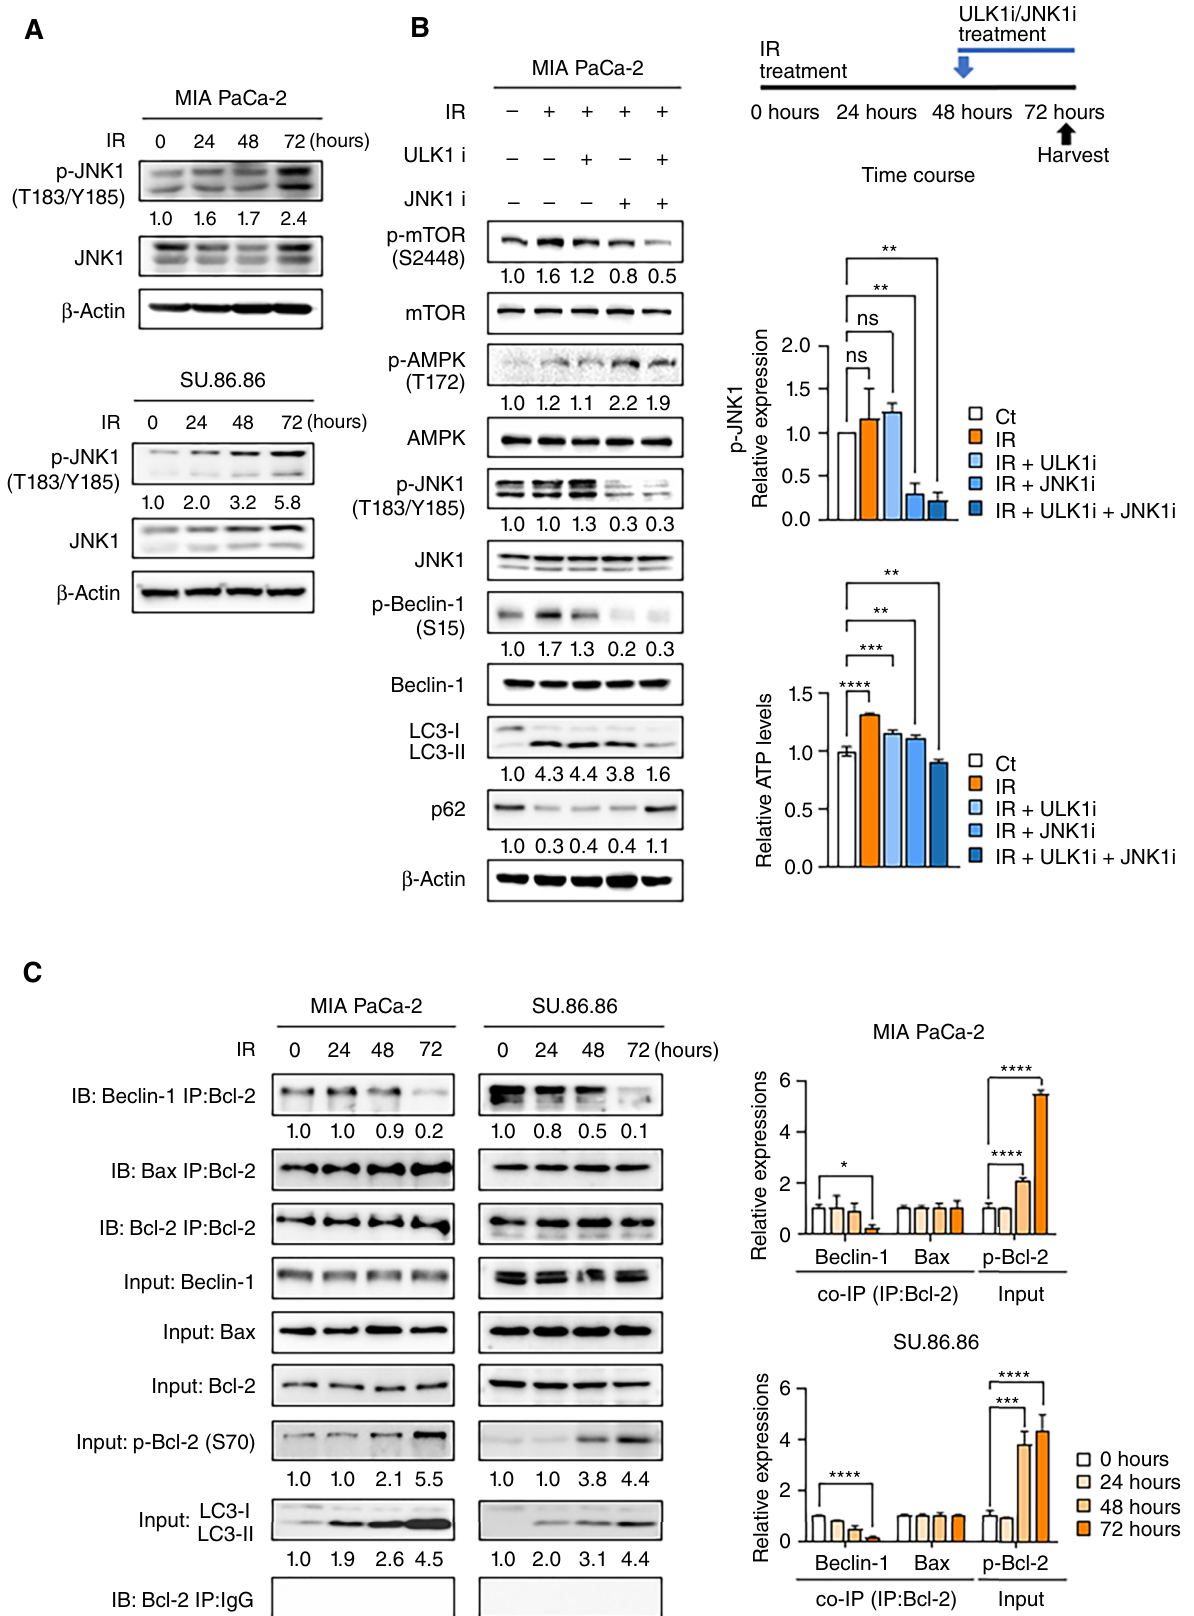
Fig. 2. Autophagy depends on JNK1-induced Beclin-1 activation. A, Pancreatic cancer cell lines MIA PaCa-2 and SU.86.86 were treated with IR (1 μmol/L) for immunoblotting. B, Immunoblot analysis of late-stage autophagy in MIA PaCa-2. ULK1 inhibitor (ULK1i, XST-14, 5 μmol/L; ref. 28) and JNK1 inhibitor (JNK1i,(图注取自PDF文本层,来源:Cancer Research, 2026)

Fig. 3. IR treatment with double knockdown of ACAA1 or CAC causes significant cell death. A, Cooperative relationship between mitochondria and peroxisomes in FAO and a schematic diagram of this process. B, MIA PaCa-2 and SU.86.86 cells were treated with vehicle (control, white), IR (1 μmol/L, orange), or IR combined with(图注取自PDF文本层,来源:Cancer Research, 2026)
3. 那么问题又来了:抑制 FAO 后自噬是停了还是堵了?——自噬流被"撑死"了
如果他们只是抑制自噬,那 LC3-II 应该掉下来。但他们发现 KN510713 联用伊立替康后,LC3-II 反而涨了 4.3 倍,同时 p62(自噬底物)也涨了 4.5 倍——这意味着自噬"启动"没问题,但"降解"那一步被卡住了。
为了看清是哪里卡了,他们做了 mCherry-GFP-LC3 双荧光报告系统:GFP 在酸性环境(溶酶体)里会淬灭,mCherry 不淬灭,所以黄点=自噬小体(未融合),红点=自溶酶体(已融合)。结果联用组黄点暴涨 6.64 倍,红点降到对照的 28%——说明自噬小体跟溶酶体"接不上头"了。
再往前推一步:为什么接不上?他们发现 FAO 被堵之后,脂肪酸(BODIPY-C16 标记)在细胞里大量堆积,而 LC3-II 和脂滴的共定位信号增加了 2.2 倍,说明脂滴是被拽过来了,但没法被消化。脂肪酸过量堆积会降低溶酶体 pH 稳定性,导致膜透化,ROS 飙升。他们测了 ROS:联用组涨了 2.1 倍,而且加 NAC(ROS 清除剂)能救回一部分细胞死亡。
@方法论点评:这一步的关键是区分"自噬诱导"和"自噬流"——很多文章只看 LC3-II 涨了就断言自噬激活,但他们用了 p62+双荧光,才真正抓到"堵车"的本质。BODIPY-C16+LC3 共定位也是个经典的 lipid metabolism-autophagy crosstalk 验证手法。

Fig. 4. Cotreatment with IR and KN510713 (a combination of KN510 targeting CAC and KN713 targeting ACAA1/2) inactivates mTOR and blocks autophagic flux. A, Target engagement of KN510713 in MIA PaCa-2 cells assessed by acylcarnitine profiling. Cells were incubated for 6 hours with vehicle (control; white bars) or(图注取自PDF文本层,来源:Cancer Research, 2026)

Fig. 5. IR with FAO inhibition reverses tumor promotion caused by IR treatment. A, Representative phase-contrast microscopy images of MIA PaCa-2 cells treated for 72 hours with IR (1 μmol/L), KN510713 (KN510, 200 μmol/L; KN713, 2 mmol/L), and/or Baf.A1 (1, 5, or 10 nmol/L), as indicated. All compounds were added (Continued on the following page.) simultaneously at the start of treatment. Baf.A1 was used as a late-stage autophagy inhibitor. B, Representative flow(图注取自PDF文本层,来源:Cancer Research, 2026)
4. 最后在活体里验证:KPC 自发胰腺癌模型里,联用 KN510713 把中位生存期从 16.4 周拖到了 22.6 周
他们在 KPC 小鼠(KrasG12D; Trp53R172H; Pdx1-Cre)里做了整体生存分析:伊立替康单药只延了 3 周,联用 KN510713 延了 6.2 周。而且 IHC 显示联用组的 p-mTOR 和 Ki-67 都掉回对照水平,γ-H2AX(DNA 损伤标志)却涨了 3 倍——说明 DNA 损伤没被修复,癌细胞死透了。
在 xenograft 模型里更夸张:联用组在第 6 周肿瘤体积比对照缩了 89%,几乎等于"不长了"。他们还专门测了第 3 周瘤内乙酰-CoA 和 ATP,确认联用组这两项比单药组低了 50%左右,靶点确实被 hit 中了。
@方法论点评:KPC 是公认的 PDAC"金标准"自发模型,比皮下 xenograft 更贴近临床——肿瘤微环境、间质、免疫细胞都在。他们同时做了皮下和自发两种模型,既保住了"通量"(皮下成瘤快),又保住了"临床相关性"(KPC 更真实),这是体内药效验证的经典双轨策略。

Fig. 6. (图注取自PDF文本层,来源:Cancer Research, 2026)
核心结论
整篇文章最终摆出了一个"双通路时空模型"(Figure 7):
早期:DNA 损伤 → AMPK 激活 → 早期自噬 → FAO ↑ → ATP ↑。 晚期:ATP ↑ → AMPK 失活 + mTOR 激活(正常该关自噬了)→ 但 DNA 损伤持续存在 → JNK1 激活 → Bcl-2 磷酸化 → Beclin-1 解放 → 晚期自噬持续开动 → FAO 继续烧 → mTOR 获得持续 ATP 供给。 结果:mTOR 和自噬通过两条独立上游通路"并行激活",让癌细胞在化疗压力下既不停增殖(mTOR 信号),又不死(自噬提供燃料)。
而 KN510713 这记"组合拳"的妙处在于:它不像氯喹那样直接堵自噬,而是掐掉 FAO——既断了 mTOR 的 ATP 供给(让增殖信号熄火),又让脂肪酸在细胞内堆积、溶酶体功能崩溃、自噬流堵死、ROS 爆发,最后诱导细胞死亡。等于是一石二鸟,绕开了系统性自噬抑制带来的正常组织毒性。
对耐药/DTP/PGCC 的启示
① DTP(药物耐受持久细胞)的代谢可塑性是复发的核心引擎。这篇直接把"自噬→FAO→ATP→mTOR"这条链条拎出来,暗示在化疗压力下那些活下来的 DTP 细胞可能高度依赖脂肪酸氧化来维持线粒体能量。临床上如果能在化疗间歇期加用 FAO 抑制剂,有可能"饿死"DTP 池,延缓复发。
② 自噬不是单一的"好"或"坏",它在时间轴上角色翻转。早期自噬是求生,晚期自噬被 JNK1"绑架"后依然求生,但如果你把它的"燃料"(脂肪酸)截断,自噬反而变成"自杀"(自噬流堵塞+ROS 爆炸)。这对设计联合用药策略有直接指导意义:不要盲目抑制自噬,而是要根据"压力阶段"选择干预靶点。
③ PGCC(多倍体巨细胞)与脂代谢。文中虽然没有直接涉及 PGCC,但 PGCC 形成常伴随着脂滴累积和自噬上调,而脂滴恰好是 FAO 的原料库。如果 PGCC 也依赖 FAO 来维持巨大的胞体和核内再复制,那 KN510713 这类药物或许能阻断 PGCC 向子代肿瘤细胞的"出芽",值得在 PGCC 模型里验证。
局限
① KN510713 的体外使用浓度很高(KN510 200 μmol/L,KN713 2 mmol/L),虽然作者解释是为了 72 小时不加液、达到饱和,但这样的浓度在体内是否能完全复刻、有没有脱靶效应,文中讨论不够充分。
② 正常细胞(HPNE)在相同浓度下 ATP 无变化,但仅此一个正常细胞系,覆盖面偏窄。胰腺癌周围有大量星状细胞、免疫细胞,这些基质细胞是否也会被 FAO 抑制剂"误伤",文中没有涉及。
③ JNK1 与 Bcl-2/Beclin-1 的互作虽然做了 Co-IP,但没有做 JNK1 特异性点突变或磷酸化位点突变(如 Bcl-2 S70A)来严格证明"因果关系",更多还是相关性+抑制剂 rescue,严格来说证据等级不算最高。
来源
期刊:Cancer Research,2026。DOI: 10.1158/0008-5472.CAN-25-4517