一句话亮点
LKB1缺失让肺癌细胞自己分泌LIF,通过自分泌环路把癌细胞"往回推"成一个Sox17阳性的未分化炎症状态,这个状态负责招募一群"拉偏架"的髓系细胞,把T细胞按在地上摩擦。用抗体把LIF中和掉,这个状态就没了,T细胞重新上岗。
背景/痛点
LKB1(也叫STK11)是肺癌里一个相当不招人喜欢的突变基因——它跟KRAS共突变时,患者对免疫检查点抑制剂响应极差,总生存也短。大家都知道LKB1突变会让肿瘤免疫微环境变得很"冷",但具体怎么搞冷的,一直不太清楚。
另外,肿瘤细胞本来就异质性很强,不同细胞状态对免疫系统的影响不一样。但大部分研究用的是移植瘤模型,细胞系在体外传了几十代,早就"同质化"了,很难看到体内那种复杂的细胞状态分化。这篇工作的厉害之处在于,他们用了原位基因编辑的GEMM模型,让肿瘤从小鼠肺里自己长出来,最大程度保留了进化的自然过程。
推理链分步拆解
① LKB1突变重塑髓系微环境:多了"拉偏架"的,少了"站岗"的
他们首先用KPC(Kras/p53/Cas9)GEMM模型,通过气管滴注带sgRNA的慢病毒,特异性在肺上皮里敲除Lkb1。然后对肿瘤里的免疫细胞做单细胞测序。
结果很有意思:Lkb1突变肿瘤里,中性粒细胞显著增多,而且这群中性粒细胞高表达SiglecF——之前有文献报道过,SiglecF高的中性粒细胞是促肿瘤的。巨噬细胞那边也一样,Lkb1突变肿瘤里多了高表达Arg1的间质巨噬细胞,肺泡巨噬细胞反而减少了。
那这个现象意味着啥?他们进一步确认,这些变化是肿瘤基因型驱动的,而不是肿瘤负荷大了"顺带"的——在第6周(两组肿瘤大小还没差异时),Lkb1突变组的髓系免疫就已经开始往 immunosuppressive 方向偏了。
他们还用病人样本做了验证:KRAS/LKB1共突变的LUAD里,Arg1+间质巨噬细胞 signature 富集,而且这个 signature 越高,病人总生存越差。用氯膦酸盐把间质巨噬细胞清掉,T细胞功能恢复,肿瘤也缩小了。
@方法论点评:这里最关键的是因果链的第一步——他们先用GEMM忠实地观察到了表型,再用病人数据验证相关性,最后用氯膦酸盐做功能验证(而不是只停留在相关性),确认这群巨噬细胞确实在"干坏事"。
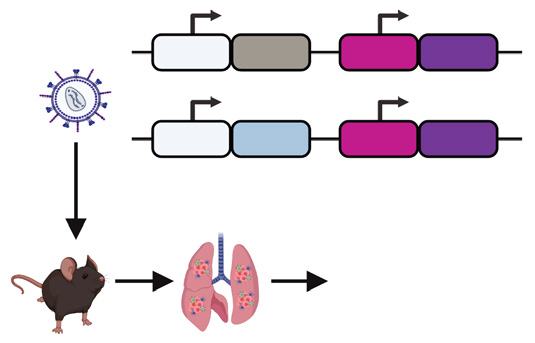
Fig. 1. Lkb1-mutant tumors create an immunosuppressive myeloid niche. A, Schematic of the GEMM to generate autochthonous lung tumors with loss-of-function mutations in Lkb1. B, Uniform manifold approximation and projection (UMAP) showing neutrophils from Lkb1 WT (sgNeo) and Lkb1-mutant (sgLkb1) lung cancer model (n = 2 per condition) (A). Quantification of neutrophil subclusters is shown to the right. C, UMAP with average gene expression of SiglecF in neutrophils. D, UMAP showing macrophages from the tumor model (n = 2 per condition) in A. Quantification of macrophage subclusters is shown to the right. E, UMAP with average gene expression of Arg1 in macrophages is shown. F, Immunofluorescence staining for SPP1 and ARG1 in murine lung tumors. Scale bar is displayed. G, snRNA-seq analysis of myeloid cells from human LUAD. Quantification of myeloid populations in KRAS (n = 14) and KRAS/LKB1 (n = 4) mutant tumors is shown to the right. H, Enrichment of murine Arg1+ interstitial mac rophage signature in KRAS and KRAS/LKB1 mutant human lung tumors using bulk RNA-seq data from the TCGA. I, Survival analysis based on strati fication of high vs. low murine Arg1+ interstitial macrophage signature in human LKB1 WT LUAD using data from TCGA. J, Mice bearing Lkb1-mutant tumors were treated with clodronate, and tumor volume was measured by MRI after 3 weeks of treatment. Each data point represents an individual mouse. Mean and standard error of the mean (SEM) are displayed. Mann–Whitney U and Log-rank test was used for statistical analysis. , P < 0.05; , P < 0.0001. [A, Created in BioRender. Pillai, R. (2026) https://BioRender.com/moxmx7v.](图注取自PDF文本层,来源:Cancer Discovery, 2026)
② 肿瘤自己分泌LIF,走的是LKB1/SIK/CRTC2这条轴
既然Lkb1突变让微环境变成了"髓系为主"的 immunosuppressive 状态,那信号从哪来的?他们对分选的肿瘤细胞(GFP+CD45-)做RNA-seq,发现Lkb1突变组里,Lif是上调最明显的细胞因子之一。BALF里LIF蛋白也确实升高了。
那LKB1是怎么调控LIF的呢?之前的工作已经知道LKB1通过SIK磷酸化CRTC2来抑制炎症基因表达。他们验证了这条轴:在KP细胞里敲除Lkb1,Lif上调;再敲掉Crtc2,Lif又回到基线。用SIK抑制剂处理LKB1 WT的细胞,LIF也上调。机制上很顺。
那接下来自然要问:LIF是肿瘤自己分泌给自己用(自分泌),还是分泌出去影响免疫细胞(旁分泌)?
他们做了两个遗传学实验:在Lkb1突变的肿瘤细胞里分别敲除Lif或Lifr(LIF受体)。两种操作都显著减少了肿瘤负荷,而且肿瘤里的pSTAT3(LIF信号活性的标志)也降低了。更关键的是,在Lkb1 WT的肿瘤里敲除Lifr对肿瘤生长没影响——说明LIF信号是Lkb1突变背景下的"专属需求"。
@方法论点评:敲除配体vs敲除受体双管齐下,证明信号是自分泌而非旁分泌,这个逻辑很严密。如果LIF是旁分泌作用于免疫细胞,那么敲除肿瘤的Lifr应该没效果,但他们观察到了效果,所以矛头指向了"肿瘤细胞自己吃自己分泌的LIF"。
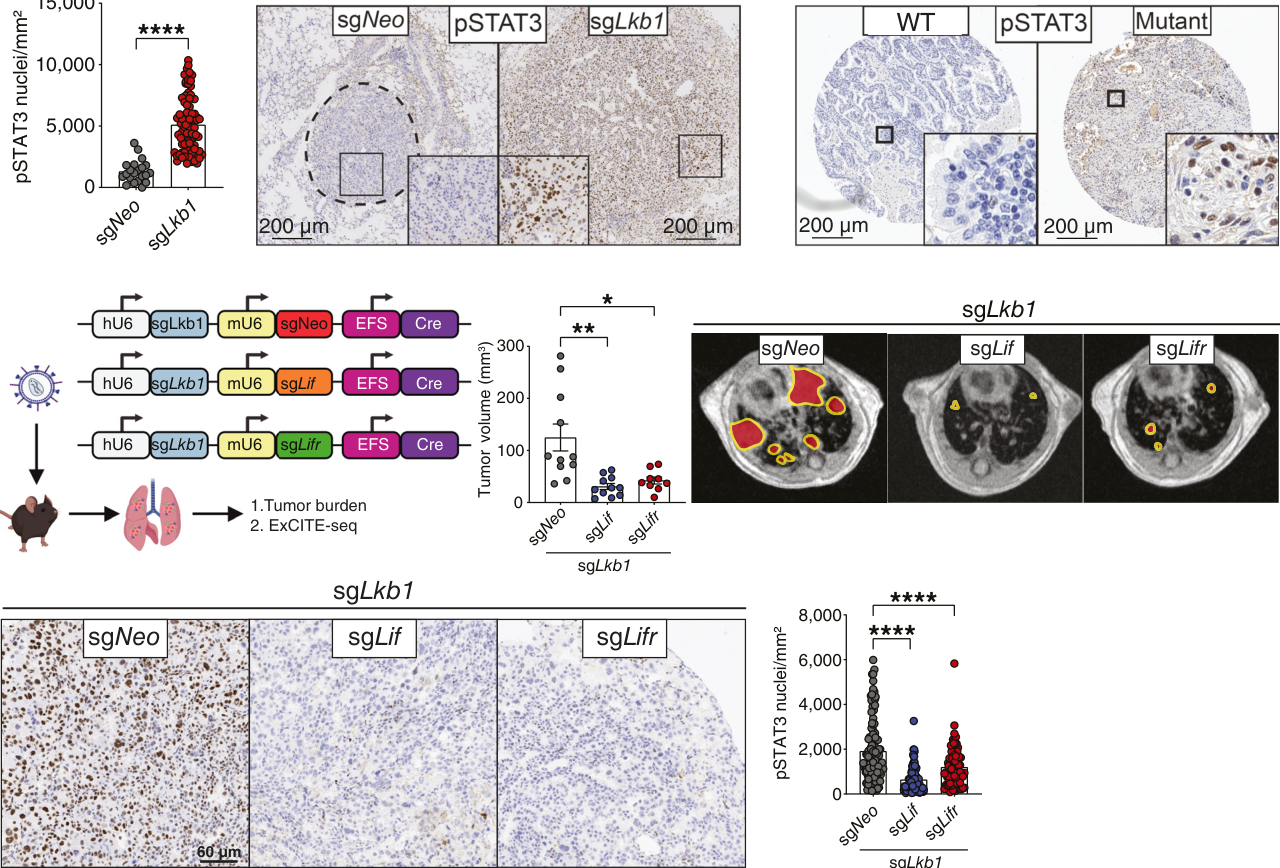
Fig. 2. Autocrine LIF signaling enhances lung cancer tumorigenesis. A, Gene expression of select cytokines by RNA-seq analysis of sorted murine Lkb1 WT and mutant tumors. Each column represents an individual mouse. B, Quantification of LIF in bronchoalveolar fluid of tumor-bearing mice. Each dot represents an individual mouse. C, Empirical cumulative distribution function (CDF) plots showing LIF expression for TCGA LUAD patients grouped by LKB1 mutation status. D, Kaplan–Meier 5-year survival curves comparing patients in the TCGA LUAD cohort. E and F, Intratumoral pSTAT3 staining of (E) murine and (F) human LUAD. For the quantification of (E), each dot reflects an individual tumor. G, Schematic for generation of autochthonous Lkb1-mutant lung tumors with deletion of either Lif or Lifr. Tumor burden as measured by MRI is shown to the right with representative images. Each dot represents an individual mouse. H, Intratumoral pSTAT3 staining of murine Lkb1-mutant lung tumors with deletion of Lif or Lifr. Each dot represents an individual tumor. Mean and SEM are displayed. Mann–Whitney U or One-way ANOVA with Tukey multiple comparisons test was used for statistical analy sis. , P < 0.05; , P < 0.01; , P < 0.0001. [G, Created in BioRender. Pillai, R. (2026) https://BioRender.com/0rg9p8l.](图注取自PDF文本层,来源:Cancer Discovery, 2026)
③ LIF自分泌信号让肿瘤细胞"往回分化",变成Sox17+炎症状态
那LIF信号在肿瘤细胞内究竟干了什么?他们做了ExCITE-seq(同时测转录组和表面蛋白),对肿瘤细胞进一步亚聚类,发现有8个细胞状态。其中两个状态(cluster 5和8)在敲除Lif或Lifr后显著减少。
这两个状态有什么特别?它们不表达Nkx2-1(肺泡分化标志),表达EMT signature,还高表达Sox17——SOX17是一个在胚胎内胚层发育中起关键作用的转录因子,跟"去分化"紧密相关。IHC确认SOX17蛋白只在Lkb1突变的肿瘤里出现(Keap1突变的肿瘤里没有),而且敲除Lif或Lifr后SOX17+的肿瘤比例明显下降。
更有意思的是,这两个Sox17+的细胞状态富集了炎症反应相关的基因。也就是说,LIF自分泌信号把一部分Lkb1突变的肿瘤细胞推到了一个"去分化+高炎症"的状态。
那这个状态是干嘛的?他们用TCGA数据做了一个Sox17+ tumor signature,发现这个signature在LKB1突变病人里富集,而且signature高的病人总生存更差。
@方法论点评:伪时序分析(pseudotime analysis)在这里起到了关键作用——它提示Sox17+状态可能是从更分化的状态"演化"来的,而不是一开始就存在的细胞亚群,这为"LIF诱导可塑性"提供了时间维度上的证据。

Fig. 3. LIF signaling enhances immunosuppressive myeloid infiltration and suppression of T-cell responses. Immune cells from Lkb1-mutant tumors with and without deletion of Lif or Lifr were isolated from tumor-bearing mice, and ExCITE-seq was performed (n = 2 per condition). A, Uniform manifold approximation and projection (UMAP) of macrophage subclusters is shown with quantification of macrophage subclusters to the right. B, UMAP of mac rophages with Arg1 expression is shown. C, UMAP showing neutrophil subclusters with quantification shown to the right. D, UMAP showing T/NK/ILC cell subclusters as analyzed by ExCITE-seq. E, Clonotype analysis of T cells from Lkb1-mutant tumor bearing lungs. Each colored dot reflects an expanded TCR clone (cutoff ≥5 clones). Dark gray dots have no detectable TCR. Light gray dots are unexpanded TCR clones. F, Anti-CD4 and anti-CD8 antibodies were administered to mice with Lkb1 (sgLkb1/sgNeo) or Lkb1/Lifr (sgLkb1/sgLifr) KO tumors. Tumor burden was measured by MRI after 8 weeks of treatment. Each dot represents an individual mouse. Mean and SEM are displayed. Mann–Whitney U was used for statistical analysis. ns, not significant; , P < 0.01. ILC, innate lymphoid cell. [F, Created in BioRender. Pillai, R. (2026) https://BioRender.com/722lykv.](图注取自PDF文本层,来源:Cancer Discovery, 2026)
④ SOX17是炎症和免疫逃逸的关键执行者
那么SOX17这个转录因子到底是不是必需的?他们直接在肿瘤里敲除Sox17。结果:肿瘤负荷明显减少,BALF里的IL6、CSF3、CCL2这些炎症因子都降下来了,T细胞(CD4和CD8)的IFNγ和TNFα产量反而上去了。
这个结果很漂亮,因为它把从LIF到SOX17再到炎症因子再到T细胞抑制这条链串起来了——SOX17是LIF下游的关键节点,负责驱动整个炎症程序和免疫逃逸。
@方法论点评:这里他们做的是功能丧失(loss-of-function)实验,而且是体内(GEMM里敲除Sox17),比体外过表达更有说服力。同时,敲除Sox17后LIF本身没变,说明SOX17在LIF下游、炎症因子的上游,逻辑位置很清晰。
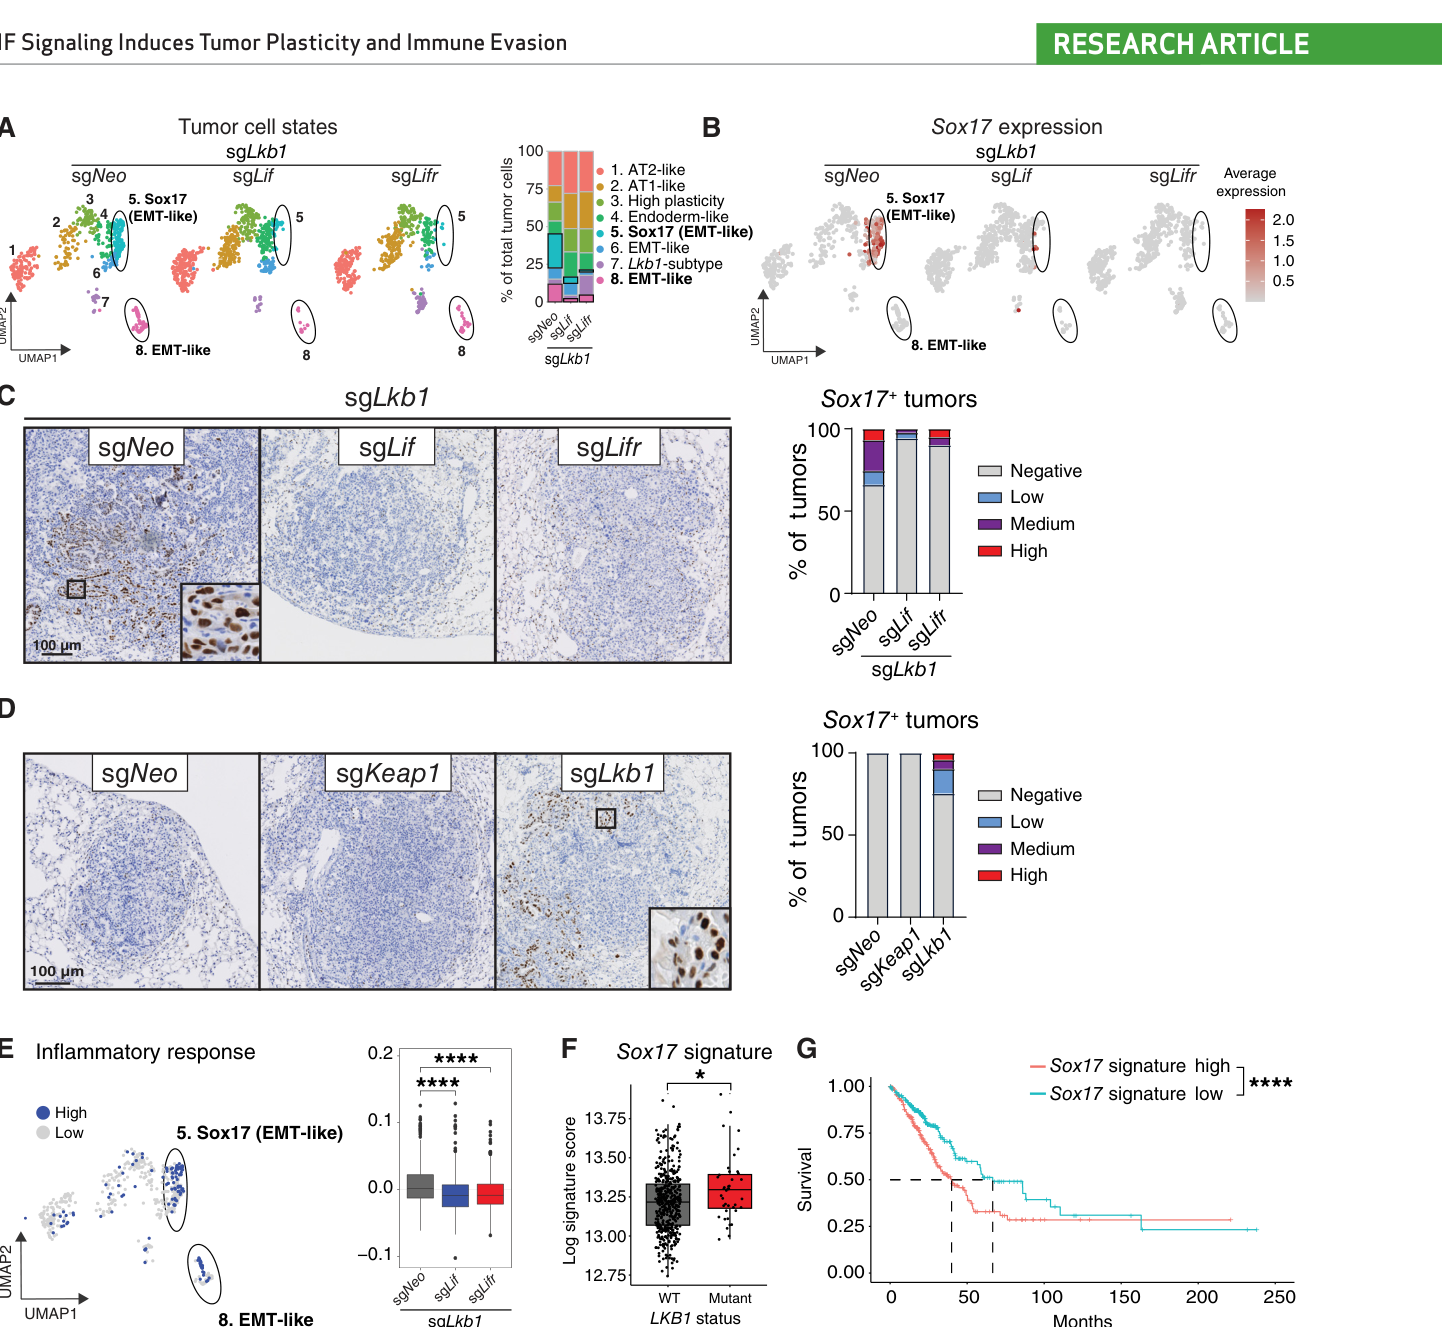
Fig. 4. Autocrine LIF signaling promotes tumor plasticity and induces an inflammatory Sox17+ tumor cell state. A, ExCITE-seq analysis of murine Lkb1-mutant tumor subclusters with deletion of Lif or Lifr (n = 2 per condition). Quantification of clusters is shown on the right. B, Uniform mani fold approximation and projection (UMAP) of tumor cells with average gene expression of Sox17 is shown. C, Expression of SOX17 by IHC in murine Lkb1-mutant lung tumors with deletion of Lif or Lifr. Proportion of tumors with positive SOX17 staining and degree of SOX17 expression is shown to the right. D, Expression of SOX17 by IHC in KP lung tumors with deletion of Keap1, Lkb1, or controls (sgNeo). Proportion of tumors with positive SOX17 staining and degree of SOX17 expression is shown to the right. E, Expression of high vs. low Hallmark inflammatory response signature by tumor cluster (left) and tumor genetics (right). F, Enrichment of murine Sox17 tumor signature in KRAS and KRAS/LKB1 mutant human tumors based on TCGA RNA-seq LUAD dataset. Individual patients are shown. G, Survival of patients with LUAD stratified by high or low murine Sox17 signature using TCGA data. Analyzed by log-rank test. , P < 0.05; , P < 0.0001.(图注取自PDF文本层,来源:Cancer Discovery, 2026)
⑤ 治疗意义:用抗体中和LIF,“拨乱反正”
既然遗传学敲除有效,那用抗体阻断LIF呢?他们在肿瘤长到8周(已确立)后,开始给anti-LIF抗体治疗3周。结果:
肿瘤缩小(跟遗传学敲除效果一致); Sox17+的肿瘤细胞状态几乎消失(CITE-seq证实); BALF里炎症因子(IL6、CSF3、CCL2)下降; SiglecF高的中性粒细胞和Arg1+的间质巨噬细胞减少; T细胞功能恢复。
最关键的是T细胞耗竭实验:单独给anti-LIF能缩瘤,但同时在给anti-CD4/anti-CD8把T细胞清掉后,anti-LIF的缩瘤效果就消失了。这就证明,LIF抗体的抗肿瘤效果最终是靠T细胞执行的,而不是直接杀伤肿瘤细胞。
@方法论点评:T细胞耗竭+anti-LIF联用的实验设计是因果链的终极验证——它排除了"anti-LIF直接杀伤肿瘤"的可能,把免疫介导的抗肿瘤作用钉死了。这种"逆向验证"在转化研究里非常有说服力。

Fig. 5. Sox17 drives inflammation in Lkb1-mutant tumors promoting immune evasion. A, Schematic of generation of autochthonous Lkb1-mutant lung tumors with deletion of Sox17. Tumor burden is quantified by MRI on the right. Individual mice are shown. B, Quantification of LIF, IL6, CSF3, and CCL2 in bronchoalveolar fluid collected from mice in A. Individual mice are shown. C, Quantification of TNFα and IFNγ in PMA/ionomycin stimulated CD4 and CD8 T cells isolated from tumor-bearing lungs in A. Individual mice are shown. Mann–Whitney U analysis used for statistical analysis. Mean and SEM are displayed. ns, not significant; , P < 0.05; , P < 0.01; , P < 0.001. [A, Created in BioRender. Pillai, R. (2026) https://BioRender.com/3sauz58.](图注取自PDF文本层,来源:Cancer Discovery, 2026)
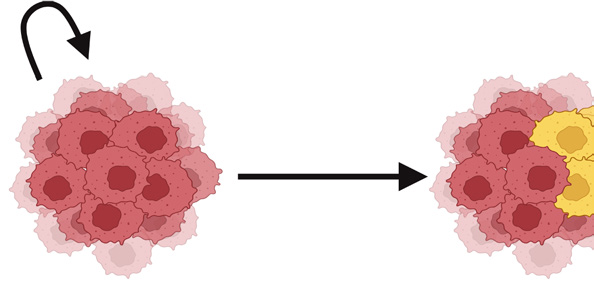
Fig. 6. LIF neutralization eliminates the Sox17+ tumor cell state to restore antitumor immunity. A, Schematic of autochthonous Lkb1-mutant lung tumors treated with anti-LIF antibody. Tumor burden as measured by MRI is shown on the right. B, CITE-seq analysis of Lkb1 mutant tumor subpopulations after LIF neutralization with quantification on the right (n = 2 per condition). C, Uniform manifold approximation and projection (UMAP) showing Sox17 gene expression in Lkb1-mutant lung tumors with and without LIF neutralization. D, Quantification of IL6, CSF3, and CCL2 in BAL fluid collected from mice in A. E and F, Quantification by flow cytometry of SiglecFHi neutrophils and Arg1+ interstitial macrophages in the lungs of tumor-bearing mice shown in A. G, Mice with Lkb1-mutant tumors were treated with either anti-LIF antibody, anti-CD4 and anti-CD8 antibody, a combination of all three, or isotype controls. After 3 weeks of treatment, tumor burden was measured by MRI. H, Schematic of LIF induction of a Sox17+ cell state in Lkb1-mutant tumors to recruit immunosuppressive myeloid cells and impair antitumor T-cell responses. For bar graphs, each dot represents an individual mouse. Mean and SEM are displayed. Mann–Whitney U or one-way ANOVA with Tukey multiple comparisons test was used. , P < 0.05; , P < 0.01; , P < 0.001. [A, Created in BioRender. Pillai, R. (2026) https://BioRender.com/wn7dqit; H, Created in BioRender. Pillai, R. (2026) https://BioRender.com/bxa4svd.](图注取自PDF文本层,来源:Cancer Discovery, 2026)
核心结论
LKB1突变的肺癌通过LKB1/SIK/CRTC2轴解除对LIF的抑制,肿瘤细胞自己分泌LIF,通过自分泌LIF/LIFR信号把一部分肿瘤细胞推向Sox17+的去分化炎症状态。这群Sox17+细胞大量分泌炎症因子,招募SiglecF高表达的中性粒细胞和Arg1+的间质巨噬细胞,形成一个 immunosuppressive myeloid niche,把T细胞按住了。用抗体中和LIF,可以把这个Sox17+细胞状态消除,瓦解髓系免疫抑制,让T细胞重新"上岗"杀肿瘤。
对耐药/DTP/PGCC 的启示
LIF-SOX17轴可能是LKB1突变肺癌产生药物耐受持久细胞(DTP)的"温床"。文中提到Sox17+状态同时高表达CD133(Prom1)和HMGA2——这两个都是公认的干性/干细胞标志物。在临床上,这种"去分化+干性"状态往往与靶向治疗或化疗后的残留(DTP)相关。LKB1突变肿瘤或许就是靠LIF把自己"往回推"成更原始的状态,从而躲过治疗压力。 针对LIF的抗体治疗可能清除的不只是一个细胞因子,而是一个"耐药细胞生态位"。传统上我们把LIF看作一个分泌蛋白,但在这里,LIF自分泌环路维持了一整个细胞状态。文中LIF中和后Sox17+状态几乎消失,这提示anti-LIF可能不只是"中和一个因子",而是在清除一个顽固的细胞亚群——这跟直接靶向DTP细胞有异曲同工之妙。 PGCC(多倍体巨细胞)与这种Sox17+去分化状态可能是同类现象的不同侧面。PGCC通常被认为是肿瘤在应激下"返祖"的产物,具有胚胎样特征。SOX17本身是内胚层发育的核心转录因子,文中Sox17+状态也表现出"胚胎样"的转录特征。虽然本文未提及PGCC,但LKB1突变肿瘤中LIF驱动的这种可塑性,很可能与PGCC的形成共享某些上游信号通路(如STAT3),值得在PGCC方向进一步探索。
局限
文中使用的GEMM主要在Kras/p53背景上叠加Lkb1缺失,而临床上LKB1突变更多的是与KRAS共突变、p53野生型的组合。虽然他们在KL(p53 WT)模型里验证了部分关键表型,但主要机制剖析还是在p53突变的背景上完成的。
另外,ExCITE-seq的每组只用了2只小鼠,单细胞层面的统计效力有限。虽然关键结果用流式和IHC做了重复验证,但单细胞层面的某些亚群差异可能不够稳健。
文中未阐明LIF自分泌信号究竟是通过什么分子机制诱导SOX17上调的——STAT3下游的直接靶点?还是通过更复杂的转录调控网络?这留了一个机制上的"黑箱"。
最后,anti-LIF抗体目前仍在临床试验阶段(AZD0171),本文使用的是自己生产的交叉反应抗体,虽然是基于同一序列,但批次和临床级别抗体的可比性有待确认。
来源
期刊:Cancer Discovery,2026。DOI: 10.1158/2159-8290.cd-25-0470