一句话亮点
这项研究发现,NKD1在结直肠癌中非但不是经典的Wnt通路抑制因子,反而通过稳定DVL蛋白、促进APC降解和上调FZD7,激活Wnt/β-catenin信号,从而推动肿瘤进展和5-FU耐药。
背景/痛点
5-FU是结直肠癌术后辅助化疗的基石药物,但耐药问题让一部分患者不仅白受罪,还耽误了治疗窗口。Wnt/β-catenin通路的异常激活在CRC中极为常见,通常与APC、AXIN等核心组件的失活突变有关。而NKD1这个分子,在果蝇里是Wnt通路的"刹车",在部分肿瘤中表达下调,偏偏在CRC里却高表达——这本身就是一个矛盾点。作者想搞清楚:NKD1到底在CRC里扮演什么角色?它跟5-FU耐药有没有关系?
@方法论点评:作者抓住了一个经典通路中某个成员在特定癌种中"反常"表达的现象,这是提出科学问题的经典范式。反常即机会。
推理链分步拆解
第一步:NKD1在CRC中高表达,而且跟不良预后挂钩
作者先不急着做功能实验,而是先问一个最基础的问题:NKD1在CRC里到底是什么表达水平?他们整合了GEO和GDSC的数据,筛选出6个跟5-FU耐药相关的候选基因,发现只有NKD1在结肠癌和直肠癌中都差异表达。TCGA和Gtex的泛癌分析进一步确认,NKD1在CRC中显著高表达,而且分期越晚(尤其是IV期),表达越高。高表达组的总体生存率显著低于低表达组。
他们在自己的70对组织芯片和60对新鲜标本里验证了这一趋势,IHC显示NKD1主要定位于细胞核和细胞质。临床关联分析表明,NKD1表达跟T分期、N分期、分化程度和UICC分期都显著相关。
@方法论点评:这里采用了"公共数据库筛选 → 独立队列验证 → 临床关联分析"的标准三步走。先做关联性,再做因果性,这是肿瘤分子机制研究的逻辑顺序。多个独立队列的验证增加了结论的可靠性。

Fig. 1. Expression of NKD1 and its clinical significance. A. Cross-database identification of 5-FU resistance(图注取自PDF文本层,来源:Cell Death & Disease, 2026)
第二步:NKD1促进CRC细胞恶性表型,是个"坏分子"
有了临床关联,接下来就要看功能。作者分别在两种CRC细胞系中敲低NKD1,在另一种细胞系中过表达。功能实验一整套:CCK8、克隆形成、EdU掺入、流式凋亡检测。结果很一致——敲低NKD1抑制增殖、促进凋亡;过表达则相反。
迁移和侵袭实验同样证实,NKD1是促转移的。更关键的是,他们检测了EMT标志物:敲低NKD1让E-cadherin上升、N-cadherin和Snail下降,过表达则反过来。皮下荷瘤实验也验证了体内肿瘤生长受NKD1调控。
@方法论点评:体外功能实验用了多种细胞系、多种方法交叉验证,减少了单一模型假阳性的风险。体内实验的"双向验证"——既有敲低也有过表达——是证明因果关系的关键设计。单独做敲低或过表达只能说明有相关性,双向都做才敢说"驱动"。

Fig. 2. NKD1 promotes malignant proliferation and inhibits apoptosis of colorectal cancer cells in vitro.(图注取自PDF文本层,来源:Cell Death & Disease, 2026)

Fig. 3. NKD1 promotes in vitro migration and invasion of colorectal cells and promotes in vivo(图注取自PDF文本层,来源:Cell Death & Disease, 2026)
第三步:NKD1直接参与5-FU耐药,且与干性维持有关
接着,作者把焦点转向耐药。他们用低浓度持续诱导法构建了HCT8的5-FU耐药株(HCT8R),IC50从6.89上升到18.29 μg/mL。在这种耐药株里,NKD1的mRNA和蛋白都显著上调。功能上,在敏感株中过表达NKD1能提高IC50,在耐药株中敲低NKD1则能逆转耐药、增加凋亡、抑制克隆和迁移。
那NKD1是怎么促成耐药的?他们分析发现,NKD1表达跟干性标志物SOX2、DPP4、CD166、LGR5呈正相关。敲低NKD1降低成球能力,过表达则增强,同时伴随CD44、SOX2、LGR5蛋白表达的变化。体内实验也证实,敲低NKD1能在有5-FU处理的情况下抑制肿瘤生长。
@方法论点评:耐药株的构建是化疗耐药研究的基础工具,但需要注意——长期药物压力下细胞的改变是多方面的,NKD1上调可能只是伴随现象。作者后续通过"在敏感株中过表达、在耐药株中敲低"的正反操作,把NKD1从伴随现象提升为因果驱动因素。干性实验的加入则提供了一个合理解释:耐药和干性常常是一体两面。

Fig. 4. (图注取自PDF文本层,来源:Cell Death & Disease, 2026)
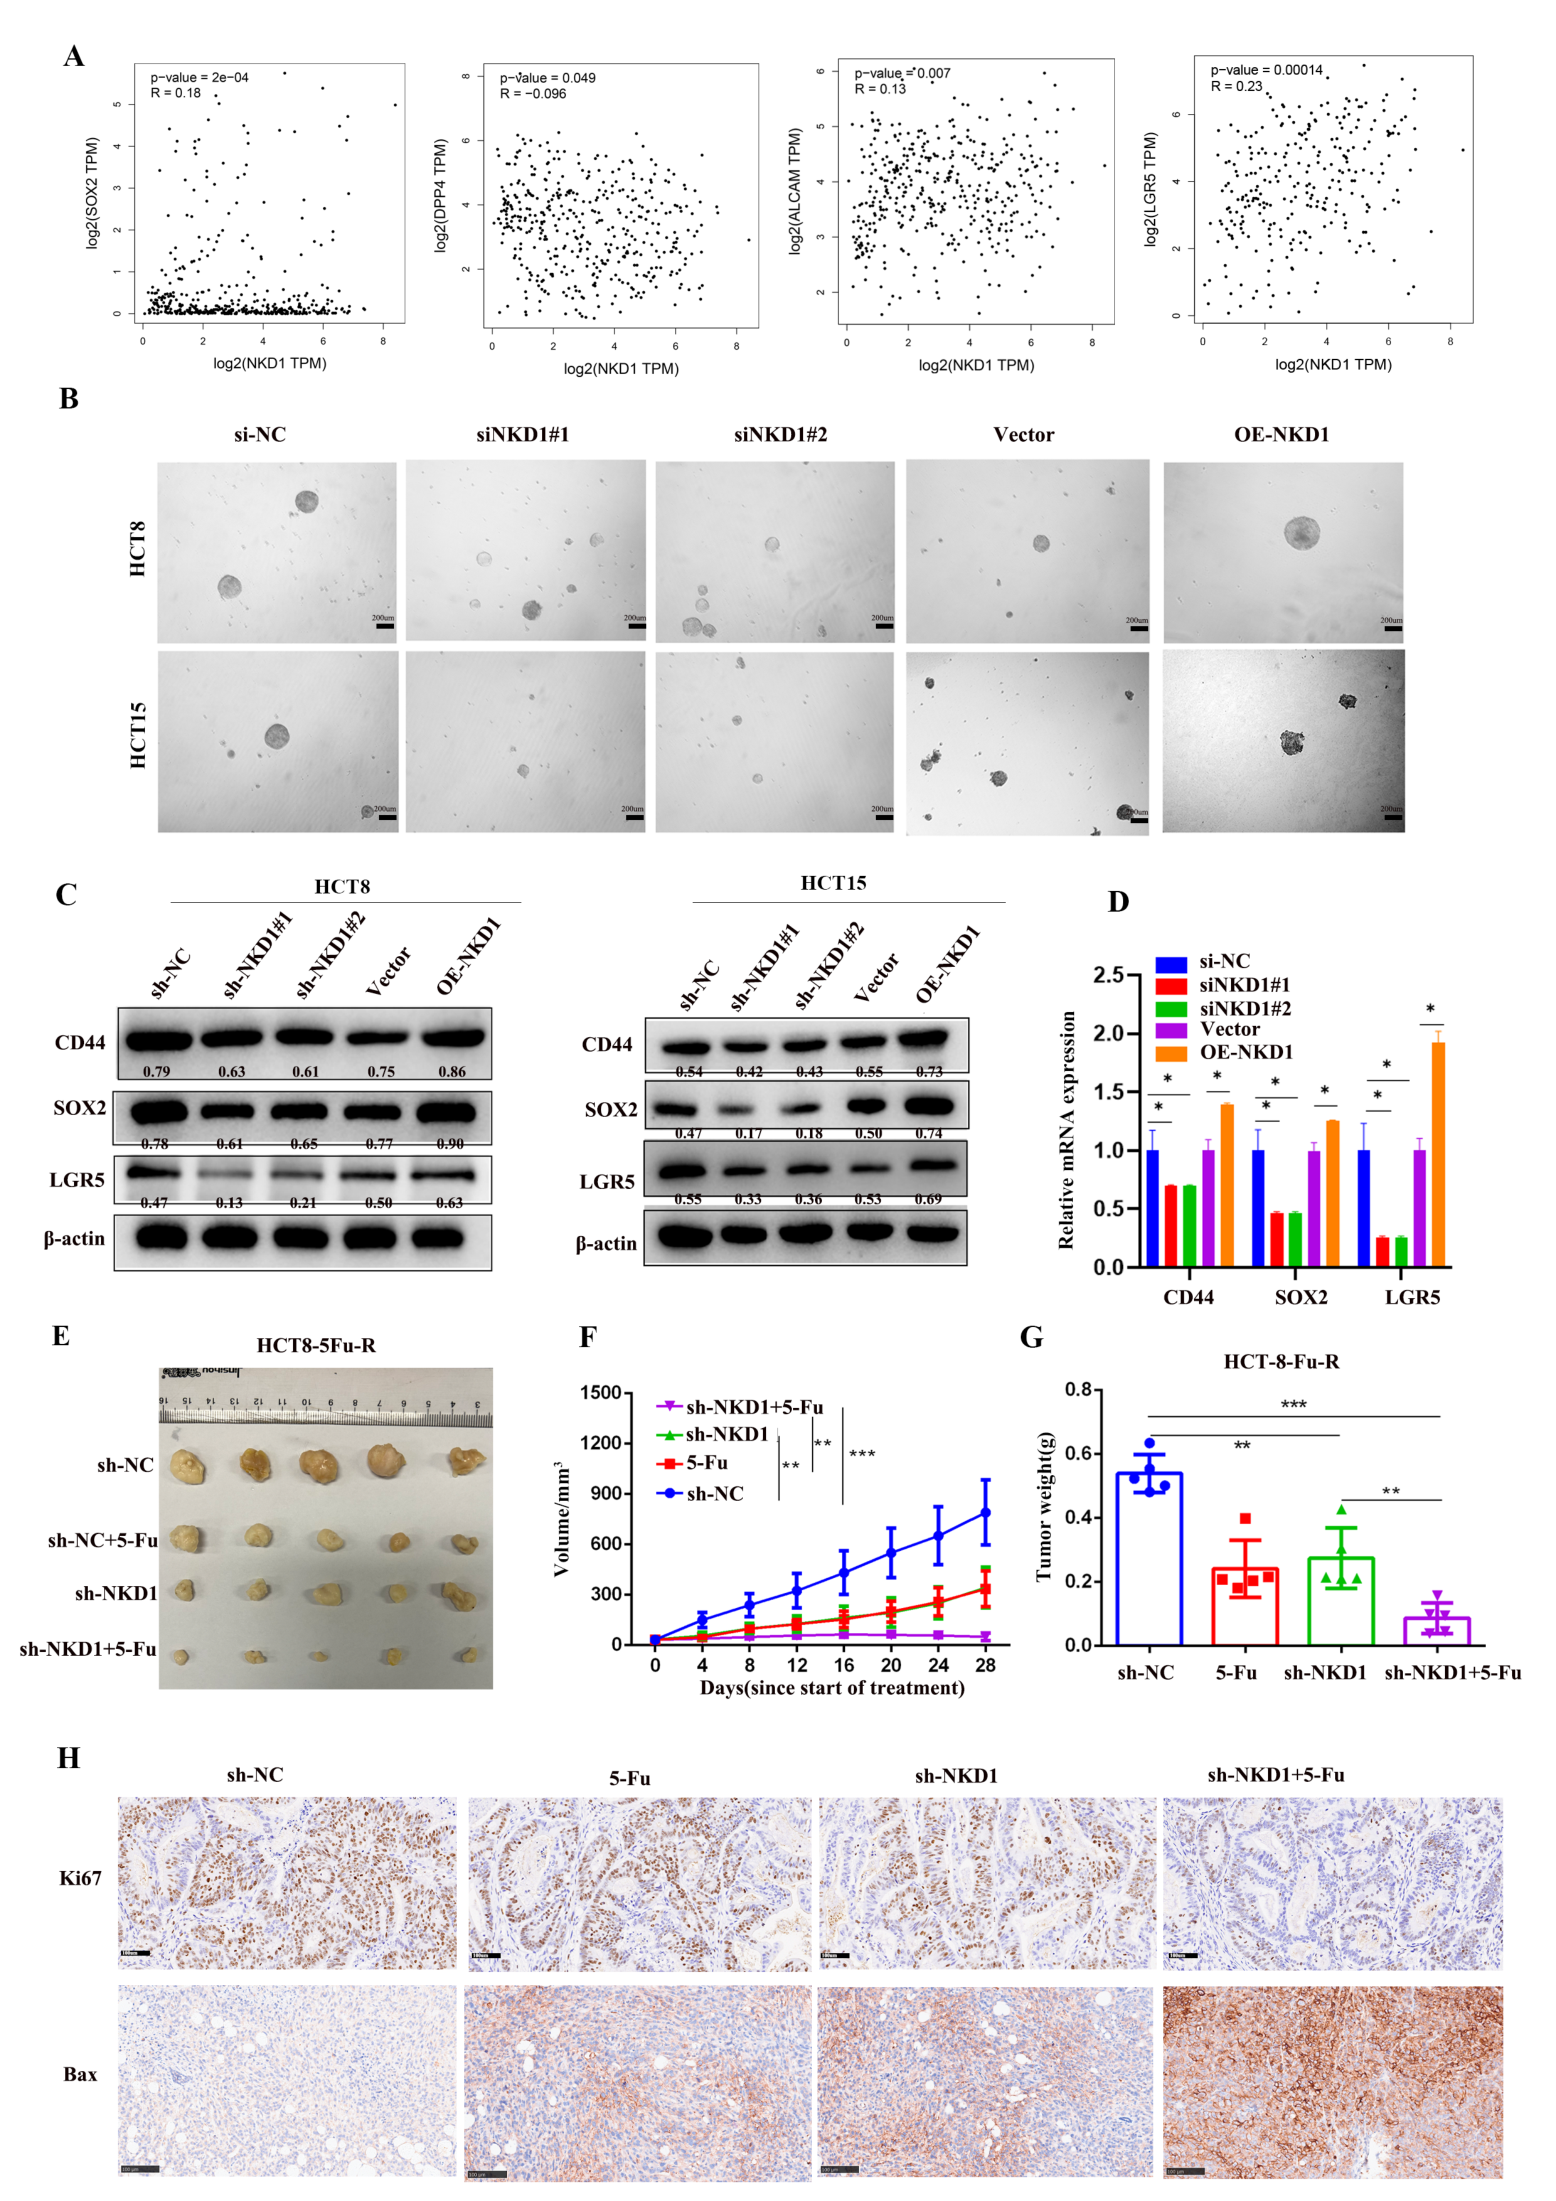
Fig. 5. (图注取自PDF文本层,来源:Cell Death & Disease, 2026)
第四步:NKD1激活Wnt/β-catenin,机制在"破坏复合物"层面
到这里作者要回答最关键的问题:NKD1是怎么做到这些的?GSEA分析显示,高表达NKD1的样本富集在Wnt通路。他们做了几个关键实验:
核质分离实验:敲低NKD1抑制了β-catenin的核积累,说明转录激活功能受损。 Co-IP实验:NKD1过表达增强了DVL与β-catenin的结合,说明NKD1在促进"激活复合物"的形成。 WB验证:NKD1调控β-catenin、FZD7和APC的表达,但不影响AXIN1和DVL1本身。
重点来了。他们发现NKD1与APC存在物理相互作用,并且NKD1过表达加速了APC的降解,而MG132(蛋白酶体抑制剂)能阻断这种效应。泛素化实验进一步证实,NKD1促进APC的泛素化修饰。
@方法论点评:这里的"三步走"非常经典——先确认表型关联(GSEA),再确认关键蛋白的变化(WB),最后通过Co-IP + CHX + MG132 + Ubiquitination验证具体的分子机制(NKD1 → APC泛素化降解 → β-catenin稳定)。尤其是CHX和MG132的组合,能区分"合成减少"和"降解增加"两种可能性,是蛋白稳定性分析的标准配置。
那FZD7又怎么解释?作者在讨论中谨慎提出,NKD1可能通过PDZ结构域参与受体水平的调控,但直言"直接相互作用尚未实验验证"。
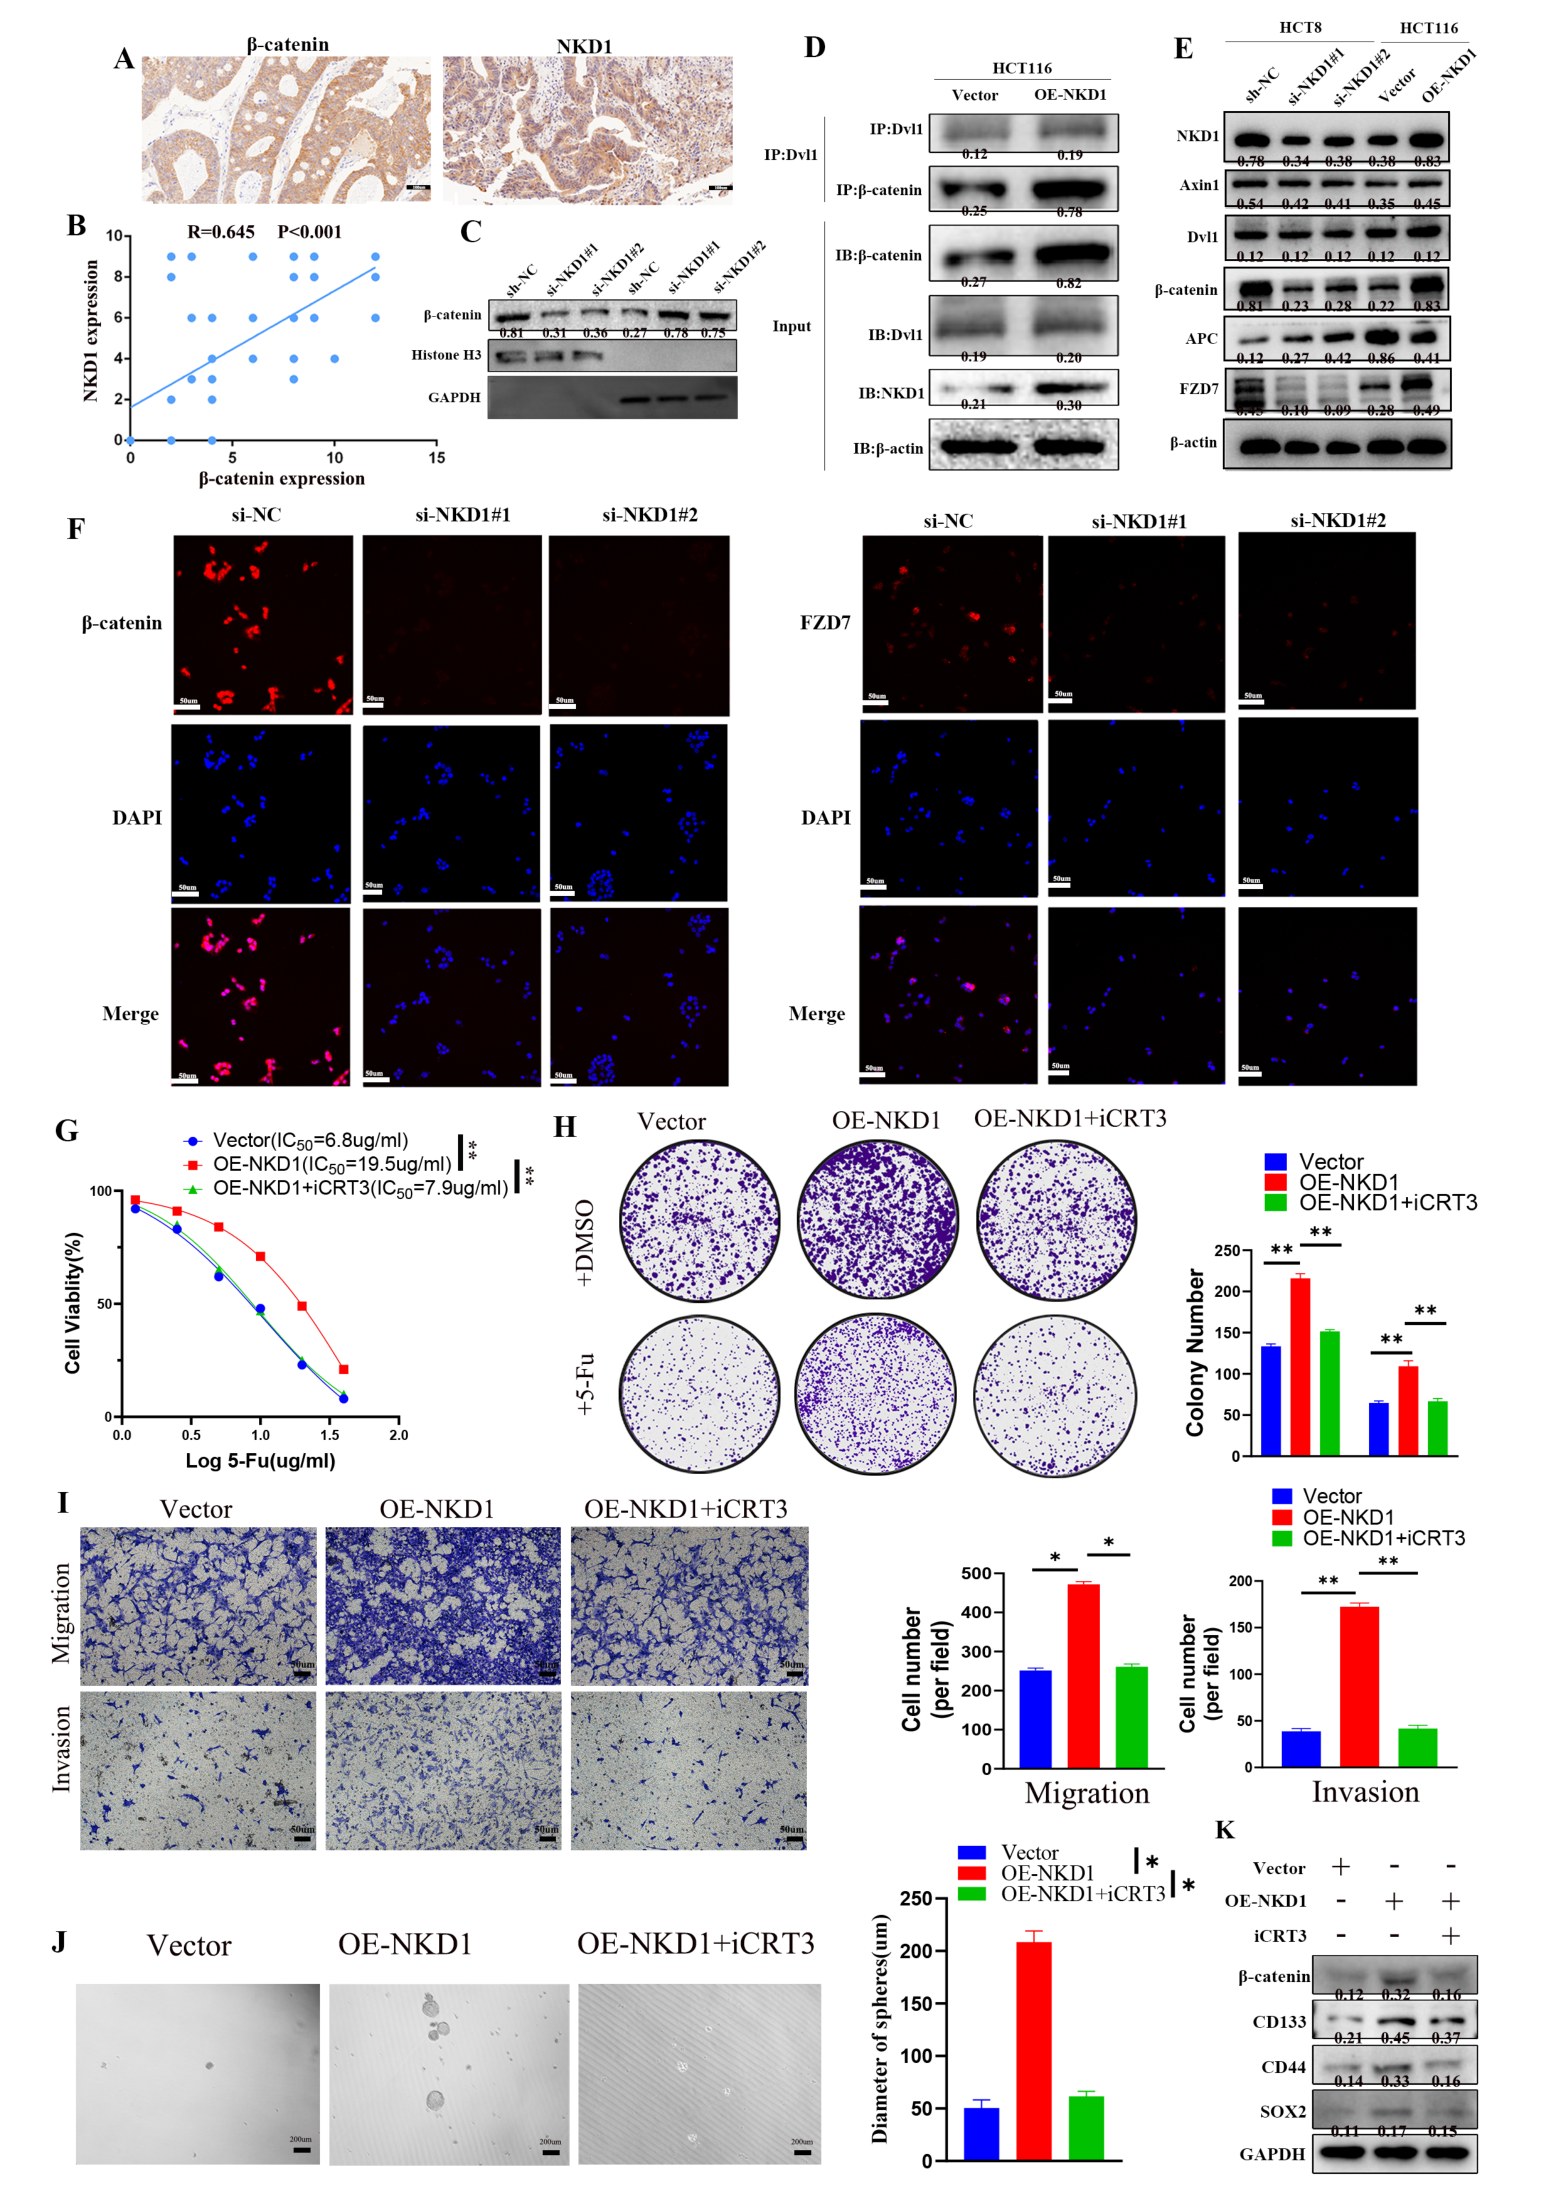
Fig. 7. (图注取自PDF文本层,来源:Cell Death & Disease, 2026)
第五步:类器官和PDX模型验证,更接近临床场景
作者最后用了两个更贴近临床的模型:
患者来源类器官(PDO):成功建立CRC类器官后,用5-FU处理确定IC50(13.07 μg/mL)。敲低NKD1能增强类器官对5-FU的响应。 患者来源异种移植瘤(PDX):选择两例高表达NKD1的肿瘤构建PDX模型,瘤内注射shRNA慢病毒敲低NKD1。结果肿瘤体积、重量均显著下降,且β-catenin、FZD7、Ki67表达下调。
@方法论点评:PDO和PDX是肿瘤研究中公认的"高保真"模型,比普通细胞系更保留原发肿瘤的异质性和微环境特征。PDX中采用瘤内注射慢病毒的方式,而不是先构建稳转株再种植,避免了体外筛选可能引入的偏差,更能反映真实治疗场景。此外,他们选了两个不同患者的PDX(#1和#4)做独立验证,增加了结论的普适性。

Fig. 6. (图注取自PDF文本层,来源:Cell Death & Disease, 2026)
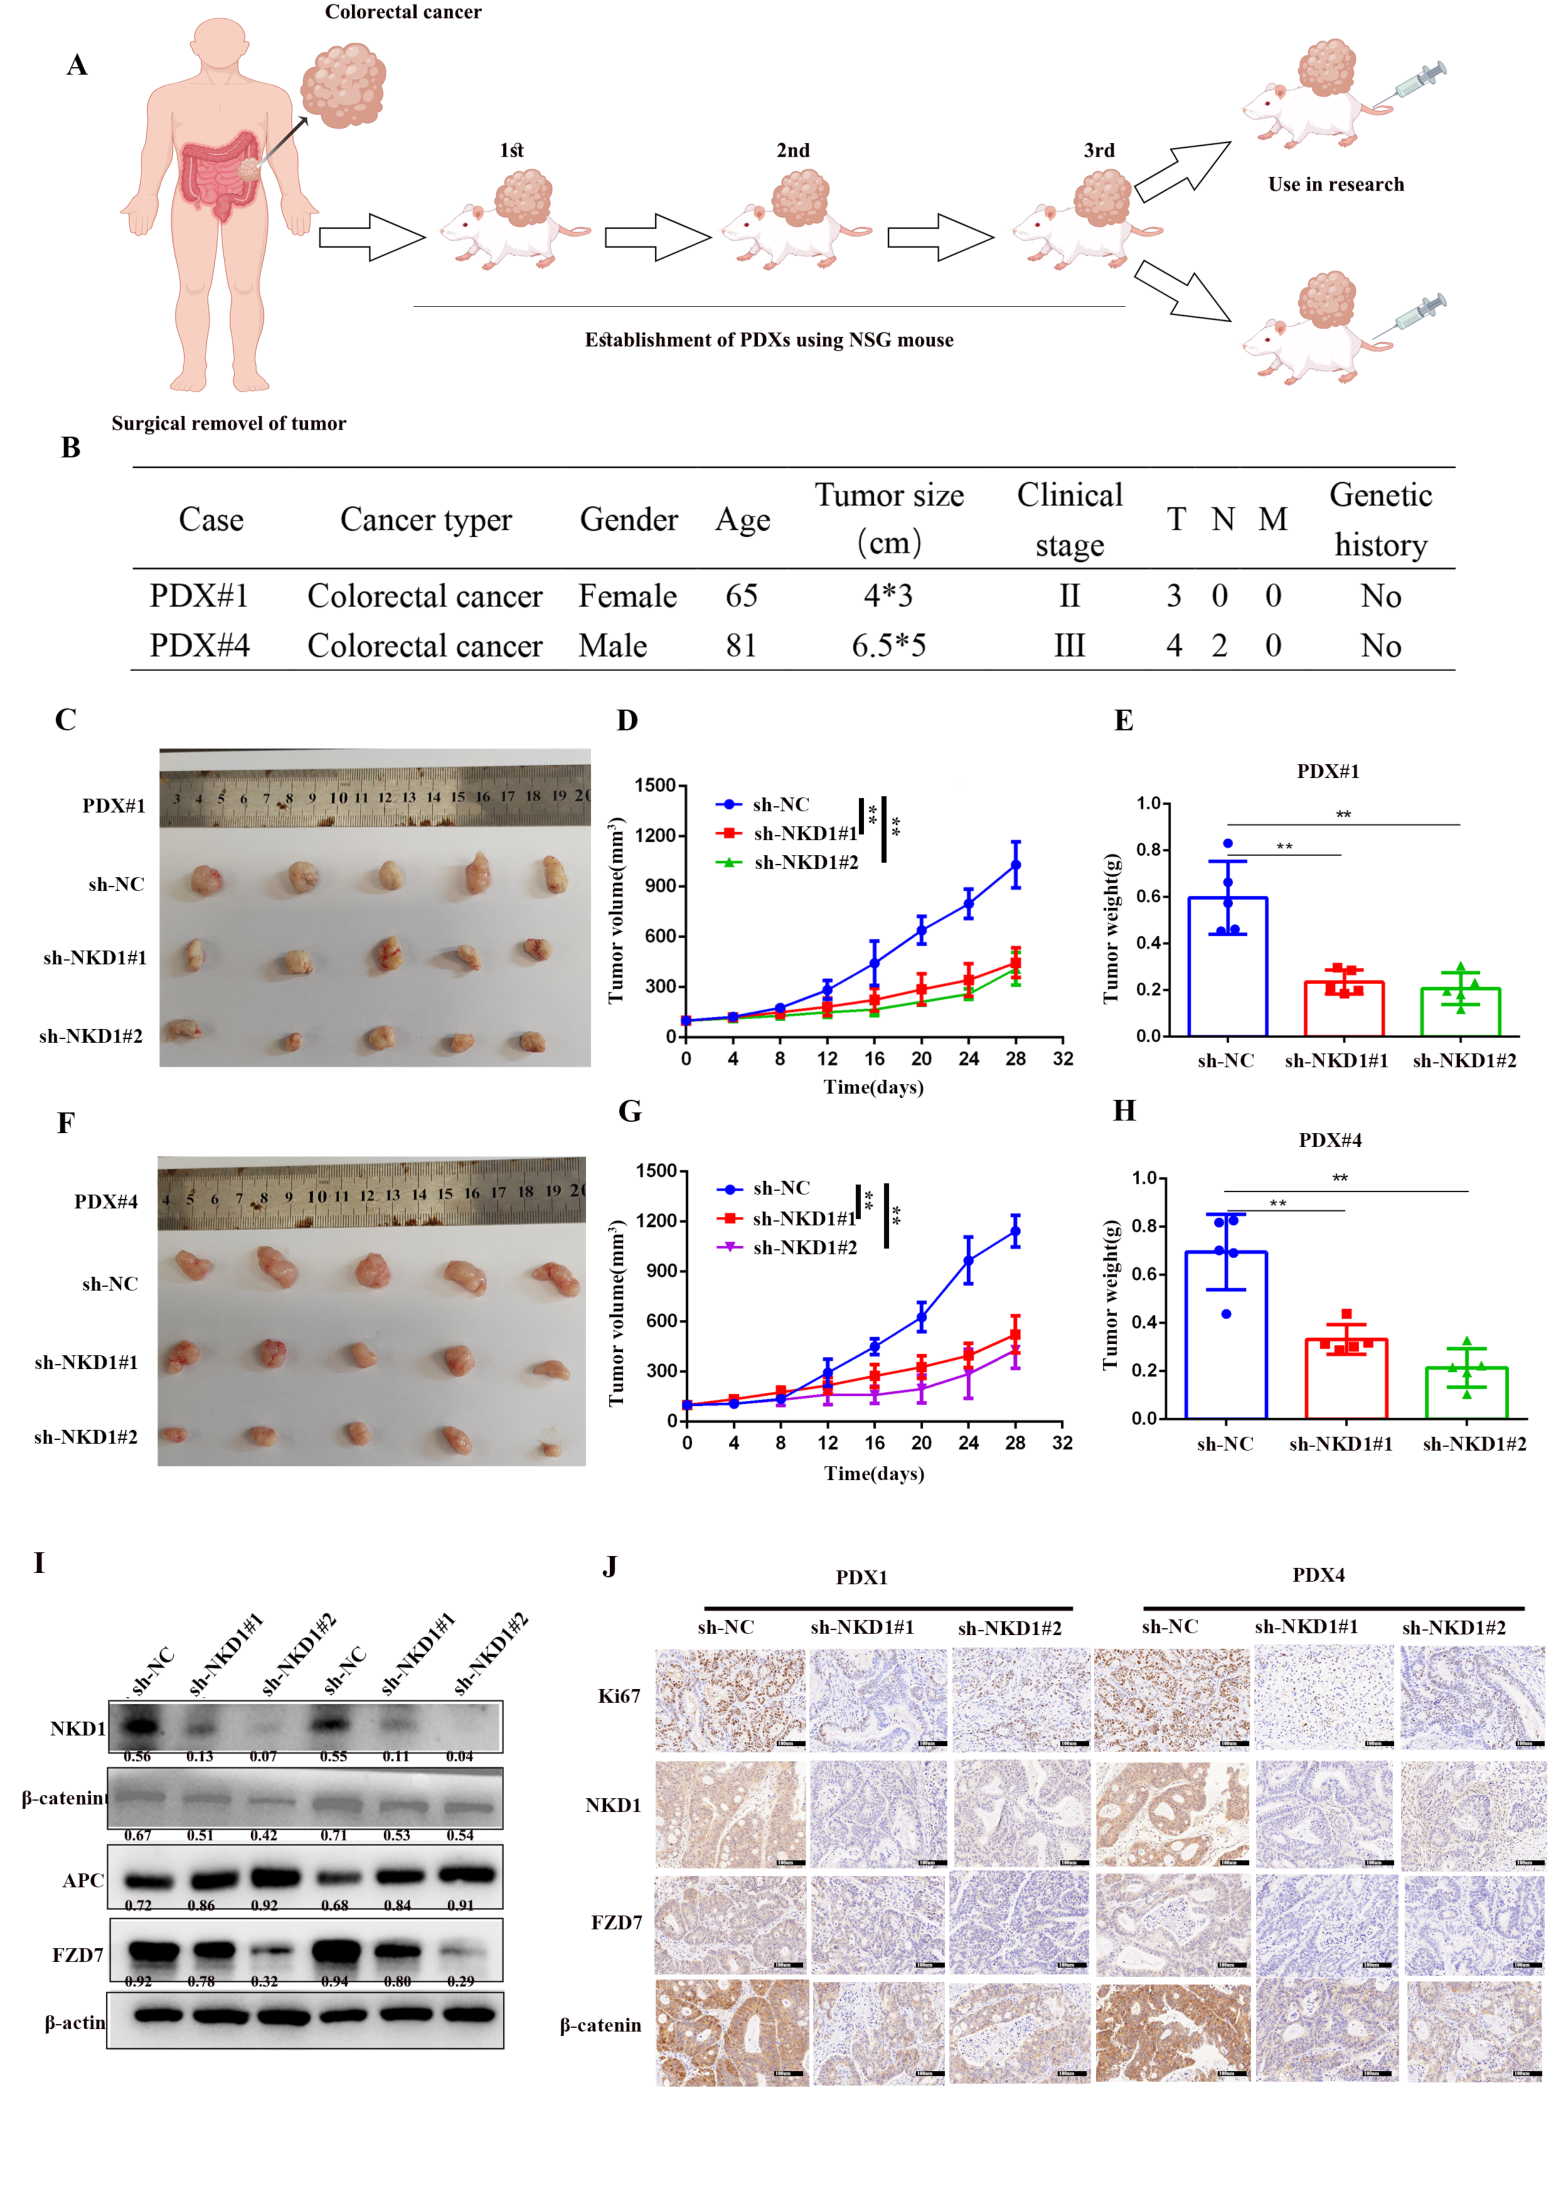
Fig. 8. (图注取自PDF文本层,来源:Cell Death & Disease, 2026)
核心结论
NKD1在CRC中通过三重机制激活Wnt/β-catenin信号:
增强DVL与β-catenin的结合 促进APC的泛素-蛋白酶体降解,破坏β-catenin降解复合物 上调FZD7受体表达
这一激活驱动了肿瘤的增殖、转移、干性维持和5-FU耐药。靶向NKD1可以逆转耐药,NKD1既有预后标志物潜力,也有治疗靶点价值。
对耐药/DTP/PGCC 的启示
NKD1-APC-β-catenin轴提供了一个新的耐药干预节点。APC在多数CRC中已经失活,但本研究发现NKD1通过蛋白酶体途径加速残存野生型APC的降解,这意味着即使在APC突变的背景下,调节APC蛋白水平的策略仍可能有效。 干性维持与耐药的直接关联:NKD1调控LGR5、SOX2、CD44等干性标志物,而肿瘤干细胞的药物耐受持久细胞(DTP)特性正是耐药的根源之一。NKD1可能成为清除DTP细胞的潜在靶点。 PDX和类器官模型中的验证暗示了临床转化的可能性。如果NKD1抑制剂能够开发出来,可能适用于NKD1高表达的那部分CRC患者,实现"标志物指导下的靶向增敏"策略。这一点在耐药领域尤为重要——不是所有患者都需要联合用药,筛选出NKD1高表达者进行联合治疗,是精准耐药干预的方向。
局限
NKD1与FZD7的直接相互作用未经验证,作者在讨论中用的是"推测"语气,这部分机制尚不完整。 临床样本量有限(70对TMA + 60对新鲜组织),且全部来自单一中心,需要更大规模多中心验证。 NKD1在CRC中"反常高表达"的上游调控机制未探讨——是什么导致NKD1在CRC中高表达?表观遗传?转录调控?还是其他信号通路的交联?文中未说明。 未探讨NKD1在非经典Wnt通路或其他信号通路中的潜在作用,可能有更复杂的调控网络未被发现。 类器官实验的样本量(具体几例患者来源的类器官)文中描述较为简略,未提供详细的统计学细节。
来源
期刊:Cell Death & Disease,2026。DOI: 10.1038/s41419-026-09077-2