一句话亮点
靶向治疗诱导的肿瘤消退期,一类特殊的巨噬细胞通过CCR2/5信号招募NK细胞,而NK细胞的浸润是限制耐药发生的关键;用药物抑制PTPN22可以“复活”这个巨噬细胞-NK细胞轴,把“免疫荒漠”状态变回“免疫富集”状态,从而延长靶向治疗的有效期。
背景/痛点
BRAF突变黑色素瘤的靶向治疗(BRAF/MEK抑制剂)初始消退率很高,但耐药几乎是必然发生的。过去大家更多盯着肿瘤细胞自身的基因突变(二次突变、旁路激活等),也发现靶向药能调动T细胞免疫应答。然而,临床上靶向治疗联合PD-1抗体虽然有理论基础,但毒性高、患者获益提升并不明显。这说明,我们可能漏掉了靶向治疗过程中免疫微环境动态变化的关键环节,尤其是固有免疫系统(巨噬细胞、NK细胞)在“消退-残留-耐药”三个阶段到底扮演什么角色,目前还缺乏清晰的动态图谱。这篇文章正是从这个空白出发,用免疫健全的小鼠模型把靶向治疗过程中固有免疫的变化从头到尾捋了一遍。
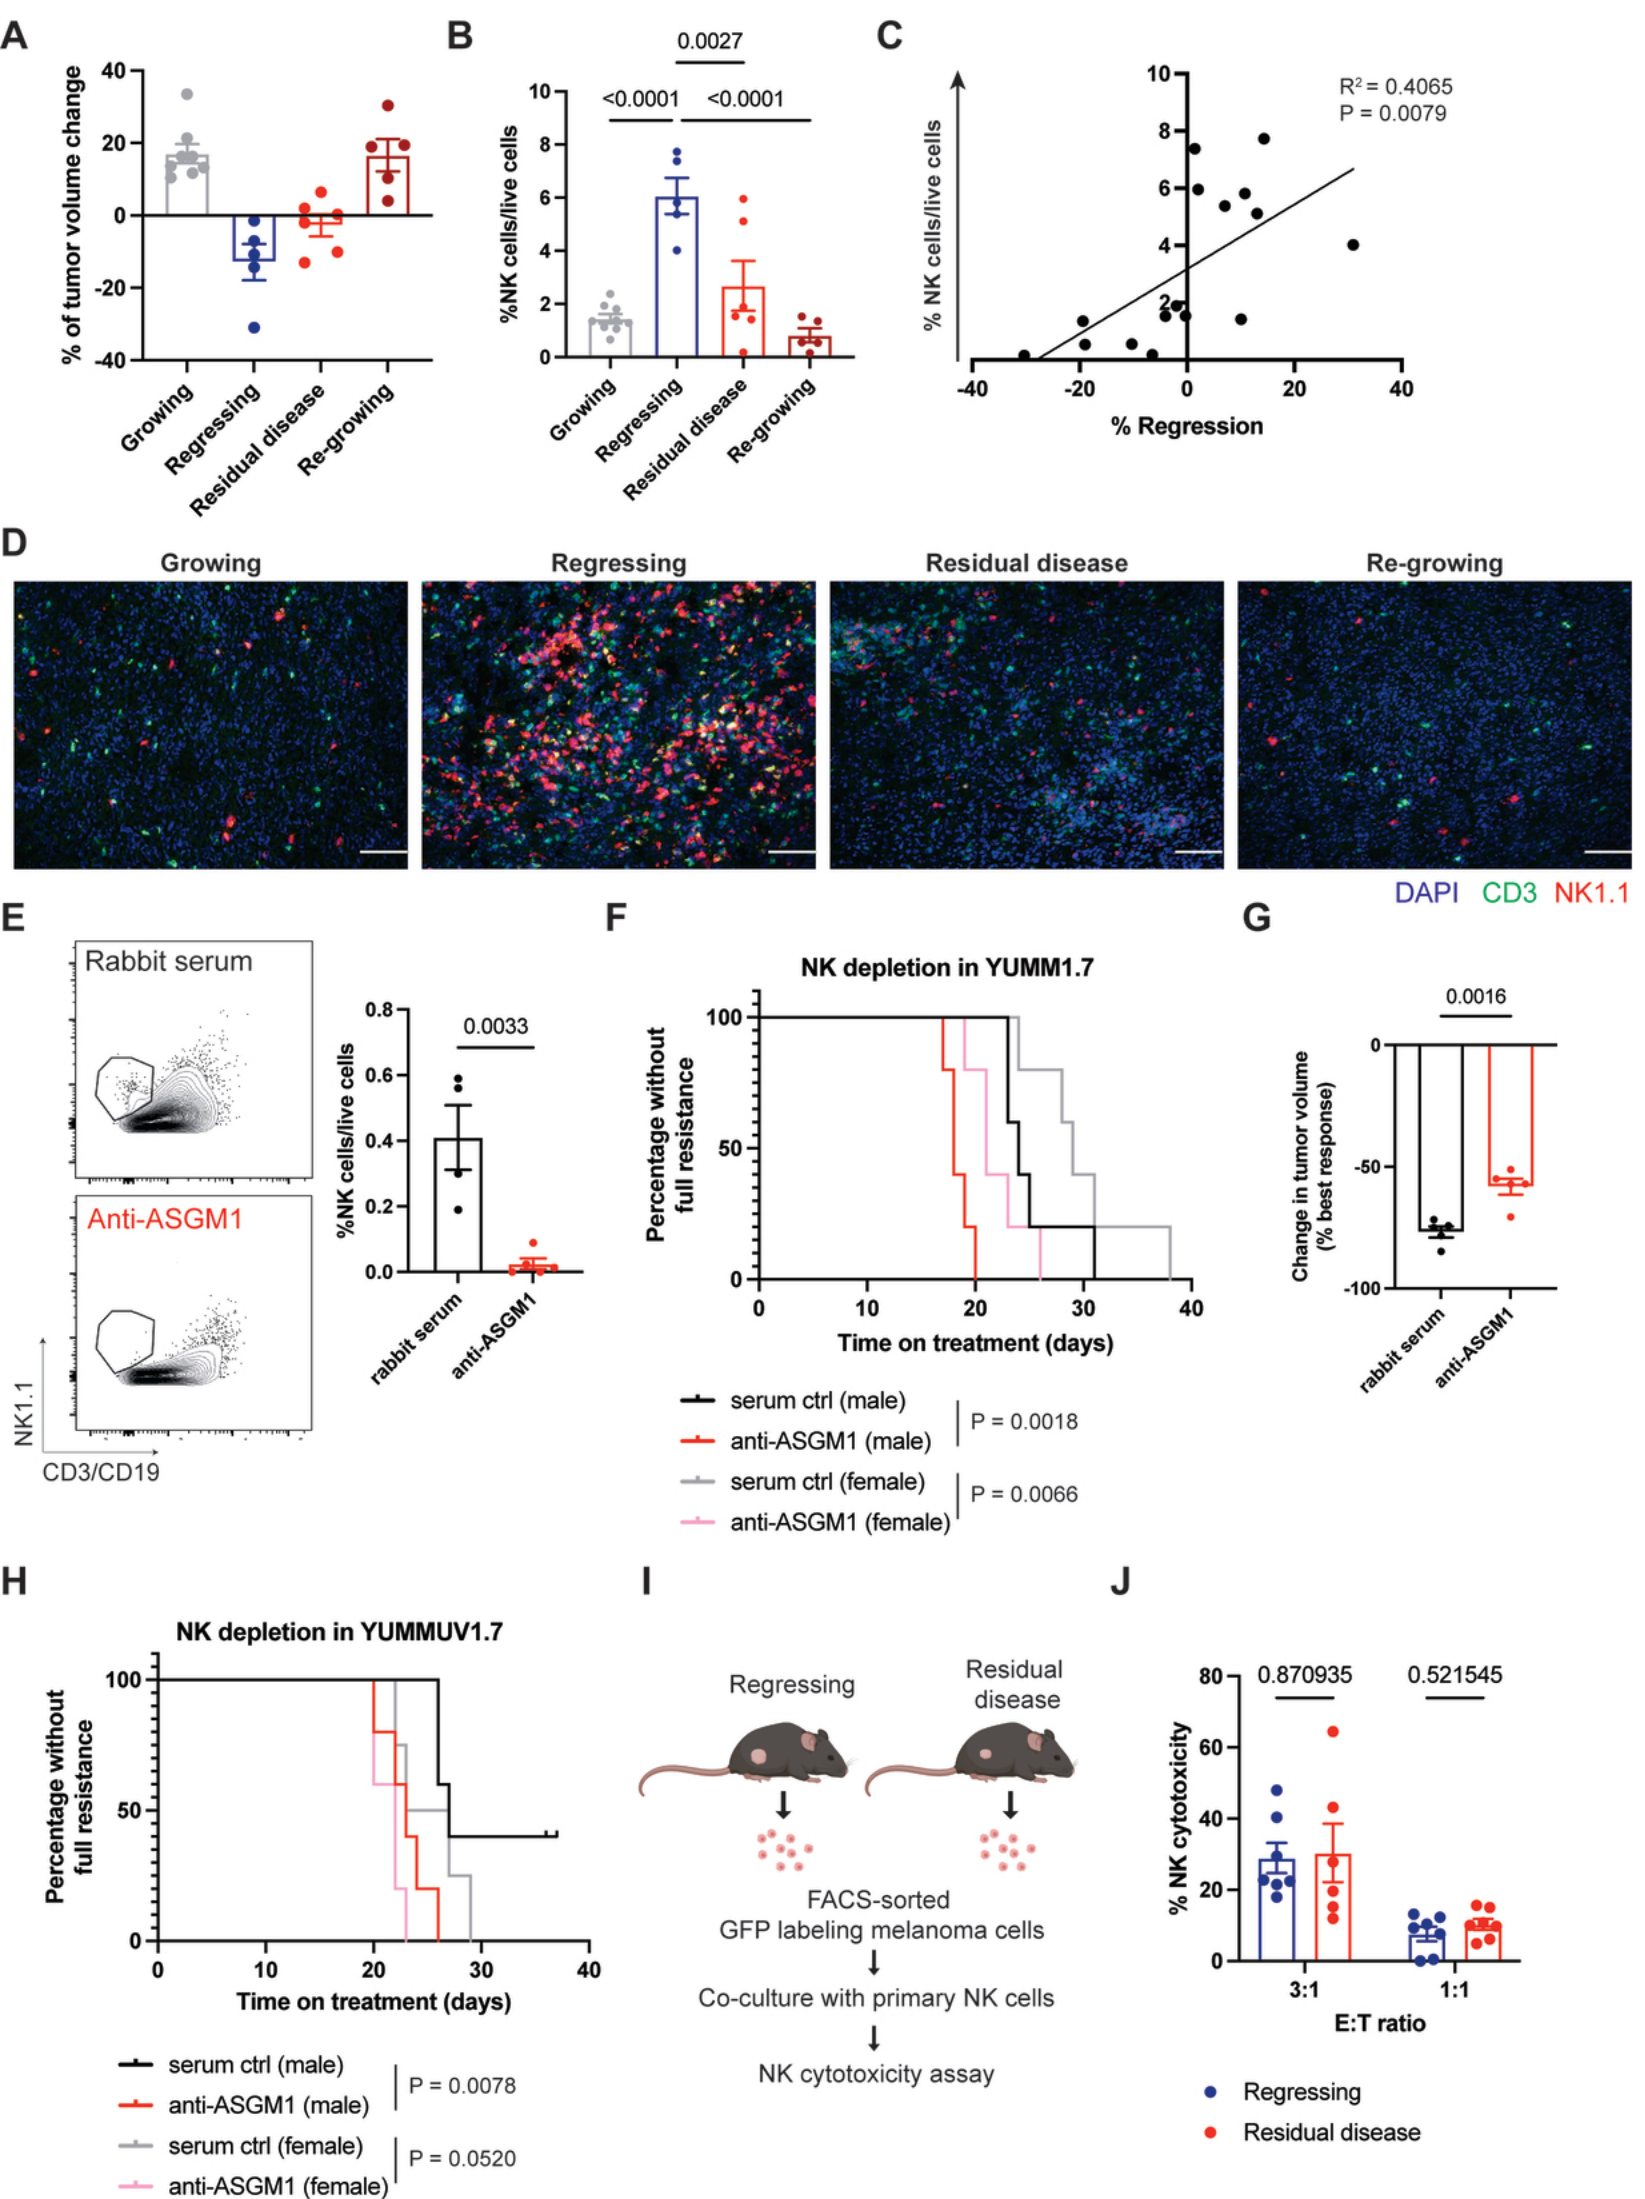
Fig. 1. NK cells are essenƟal for BRAF/MEKi therapeuƟc efficacy. 851(图注取自PDF文本层,来源:Cancer Research, 2026)
推理链分步拆解
第一步:先把“是谁在干活”搞清楚——NK细胞不可或缺,CD8+ T细胞反而是配角
他们首先做了一个非常基础的观察:用BRAF/MEKi处理荷瘤小鼠,肿瘤先消退、然后进入残留期、最后耐药复发。NK细胞的浸润量在消退期显著升高,而在残留期和耐药期明显下降,而且NK细胞数量与肿瘤消退程度呈正相关。那么问题来了:这个相关性是因果吗?
他们用抗-asialo GM1抗体把NK细胞清掉,结果耐药提前出现,消退深度也变浅了。而且这个现象在多个小鼠黑色素瘤模型中都能复现。更有意思的是,他们同时清除了CD8+ T细胞,对耐药时间几乎没有影响——这在免疫治疗主导思维的今天是个挺反直觉的结果。@方法论点评:这里体现了因果验证的基本逻辑——相关性 + 功能缺失实验(loss-of-function)才能确认“必要不充分”关系。同时,平行对比CD8+ T细胞相当于一个“阴性对照”,排除了固有免疫效应被T细胞间接介导的可能性。
接着他们又排除了另一种解释:残留期的肿瘤细胞是不是“变硬”了、变得对NK细胞杀伤不敏感了?他们把消退期和残留期的肿瘤细胞分出来,在体外与NK细胞共培养,结果两组被杀伤的效率没有差异。也就是说,残留期NK功能缺失不是因为肿瘤细胞变强了,而是因为NK细胞没能进入肿瘤。这是一个关键的逻辑转折点——问题不在于“敌人变强”,而在于“哨兵进不去”。
既然问题出在NK细胞的“入场资格”上,下一步就要找到谁在负责招募NK细胞。他们做了单细胞RNA测序,比较消退期和残留期肿瘤浸润免疫细胞的差异。细胞间通讯分析(CellChat)显示,巨噬细胞与NK细胞之间存在密集的配体-受体交互网络,这提示巨噬细胞可能是NK细胞的“引路人”。
进一步细分巨噬细胞亚群,他们发现一个很有意思的现象:消退期富集了一个巨噬细胞亚群(F4/80^hi CCL5^+ MHCII^+ CD63^+),而在残留期这个亚群几乎消失了。这个亚群高表达多种CCL家族趋化因子(Ccl2/3/4/5/6/8/12),而这些配体的受体Ccr2/Ccr5正好在NK细胞上表达。@方法论点评:scRNA-seq在这里的作用不仅是“描述差异”,更重要的是生成了可验证的假设——即特定趋化因子-受体轴介导了细胞间通讯。他们随后用空间上更直接的证据(免疫荧光显示巨噬细胞与NK细胞在消退期物理位置相邻)来支撑这个假设,这就是“空间转录组学思维”的雏形——细胞“说了什么”(配体)是一回事,它们“站在一起”是另一回事。
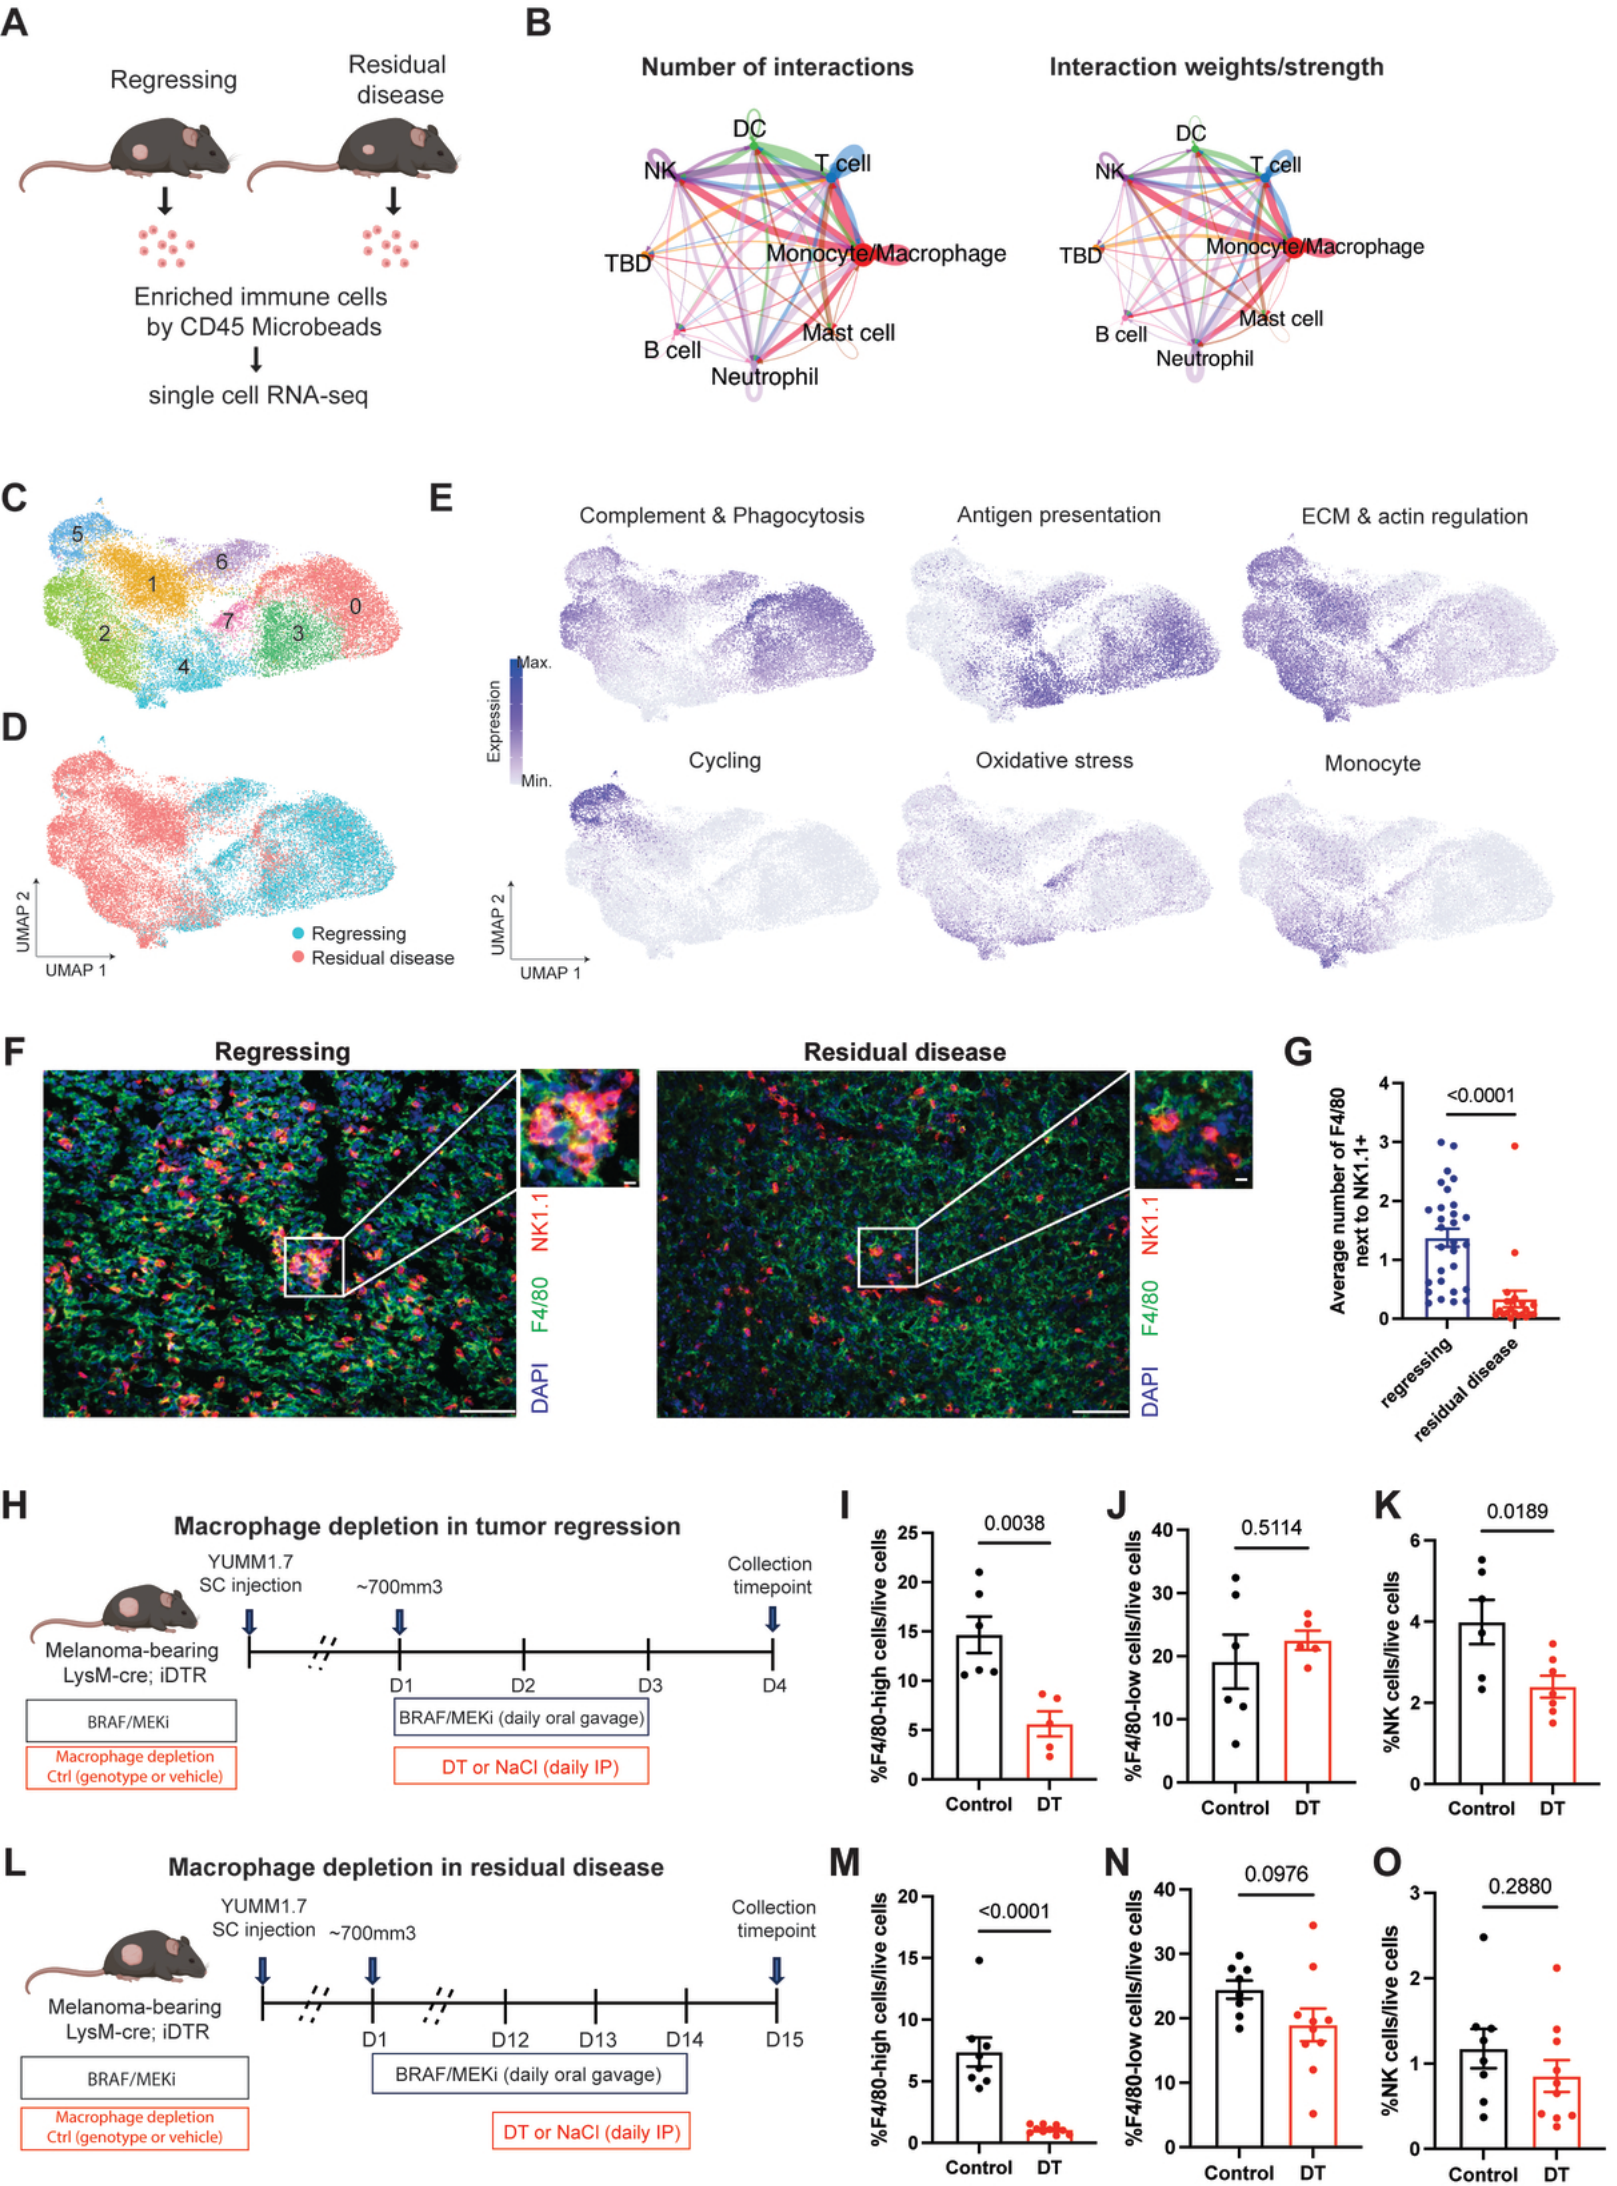
Fig. 2. Macrophage reprogramming governs NK cell infiltraƟon during tumor regression. 884(图注取自PDF文本层,来源:Cancer Research, 2026)
第三步:巨噬细胞-NK细胞间的对话靠什么?CCR2/5信号是关键
接下来他们要正面证明:这个巨噬细胞亚群确实通过CCR2/5信号招募NK细胞。
他们做了两套实验。第一套是gain-of-function——把消退期和残留期的巨噬细胞分别取出来,收集它们的培养上清,放到Transwell小室下室,看能不能吸引NK细胞迁移过来。结果很明显:消退期巨噬细胞的上清能强力招募NK细胞,残留期巨噬细胞的上清则几乎无效。而如果在NK细胞那边加上CCR2/5抑制剂(cenicriviroc, CVC),这种招募效应就被显著削弱了。
第二套是loss-of-function——用LysM-Cre;iDTR小鼠在消退期把巨噬细胞清掉,NK细胞的浸润确实减少了。@方法论点评:这里运用了“离体验证 + 体内验证”的双向策略。体外用抑制剂阻断特定通路可以精确验证分子机制,体内用遗传工具清除特定细胞类型则能验证细胞层面的必要性。两者互补,构成了完整的因果证据链。
有意思的是,如果在残留期再清除巨噬细胞,NK浸润不受影响。这说明不是巨噬细胞本身“不存在”了,而是那个具有NK招募能力的特定亚群(F4/80^hi CCL5^+ MHCII^+ CD63^+)在残留期比例大幅下降,导致整体巨噬细胞群体失去了招募功能。@方法论点评:这个时间点差异的实验设计非常巧妙,它区分了“巨噬细胞数量”和“巨噬细胞功能状态”这两个变量,避免了“一棍子打死”的结论。
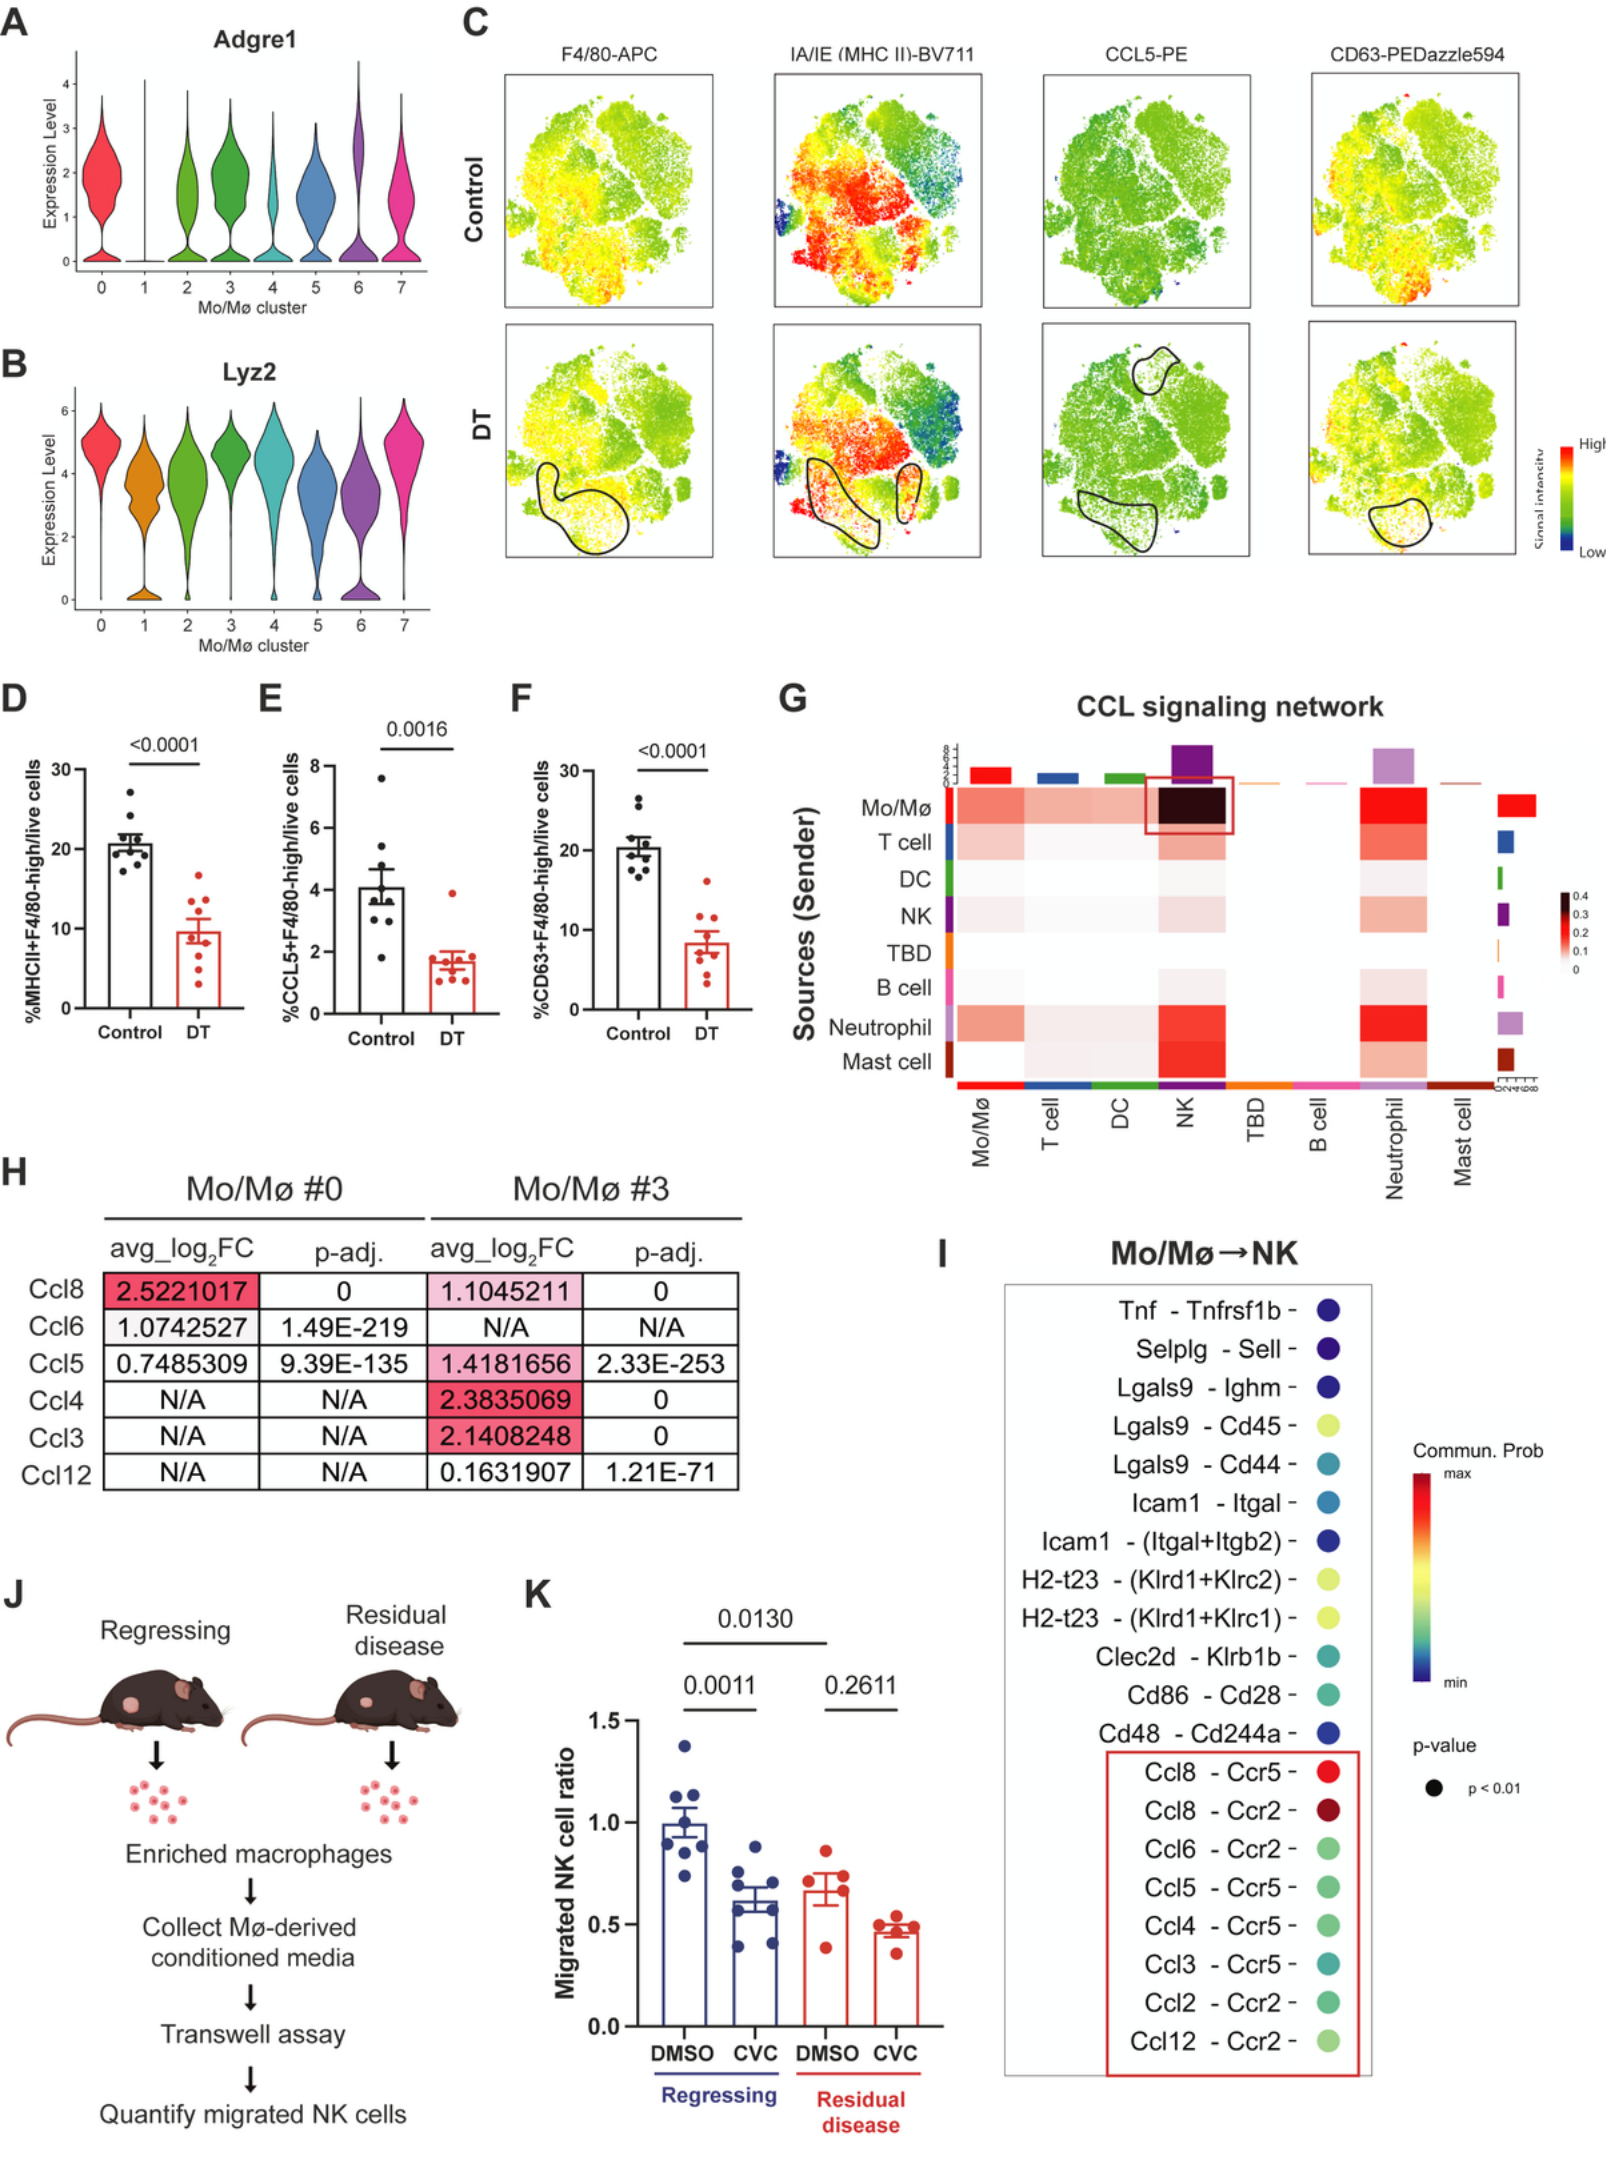
Fig. 3. CCR2/5 signaling mediates macrophage–NK crosstalk during tumor regression. 924(图注取自PDF文本层,来源:Cancer Research, 2026)
第四步:能不能人为“恢复”这个招募功能?PTPN22抑制剂做到了
既然残留期是“巨噬细胞功能变了”而不是“巨噬细胞没了”,那么下一个逻辑跳跃就是:能不能把残留期的巨噬细胞“重新教育”成消退期的状态?
他们看中了PTPN22——一个已知的免疫负调控分子。作者之前在其他肿瘤模型中发现PTPN22抑制剂能促炎性极化巨噬细胞,所以这次他们试了一下。在残留期开始给小鼠用PTPN22抑制剂L-1(此时NK细胞已经很少了),结果:
NK细胞重新浸润进来; F4/80^hi CCL5^+ MHCII^+ CD63^+这个巨噬细胞亚群被重新扩增; 联合BRAF/MEKi显著延缓了耐药发生; 而且这个效果完全依赖于NK细胞——如果把NK细胞同时清掉,L-1的保护作用就消失了。
他们还做了体外实验说明L-1有两个作用:一是通过巨噬细胞间接增加趋化因子配体,二是直接增强NK细胞自身的迁移能力。@方法论点评:这是典型的“机制证明三部曲”的最后一步——用药物干预逆转病理状态,再用“清除实验”证明该药物的效果确实是通过目标细胞(NK细胞)介导的,而不是脱靶效应。同时,这里也体现了“旧药新用”的转化思维:PTPN22抑制剂并非新分子,但将其与靶向治疗联合在黑色素瘤中是首次验证。
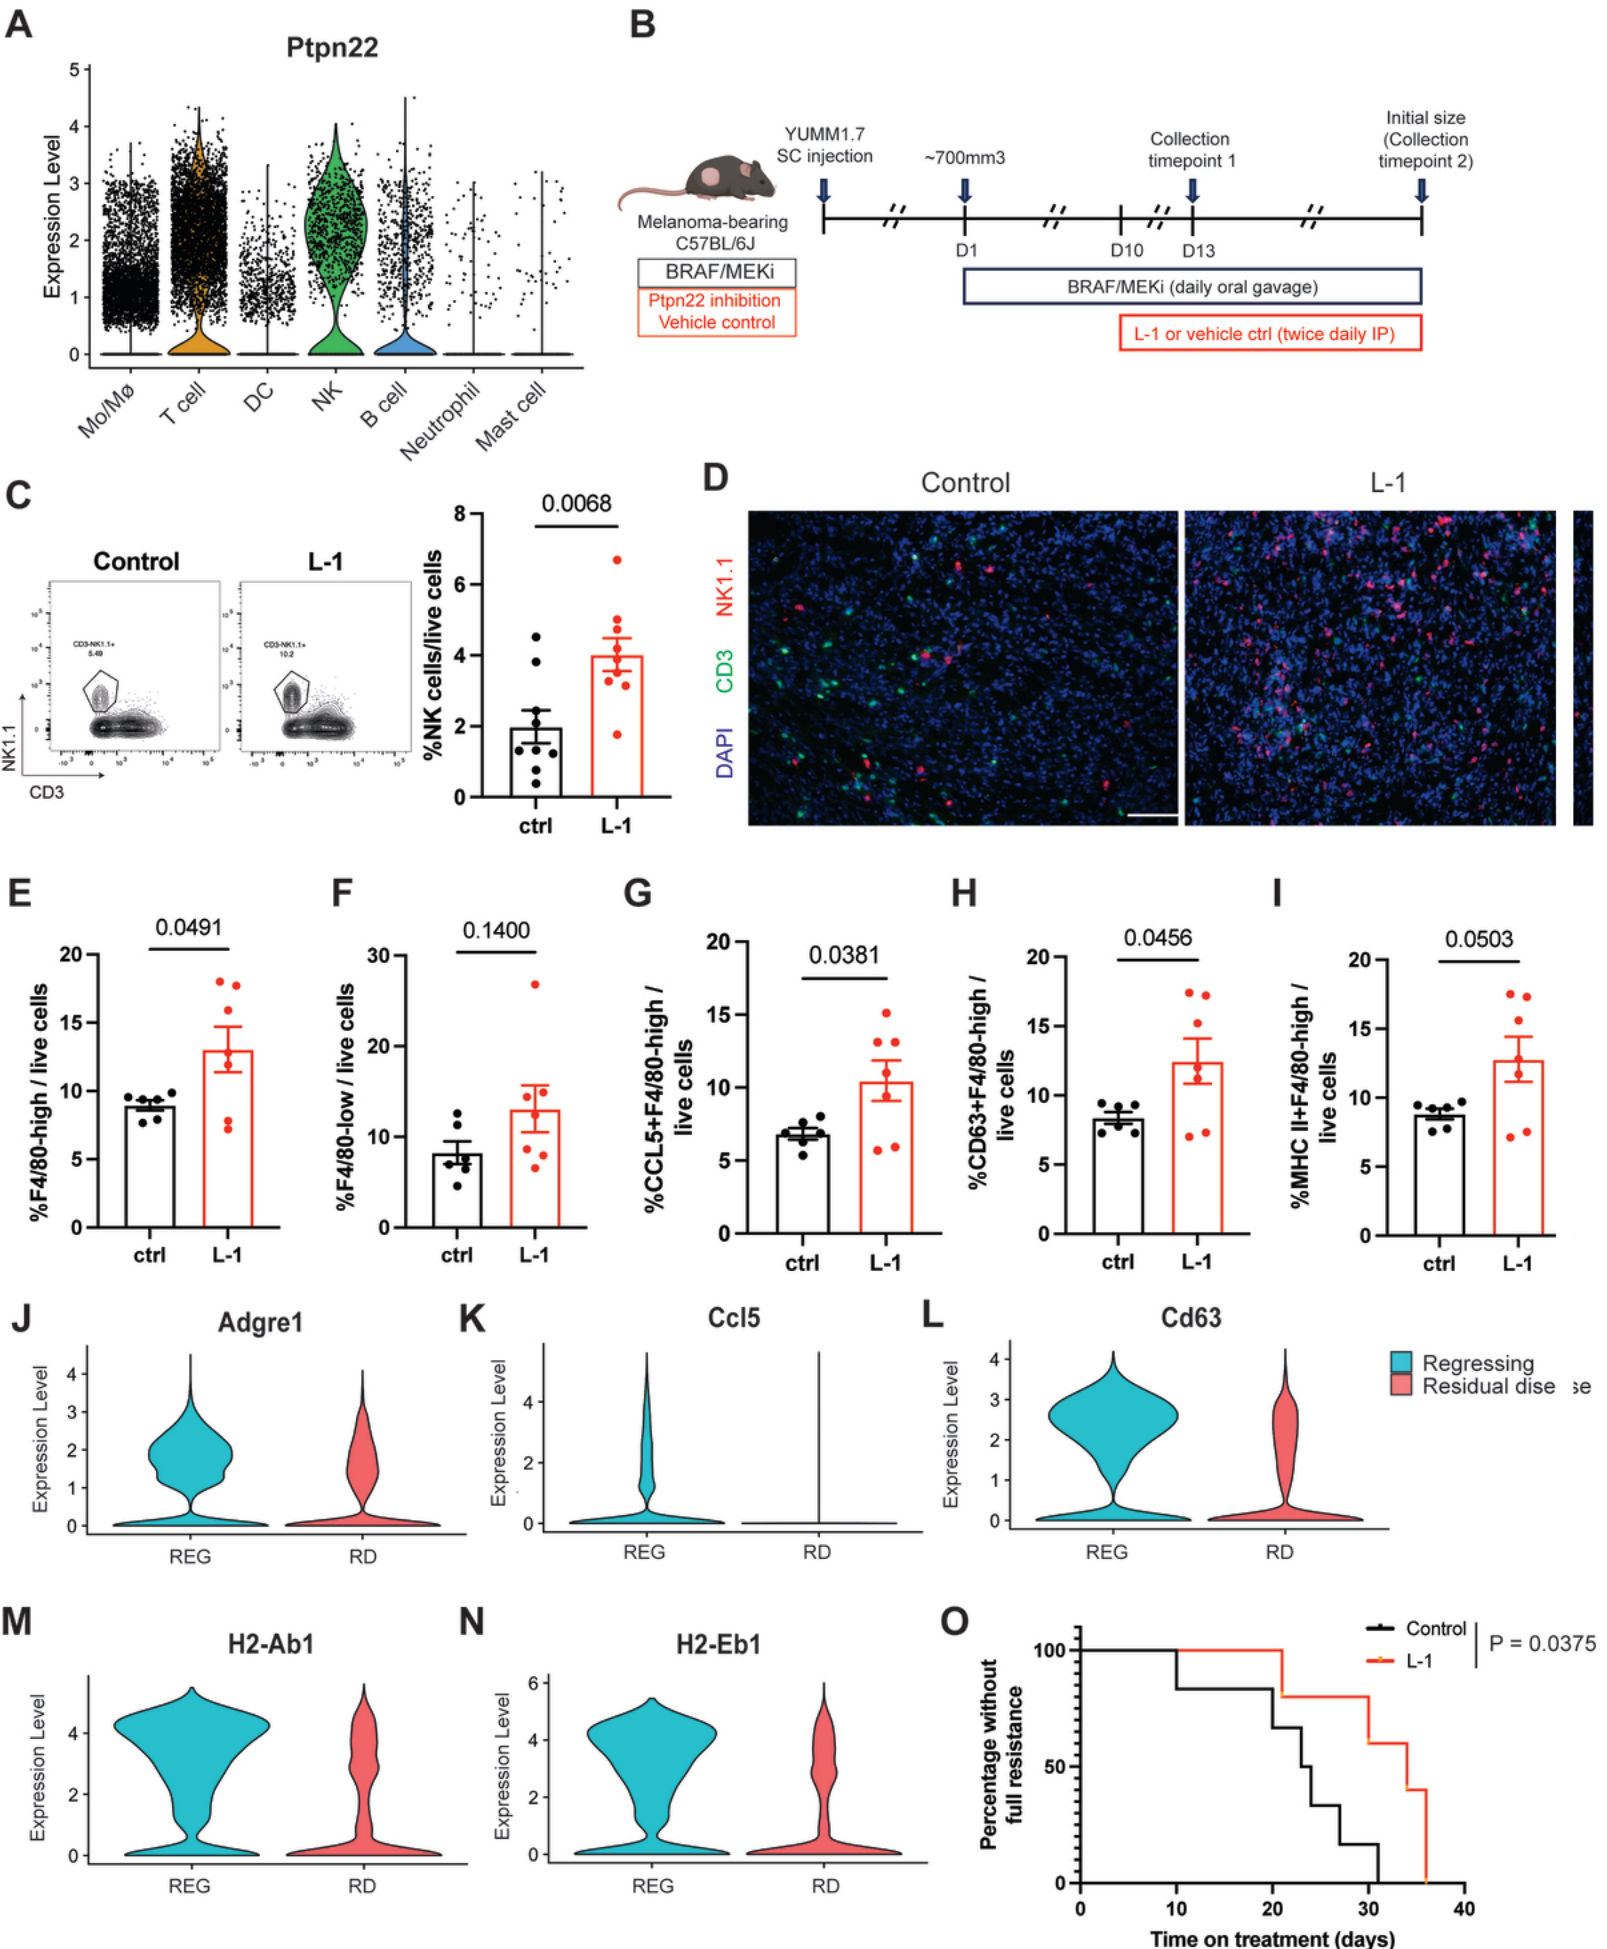
Fig. 4. Ptpn22 inhibiƟon increases infiltraƟon of NK cells and regression-like macrophages, 950 resulƟng in enhanced tumor control by BRAF/MEKi. 951(图注取自PDF文本层,来源:Cancer Research, 2026)
第五步:人身上也一样吗?两个公共数据库验证了NK细胞的临床相关性
最后他们回到临床数据,分析了两组接受靶向治疗的患者scRNA-seq数据(一组是BRAF/MEKi治疗的黑色素瘤,另一组是TKI治疗的肺癌)。结果与小鼠模型高度一致:响应治疗的患者样本中NK细胞比例升高,而耐药样本中NK细胞比例下降。特别是在有纵向随访数据的患者中,可以看到同一患者在响应期NK升高、耐药期NK下降的“动态切换”。@方法论点评:这是从“机制研究”到“临床相关性的最后一步”。两个独立数据集、两种不同癌种、两种不同靶向药,都观察到NK细胞动态与疗效的相关性,极大地增强了结论的普适性。
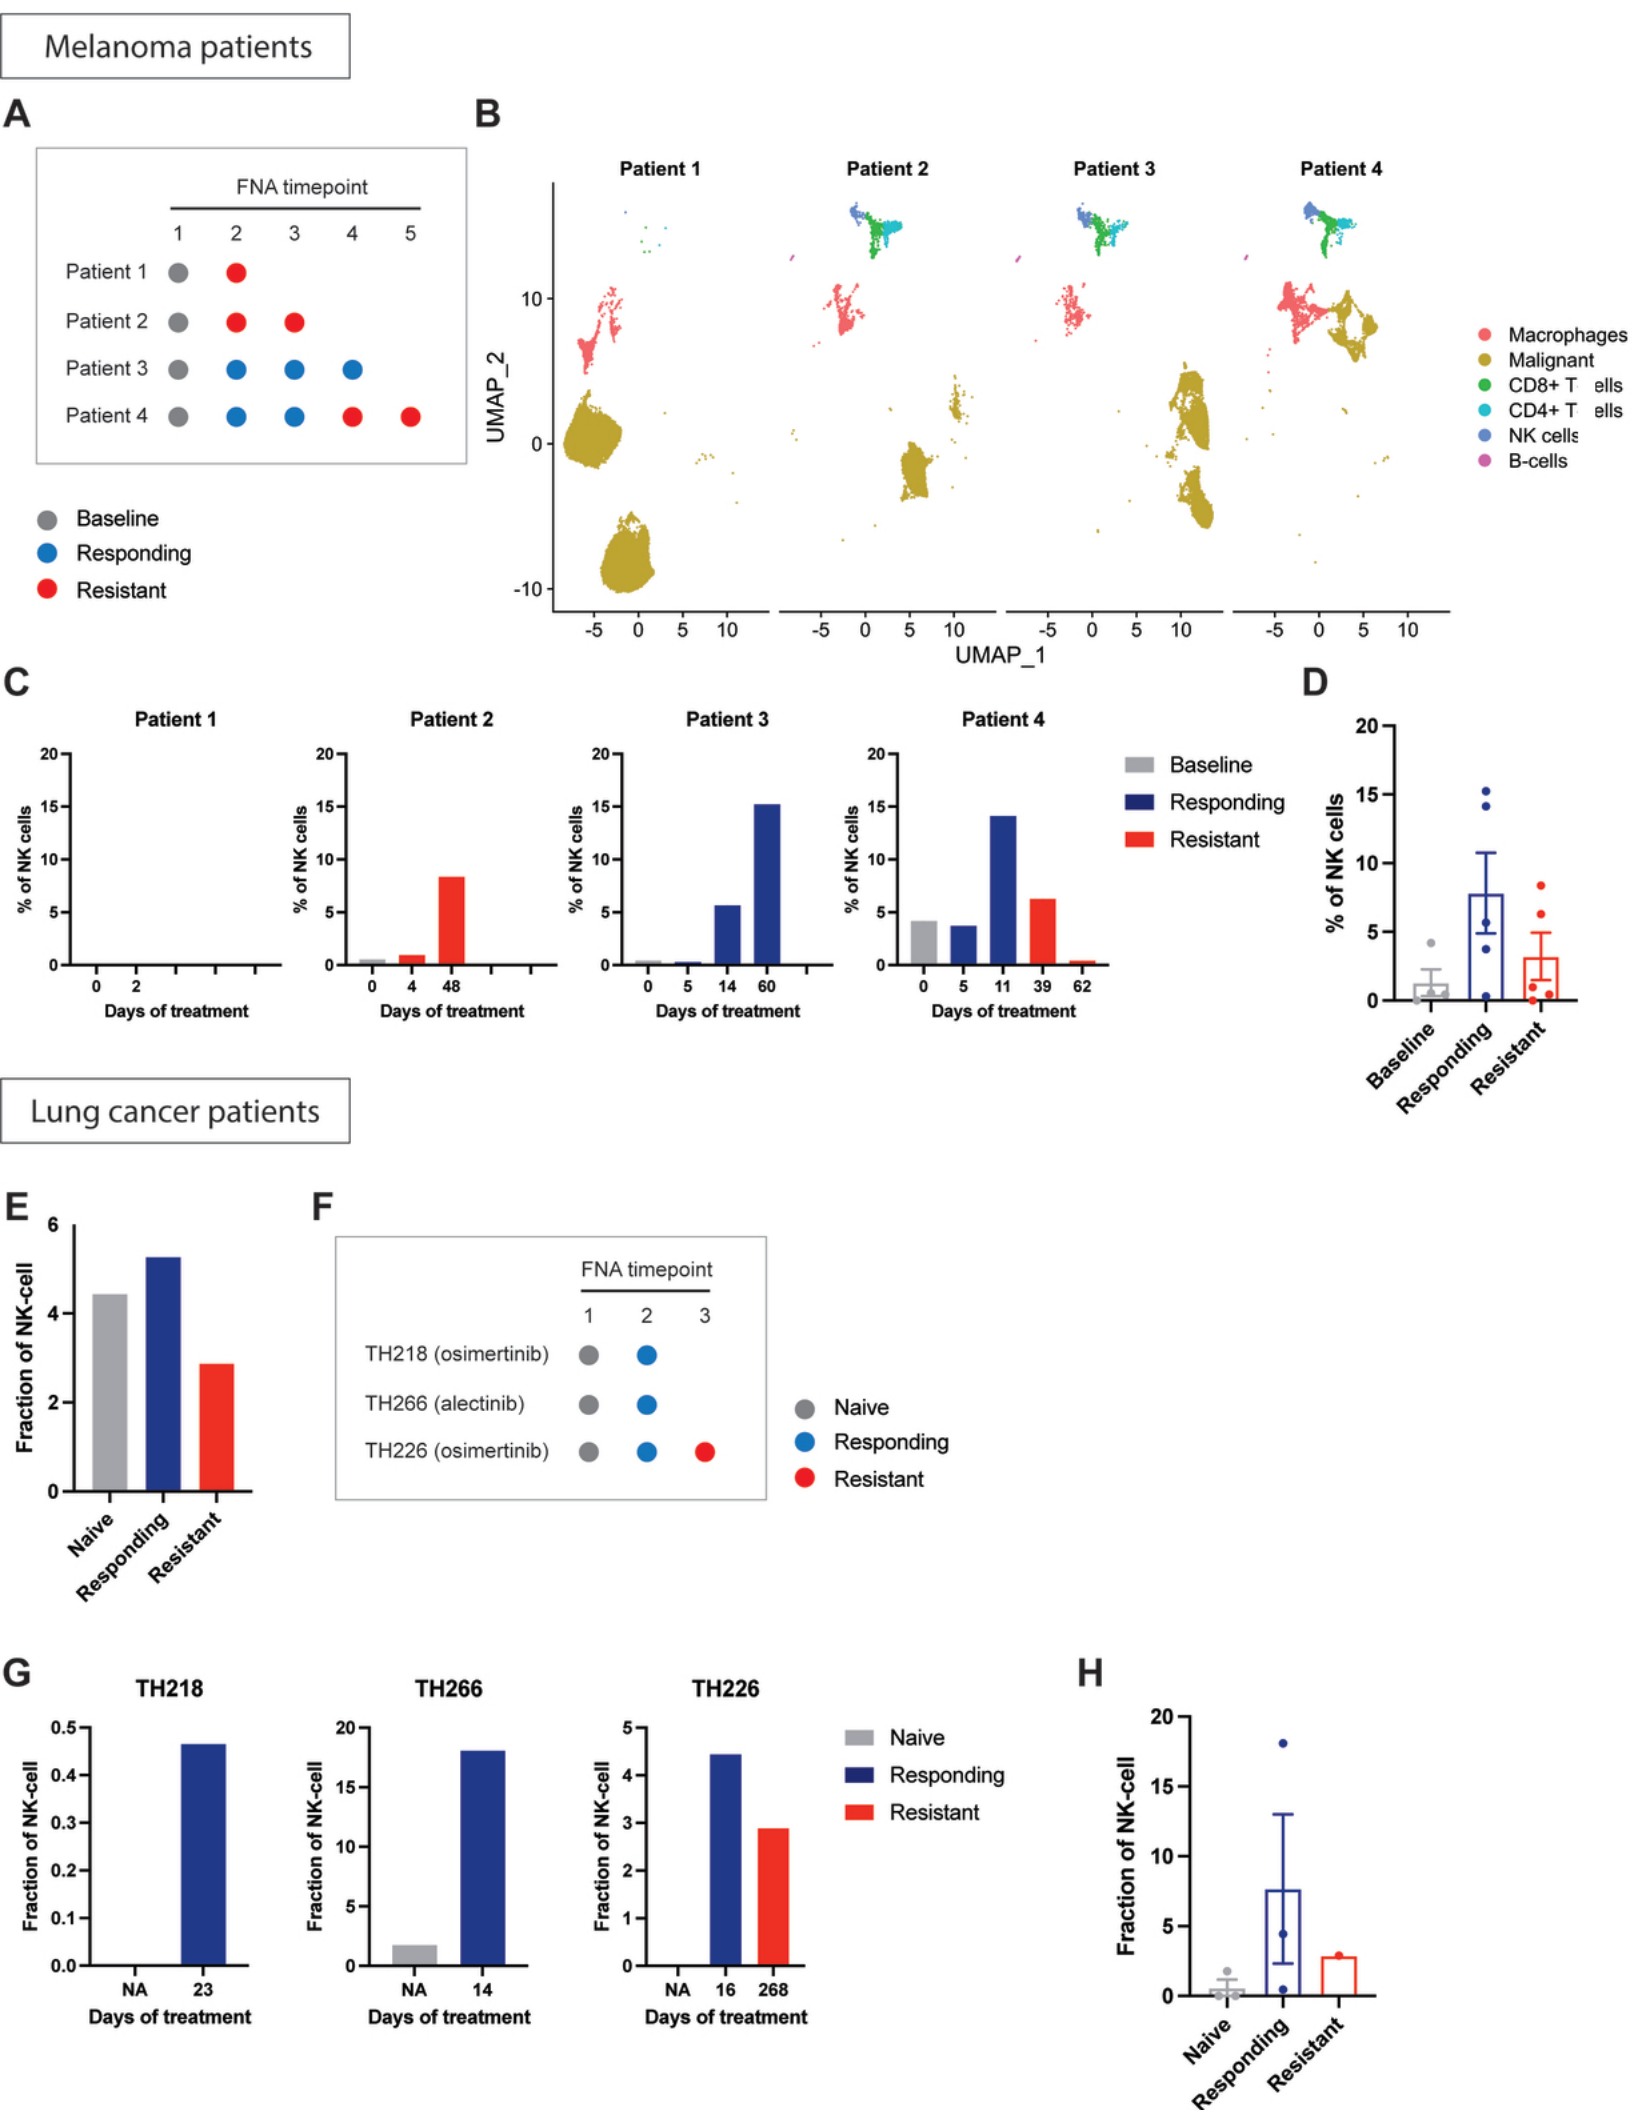
Fig. 5. NK cell infiltraƟon posiƟvely correlates with response targeted therapy in human 977 cancers. 978(图注取自PDF文本层,来源:Cancer Research, 2026)
核心结论
BRAF/MEKi靶向治疗的有效性依赖NK细胞的浸润,而CD8+ T细胞在这一过程中并不起决定性作用——这与免疫治疗的逻辑不同,提示固有免疫在靶向治疗中有独立的功能地位。 消退期出现一个功能性巨噬细胞亚群(F4/80^hi CCL5^+ MHCII^+ CD63^+),通过CCR2/5趋化因子信号招募NK细胞,而在残留期这个亚群几乎消失,导致NK细胞“进不来”。 用PTPN22抑制剂可以在残留期“重新激活”这个巨噬细胞亚群,恢复NK细胞招募,从而显著延缓耐药发生,且这一效果依赖NK细胞。 黑色素瘤和肺癌患者的scRNA-seq数据支持NK细胞浸润与靶向治疗响应之间的相关性,提示这一机制可能具有跨癌种、跨靶向药的普适性。
对耐药/DTP/PGCC的启示
DTP并非只是一个“肿瘤细胞自身适应”的静态状态,它同时也是一个“免疫微环境状态”——残留期的NK细胞缺失和巨噬细胞功能重编程是DTP生态位的重要组成部分。这意味着,在靶向治疗中“清除DTP”的策略可能不仅要针对肿瘤细胞本身,还要重塑其所在的免疫微环境。 PTPN22抑制剂提供了一个“微环境重编程”而非“直接杀伤”的思路来对抗DTP。与常规联合治疗(如靶向+免疫检查点抑制剂)不同,它的作用在于恢复固有免疫系统的“巡逻功能”,而不是强行激活T细胞应答——这可能在规避交叉毒性的同时,从另一个维度打击残留病灶。 对于PGCC(多倍体巨细胞)等与DTP相关的特殊细胞状态,文中虽未直接涉及,但启示我们:PGCC可能通过分泌特定的细胞因子/趋化因子来塑造周围巨噬细胞的功能状态,从而影响NK细胞的招募。如果未来能在PGCC高表达的模型中检测CCL趋化因子谱和巨噬细胞亚群变化,可能为PGCC介导的耐药提供新的免疫干预切入点。
局限
机制细节仍有待完善:BRAF/MEKi如何直接或间接诱导那个特定的巨噬细胞亚群出现?文中没有深入探讨上游信号。PTPN22抑制剂具体通过何种分子通路(在巨噬细胞和NK细胞中分别)发挥作用的,也是后续需要补充的。 模型系统的局限性:所有体内实验均使用皮下移植瘤模型,未能模拟肿瘤转移或不同解剖部位的微环境差异。皮下模型是否能完全反映患者体内复杂的、部位特异的免疫应答,仍需谨慎对待。 患者数据层面的巨噬细胞关联较弱:虽然在患者样本中观察到了NK细胞与疗效的相关性,但巨噬细胞亚群的对应关系不如小鼠模型中清晰。这可能受限于患者数据集的细胞数目和测序深度,也可能存在物种间差异。因此,巨噬细胞-CCR2/5-NK这一轴在患者中的完整验证仍有待更大规模、更高分辨率的临床数据支持。
来源
期刊:Cancer Research,2026。DOI: 待补。