一句话亮点
ProAgio这个专门靶向整合素αvβ3的“细胞毒蛋白”,不仅能干掉活化的成纤维细胞和内皮细胞,还能把整个胰腺癌微环境从“帮凶”模式硬生生掰回“抗肿瘤”模式,让化疗效果和生存期都大大提升。
背景/痛点
胰腺癌这玩意儿,五年生存率不到15%,除了发现得晚,一个核心原因就是它那个“铜墙铁壁”般的微环境(TME)。里面的癌症相关成纤维细胞(CAFs)和乱七八糟的血管,不仅把免疫细胞挡在外面,还让化疗药根本进不去、或者进去了也效果打折。传统的化疗药,如FOLFIRINOX或者吉西他滨+白蛋白紫杉醇,虽然能杀死癌细胞,但有时候反而会把微环境“逼”得更缺氧、更促纤维化,像给肿瘤打了鸡血一样,促进耐药和转移。
那怎么办呢?作者团队之前开发了一个叫ProAgio的蛋白药,专门盯着在活化CAFs和内皮细胞上高表达的整合素αvβ3,诱导它们凋亡。但这药跟临床上那些标准方案联用到底有啥好处?怎么影响转移和缺氧?特别是现在大家都知道CAF还分好多亚型,它到底是怎么“重编程”这些细胞的?这篇2026年发表在Molecular Cancer上的文章,就用一系列漂亮的小鼠实验把这些问题讲清楚了。
推理链分步拆解
第一步:先搞个“高转移”细胞株,把模型建好
他们想研究ProAgio对转移的影响,但普通的小鼠胰腺癌细胞系(KPC-Luc)在皮下或原位接种后转移率不够高。怎么办呢?他们用了PANC-1人胰腺癌细胞的“条件培养基”(就是养过人癌细胞的培养液)去培养KPC-Luc细胞。这一招挺狠,相当于用人癌细胞的分泌物去“驯化”小鼠癌细胞,逼它变得更恶。
@方法论点评:这是一种经典的“体外诱导”模型构建法,利用肿瘤微环境中的分泌因子模拟体内选择压力,从而富集出高侵袭、高转移潜能的亚克隆。关键在于后续要用STR鉴定确认它还是小鼠细胞,排除交叉污染。
结果果然,搞出来的mKPC-GB-Luc细胞在体内转移率大增,RNA测序也证实其促迁移、干性和间质相关的信号通路都上调了。他们还对比了另一个独立的转移模型(KPC-ML1-Luc),发现转录组高度相关,证明这个诱导方法是靠谱的,不是瞎猫碰上死耗子。
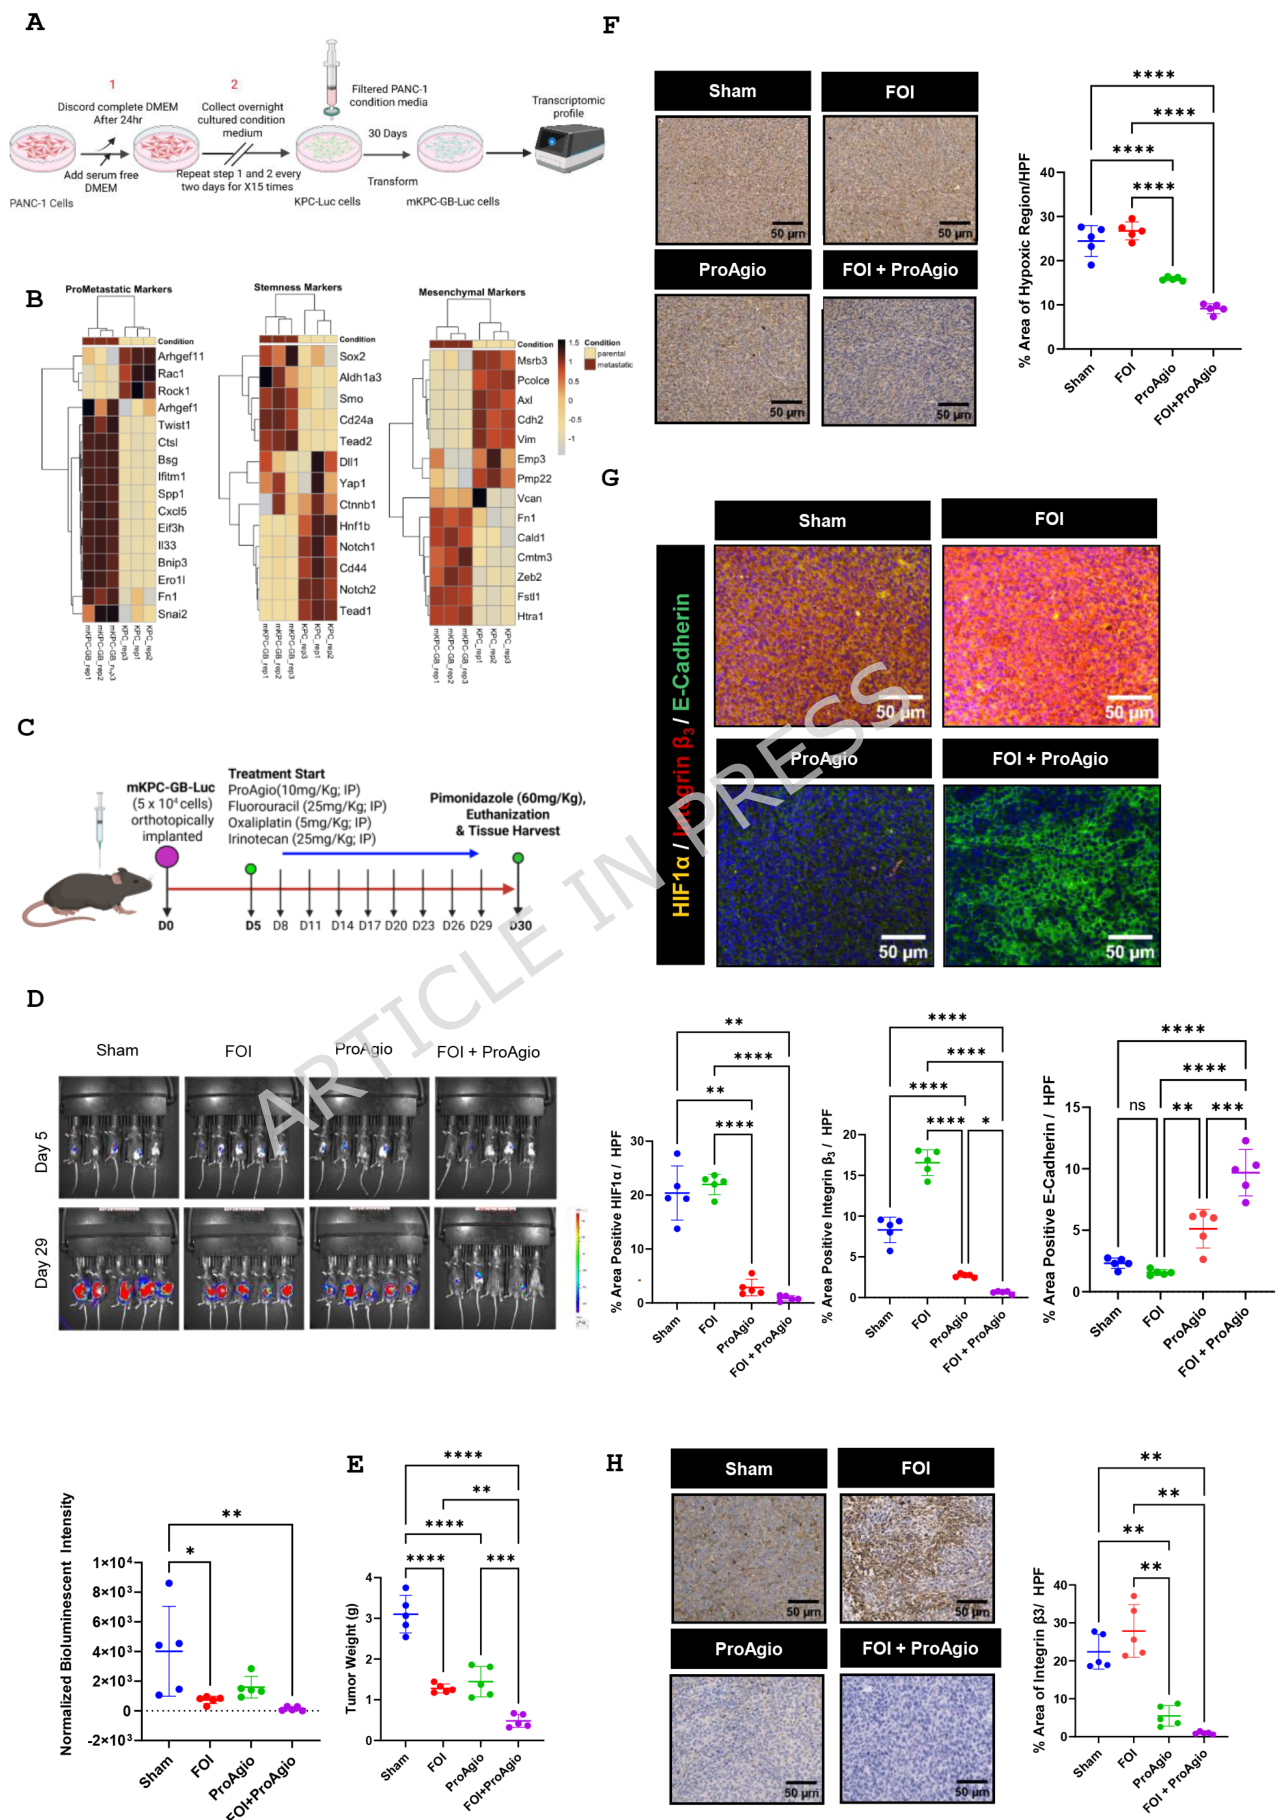
Fig. 1. Generation of mKPC-GB-Luc cells and their validation. The(图注取自PDF文本层,来源:Molecular Cancer, 2026)
第二步:组合拳打下去,肿瘤蔫了,转移也没了
模型有了,那就开始试药。他们在mKPC-GB-Luc原位瘤模型上对比了“FOI(5-FU+奥沙利铂+伊立替康)+ProAgio”的组合。结果很明显:联合用药组的肿瘤重量显著减少,生物发光信号下降得最厉害。更关键的是,他们用缺氧探针(pimonidazole)和HIF-1α染色发现,ProAgio单用或联合FOI都能显著降低肿瘤内部的缺氧水平,同时E-钙黏蛋白(上皮标志物)上来了,说明上皮-间质转化(EMT)被抑制了。
@方法论点评:这里用了缺氧探针和HIF-1α两个指标来交叉验证,既是看现象(缺氧程度),也是看分子机制(转录因子水平),逻辑上更严谨。而E-钙黏蛋白的上调,则是从另一个维度(EMT)来佐证肿瘤恶性程度下降。
最惊艳的来了:在联合治疗组,肺和肝的转移灶一个都没见到(0/5),而对照组是100%转移。这已经不是“减少”了,是“消灭”了。
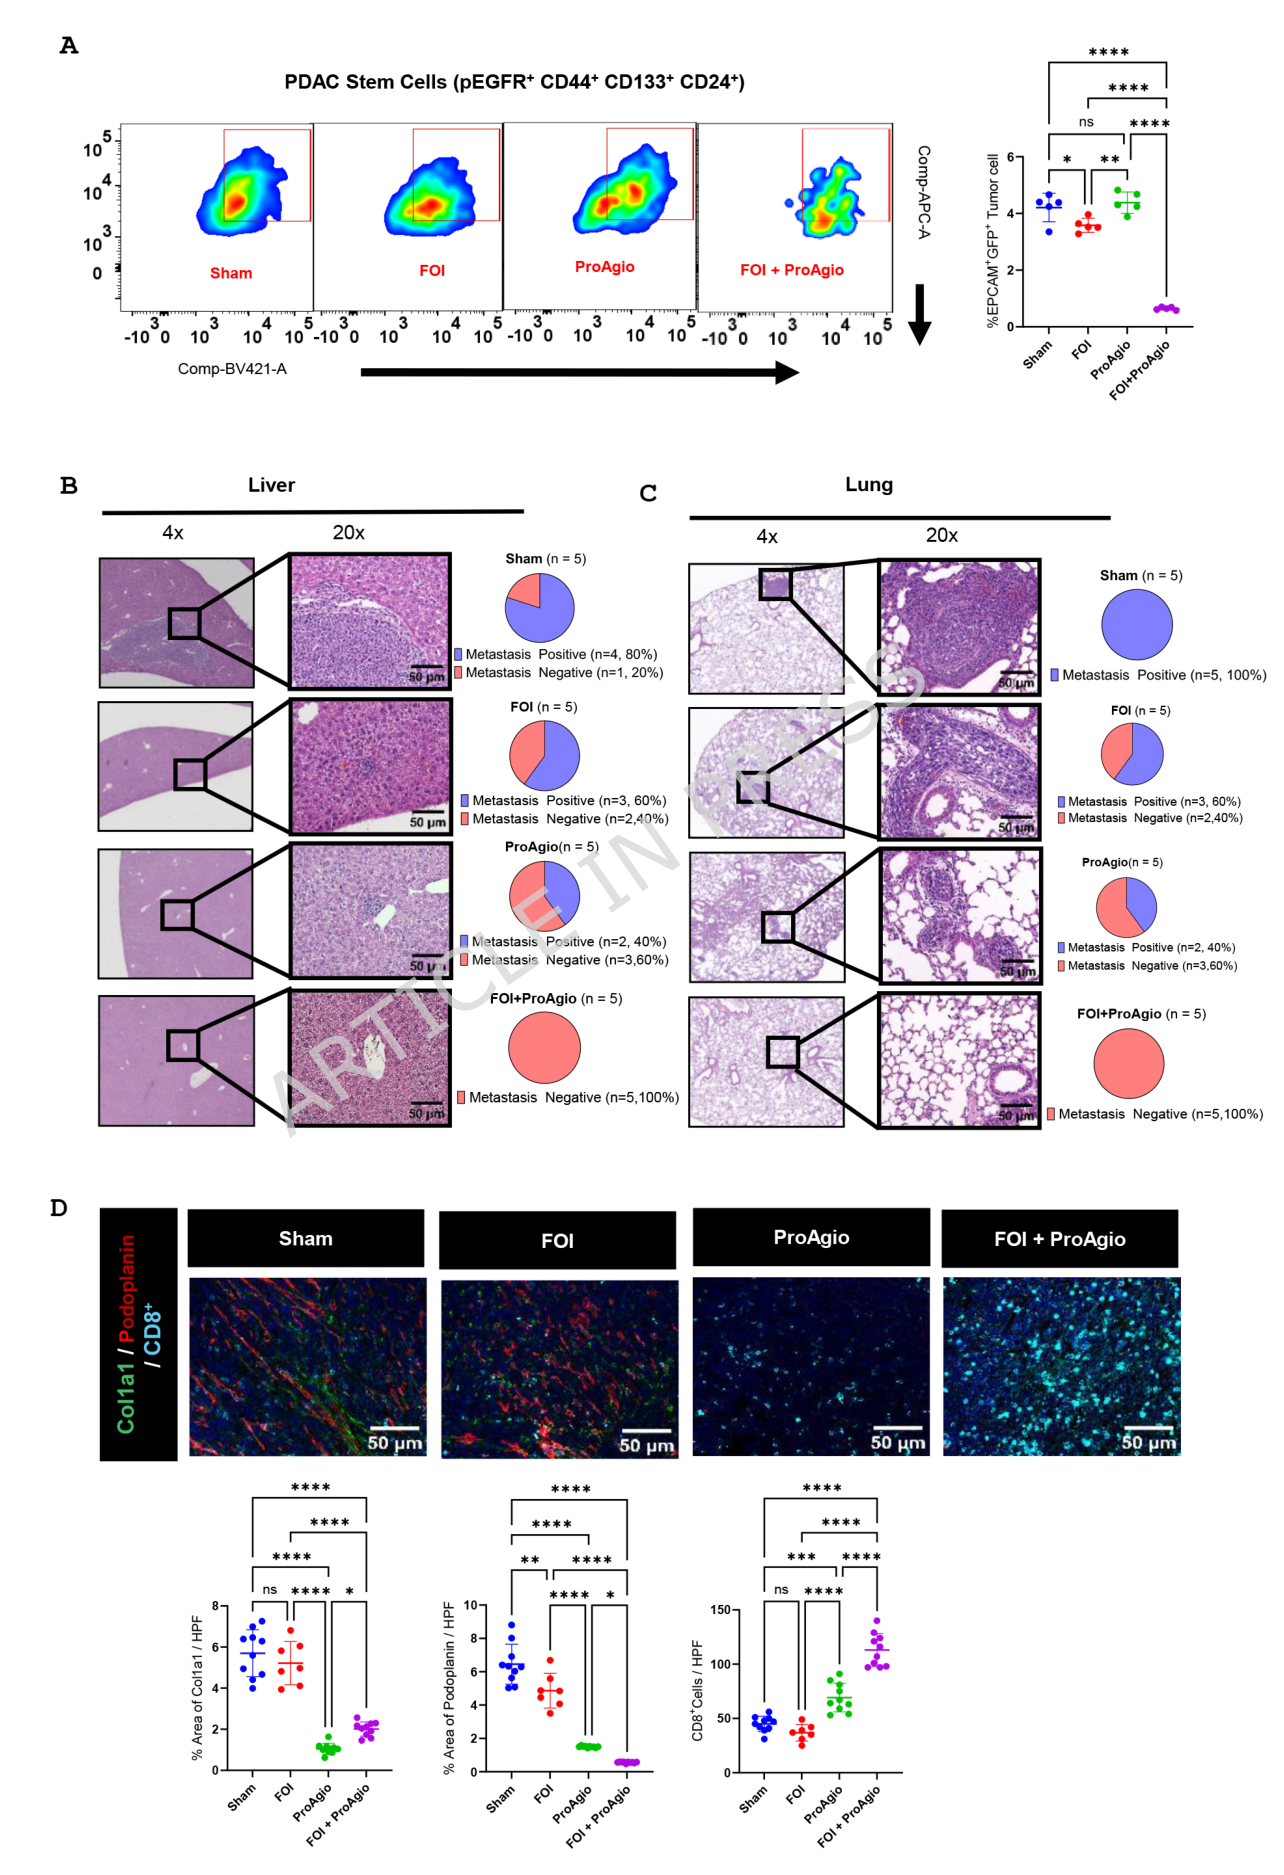
Fig. 2. The effects of the combination of chemotherapy plus ProAgio(图注取自PDF文本层,来源:Molecular Cancer, 2026)
第三步:微环境被“格式化”了——CAF和免疫细胞都变了
既然效果这么好,得看看微环境里发生了什么。他们首先发现,联合治疗显著降低了CAF的标志物(podoplanin和Colla1)。但光看总量不够,现在大家都知道CAF有分型。于是他们用流式细胞术一细看,发现联合治疗让促肿瘤的炎症性CAF(iCAF)和肌成纤维细胞CAF(myCAF)比例下降,而“休眠”的静息态CAF(qCAF)和抗原呈递CAF(apCAF)比例上升。这说明ProAgio不是把CAF全杀光,而是把它们的“坏”状态调回了“好”或“中立”状态。
@方法论点评:分型鉴定是肿瘤微环境研究的“标配”了。只看总CAF数量有可能会误判(比如杀光了qCAF反而可能坏事),而分型能看出更精细的药物效应。这里是他们研究最出彩的地方之一。
那么免疫细胞呢?联合治疗后,CD8+ T细胞、NK细胞、γδ T细胞都增多了,免疫抑制的Treg细胞减少了,巨噬细胞也从促肿瘤的M2型向抗肿瘤的M1型倾斜。并且通过离体刺激实验证实,这些T和NK细胞的功能(分泌IFNγ、TNFα等)也增强了。为了证明这些T细胞确实起了作用,他们又做了个“功能丧失”实验:在免疫缺陷的Rag1-/-小鼠(没有T和B细胞)里,ProAgio+GPTx虽然还能抑制肿瘤生长(说明药物本身直接靶向肿瘤微环境也有用),但效果比在免疫健全小鼠里差了一大截。这就把“T细胞是关键执行者之一”这条因果链给敲实了。
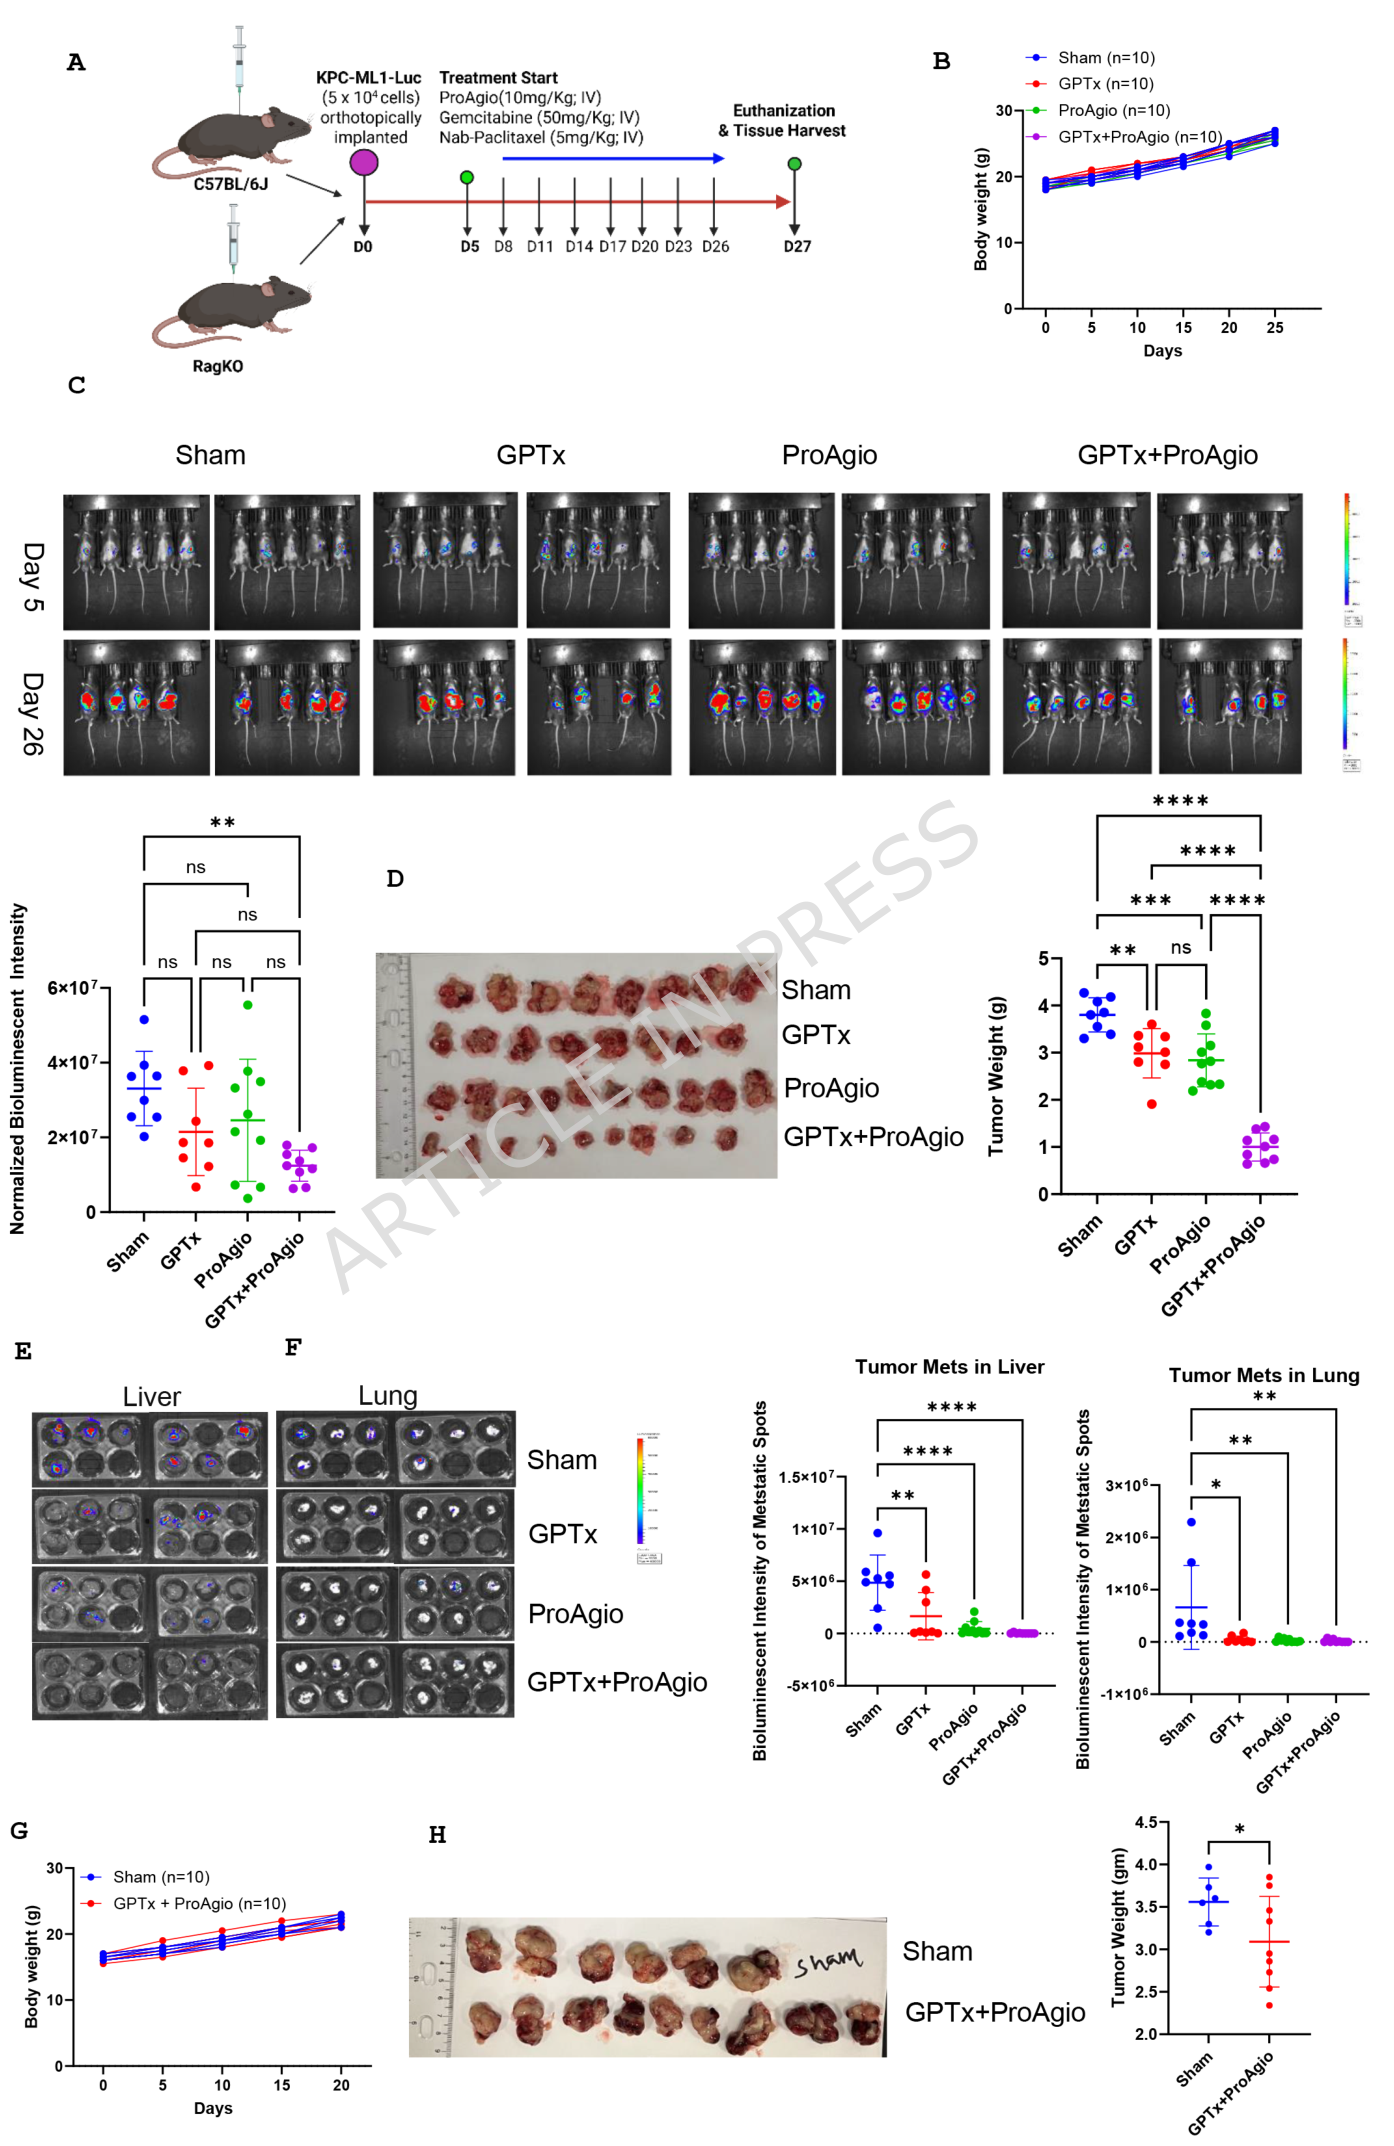
Fig. 3. The combination of chemotherapy plus ProAgio on the PDAC(图注取自PDF文本层,来源:Molecular Cancer, 2026)
第四步:单细胞测序+空间组学,把重编程的蓝图画出来
前面的流式和组化已经够漂亮了,但他们还不过瘾。在KPC基因工程小鼠模型(GEMM)里做了更深入的单细胞测序(scRNA-seq)和空间组学(COMET)。单细胞数据清晰地展示出,Gem+ProAgio治疗组里,PDAC细胞和多种“坏”细胞的比例都减少了。CAF亚型的伪时间轨迹分析显示,gem化疗会让CAFs走向衰老(senCAFs)这一“死胡同”,而ProAgio则能把它们“拉”回静息状态(qCAFs),并减少iCAF和myCAF的分化流向。
@方法论点评:伪时间轨迹分析(Slingshot)是单细胞数据分析中的常用工具,能根据基因表达谱“推断”细胞的分化或状态转变路径。这里的应用很巧妙,不仅看到了不同处理下CAF亚群的构成变化,还“脑补”出了它们之间的演变关系,让“重编程”这个概念有了动态的、可视化的证据。
而COMET分析则进一步在空间上证实了这些变化:联合治疗后,M1巨噬细胞和DC细胞与CD4+ T细胞在20微米半径内的空间互动增加了,M2巨噬细胞则远离了肿瘤区域。这说明免疫细胞不光是数量变了,连“排兵布阵”都变了,形成了有利于清除肿瘤的“邻里关系”。同时,肿瘤细胞本身的“基底样”(恶性程度高)比例下降,“经典型”(上皮样)比例上升,增殖标志物Ki67下降。

Fig. 4. The effects of the combination of chemotherapy plus ProAgio(图注取自PDF文本层,来源:Molecular Cancer, 2026)

Fig. 5. Single-cell RNA sequencing analysis reveals a marked reduction(图注取自PDF文本层,来源:Molecular Cancer, 2026)

Fig. 6. Gemcitabine (G) with ProAgio reduces the activated CAF(图注取自PDF文本层,来源:Molecular Cancer, 2026)

Fig. 7. Gemcitabine (G) with ProAgio reduces the tumor-associated(图注取自PDF文本层,来源:Molecular Cancer, 2026)

Fig. 8. Spatial remodeling of the TME (tumor microenvironment)(图注取自PDF文本层,来源:Molecular Cancer, 2026)
核心结论
ProAgio和化疗联用,通过一个“一箭双雕”的机制实现了1+1>2的效果。一方面,它直接靶向并清除肿瘤微环境中的“坏分子”——活化的CAFs和异常的内皮细胞,从而减轻缺氧、改善血管功能,为化疗药物“铺路架桥”。另一方面,这种微环境的“解压”和重塑,间接重编程了免疫细胞,将“冷”肿瘤微环境转变为“热”肿瘤微环境,激活了内源性的抗肿瘤免疫应答(尤其是T细胞)。最终结果是既增强了化疗对癌细胞的直接杀伤,又通过免疫系统实现了对残余病灶的持续抑制和系统性清除(特别是转移灶)。
对耐药/DTP/PGCC 的启示
靶向微环境是破解“物理屏障”耐药的关键:传统的耐药研究多聚焦于癌细胞自身的基因突变或药物外排。这篇文章告诉我们,化疗耐药的一个重要“帮凶”是缺氧和致密基质组成的物理屏障。ProAgio通过诱导CAF凋亡和正常化血管,实际上是在破坏这个“避风港”,这为攻克由微环境介导的“非突变性”耐药提供了清晰的思路。这可能直接影响DTP细胞的“休眠”生态位,因为DTP常存在于基质丰富、缺氧的微环境中。 重编程而非清除CAF,或许能避免“矫枉过正”:过往一些针对基质(如SHH抑制剂)的策略失败,正是因为不分青红皂白地清除了所有CAF,反而导致了肿瘤恶性加剧。本文的策略是“重编程”,把促炎的iCAF和促纤维化的myCAF“拽”回静息的qCAF,这提示我们:把“坏人”改造成“好人”,也许比杀光“坏人”更有效。对于PGCC这种常常借助微环境躲避免疫攻击的“巨无霸”来说,将其周围的“帮凶”CAF重新教育,或许能让它们暴露在免疫系统的火力之下。 免疫激活是“长尾效应”的保障:ProAgio+化疗带来的生存获益,远不止于初期肿瘤缩小,还体现在对转移的长期抑制上。这背后离不开适应性免疫的激活(形成免疫记忆)。这提示我们,理想的联合治疗方案,应该包含一个能“训练”免疫系统长期监视的组分,这恰恰是当前DTP和PGCC研究中最难以解决的“复发”问题的一个潜在解法。
局限
虽然用了GEMM模型,但小鼠模型的肿瘤微环境与人类仍有差异,特别是CAF的异质性和免疫细胞的功能上。 为了获得高转移模型,采用了体外条件培养基诱导的方法,这虽然加速了转移表型的产生,但可能引入了非生理性的遗传或表观遗传改变,其与患者自发的、长期进化出的转移灶在本质上可能不完全相同。 研究中用的是5-FU+奥沙利铂+伊立替康(FOI)组合,未包含临床FOLFIRINOX方案中的亚叶酸,且5-FU在小鼠体内是推注给药,无法完全模拟临床上的持续输注,这些差异可能会影响对临床疗效的预测。 虽然证实了ProAgio能降低整合素β3阳性细胞,但未直接证明这些细胞的减少是通过激活caspase-8凋亡途径实现的(这是他们之前发表的机制),所以不能完全排除其他非凋亡机制参与了这一过程。
来源
期刊:Molecular Cancer,2026。DOI: 10.1186/s12943-026-02725-3