一句话亮点
TNG961 是一款口服的、选择性靶向 HBS1L 的分子胶降解剂,它通过劫持 CRBN E3 泛素连接酶,特异性降解 HBS1L,从而在 FOCAD 缺失的癌细胞中引发翻译阻滞和内质网应激,实现精准杀伤。
背景/痛点
染色体 9p21 区域的共缺失在癌症中非常常见。这个区域的明星基因是CDKN2A(抑癌基因)和MTAP。MTAP 的缺失已经催生了一大批针对 PRMT5 和 MAT2A 的合成致死药物。但故事远没有结束——在 MTAP 的端粒侧,紧挨着另一个基因FOCAD,在大约三分之一的 MTAP 缺失癌症中,FOCAD 也会被“城门失火殃及池鱼”地共删除掉。
FOCAD 编码的蛋白负责稳定 SKI 复合物,而 SKI 复合物的职责是降解异常 mRNA,防止这些“垃圾”RNA 堵住核糖体。当 FOCAD 没了,SKI 复合物就散了,异常 mRNA 堆积,细胞陷入“翻译堵塞”的危机。这时,细胞为了活命,只能极度依赖一个替补救援系统——HBS1L/PELO 核糖体救援复合物。因此,如果能在 FOCAD 缺失的细胞里把这个替补系统干掉,就会引发“合成致死”。本文的作者们,正是抓住了这个漏洞。他们开发的 TNG961,是第一款针对该靶点的分子胶降解剂。
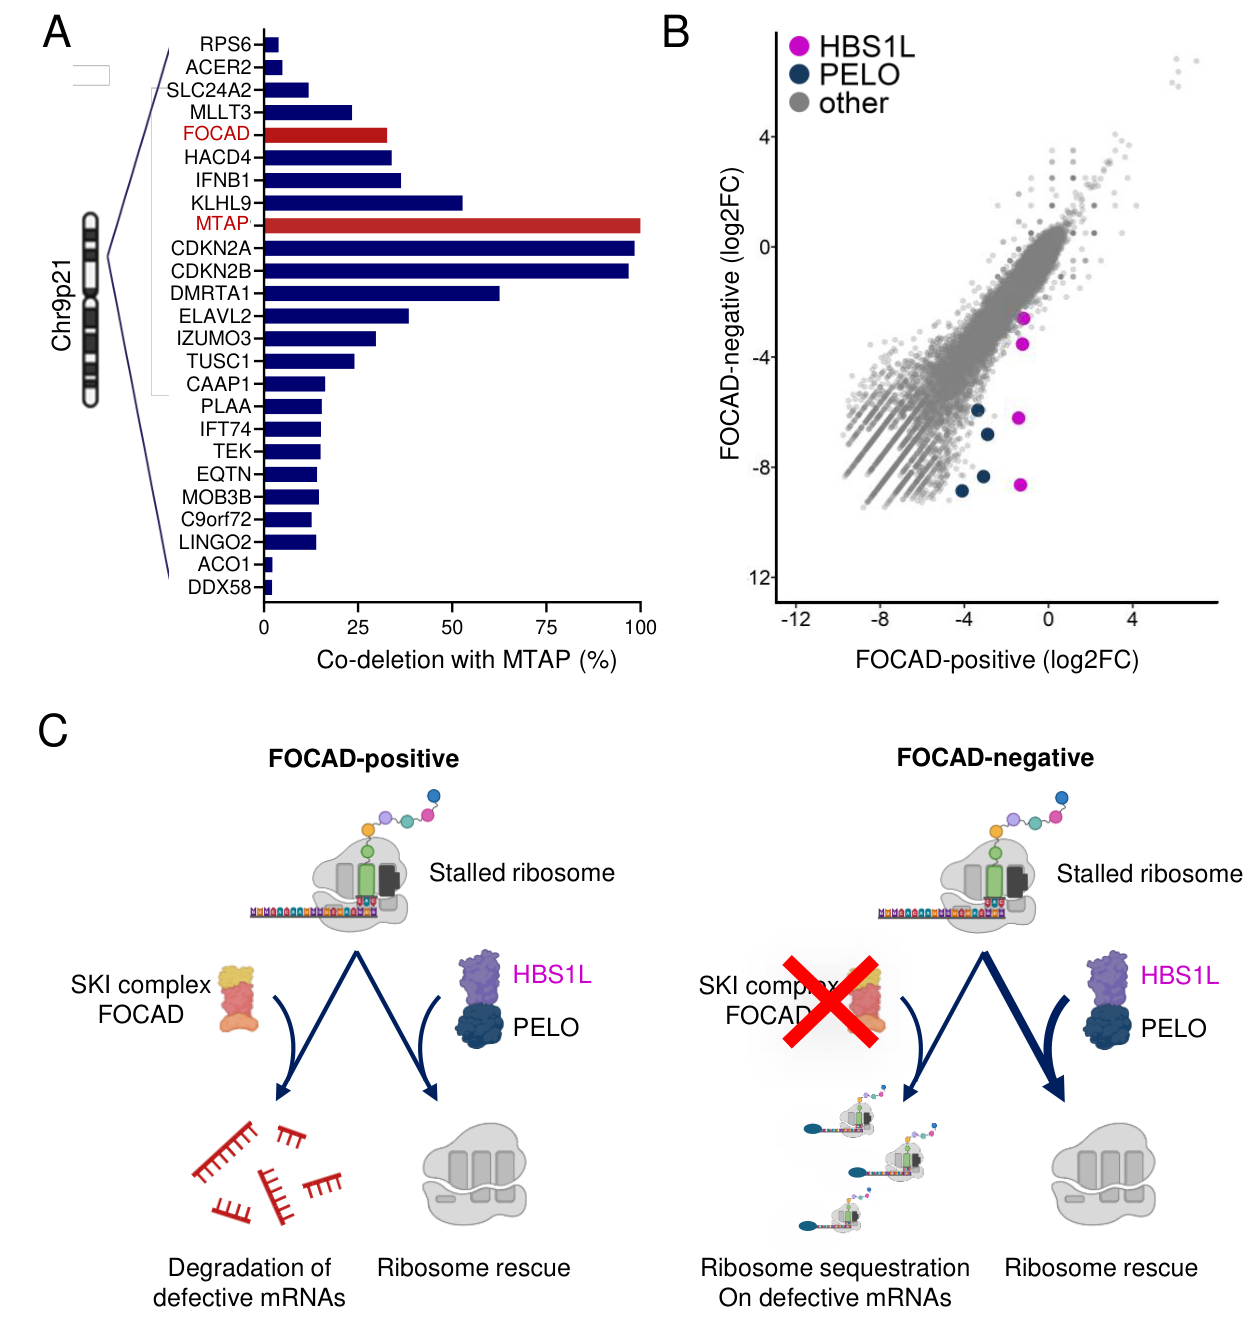
Fig. 1. FOCAD deletion is frequent in cancer and confers hyperdependence on the(图注取自PDF文本层,来源:来源期刊待补, 2026)
推理链分步拆解
1. 从茫茫化合物中钓出“选择性”苗头
他们一开始就定下了一个极具挑战性的目标:选择性降解 HBS1L。为什么难?因为 HBS1L 和 GSPT1 这两个蛋白长得太像了(同属 GTPase 家族),而 GSPT1 是已知的、被 IMiD 类药物(如来那度胺)降解的常见底物。为了不“杀错良民”,他们设计了一个双管齐下的筛选策略(Parallel Screening)。一方面,用 HiBiT 敲入技术实时监测细胞内源性 HBS1L 和 GSPT1 的降解情况;另一方面,用 TR-FRET 技术检测化合物是否能同时拉拢 CRBN 和 HBS1L 形成三元复合物。@方法论点评:这里的高明之处在于“选择性前置”。通常在发现先导化合物后才开始做选择性优化,而他们在筛选之初就引入 GSPT1 作为反筛靶点,直接把非选择性化合物扼杀在摇篮里。
经过筛选,他们拿到了初始 hit TNG-6266。虽然它活性弱(DC50 > 10 μM),但可贵的是,它对 GSPT1 几乎没影响(Dmax = 11%)。这给了团队极大的信心:选择性降解 HBS1L 是可行的!@方法论点评:这里体现了一个重要的药物化学思维:活性和选择性有时需要分步解决。先保“质”(选择性),再提“量”(活性)。
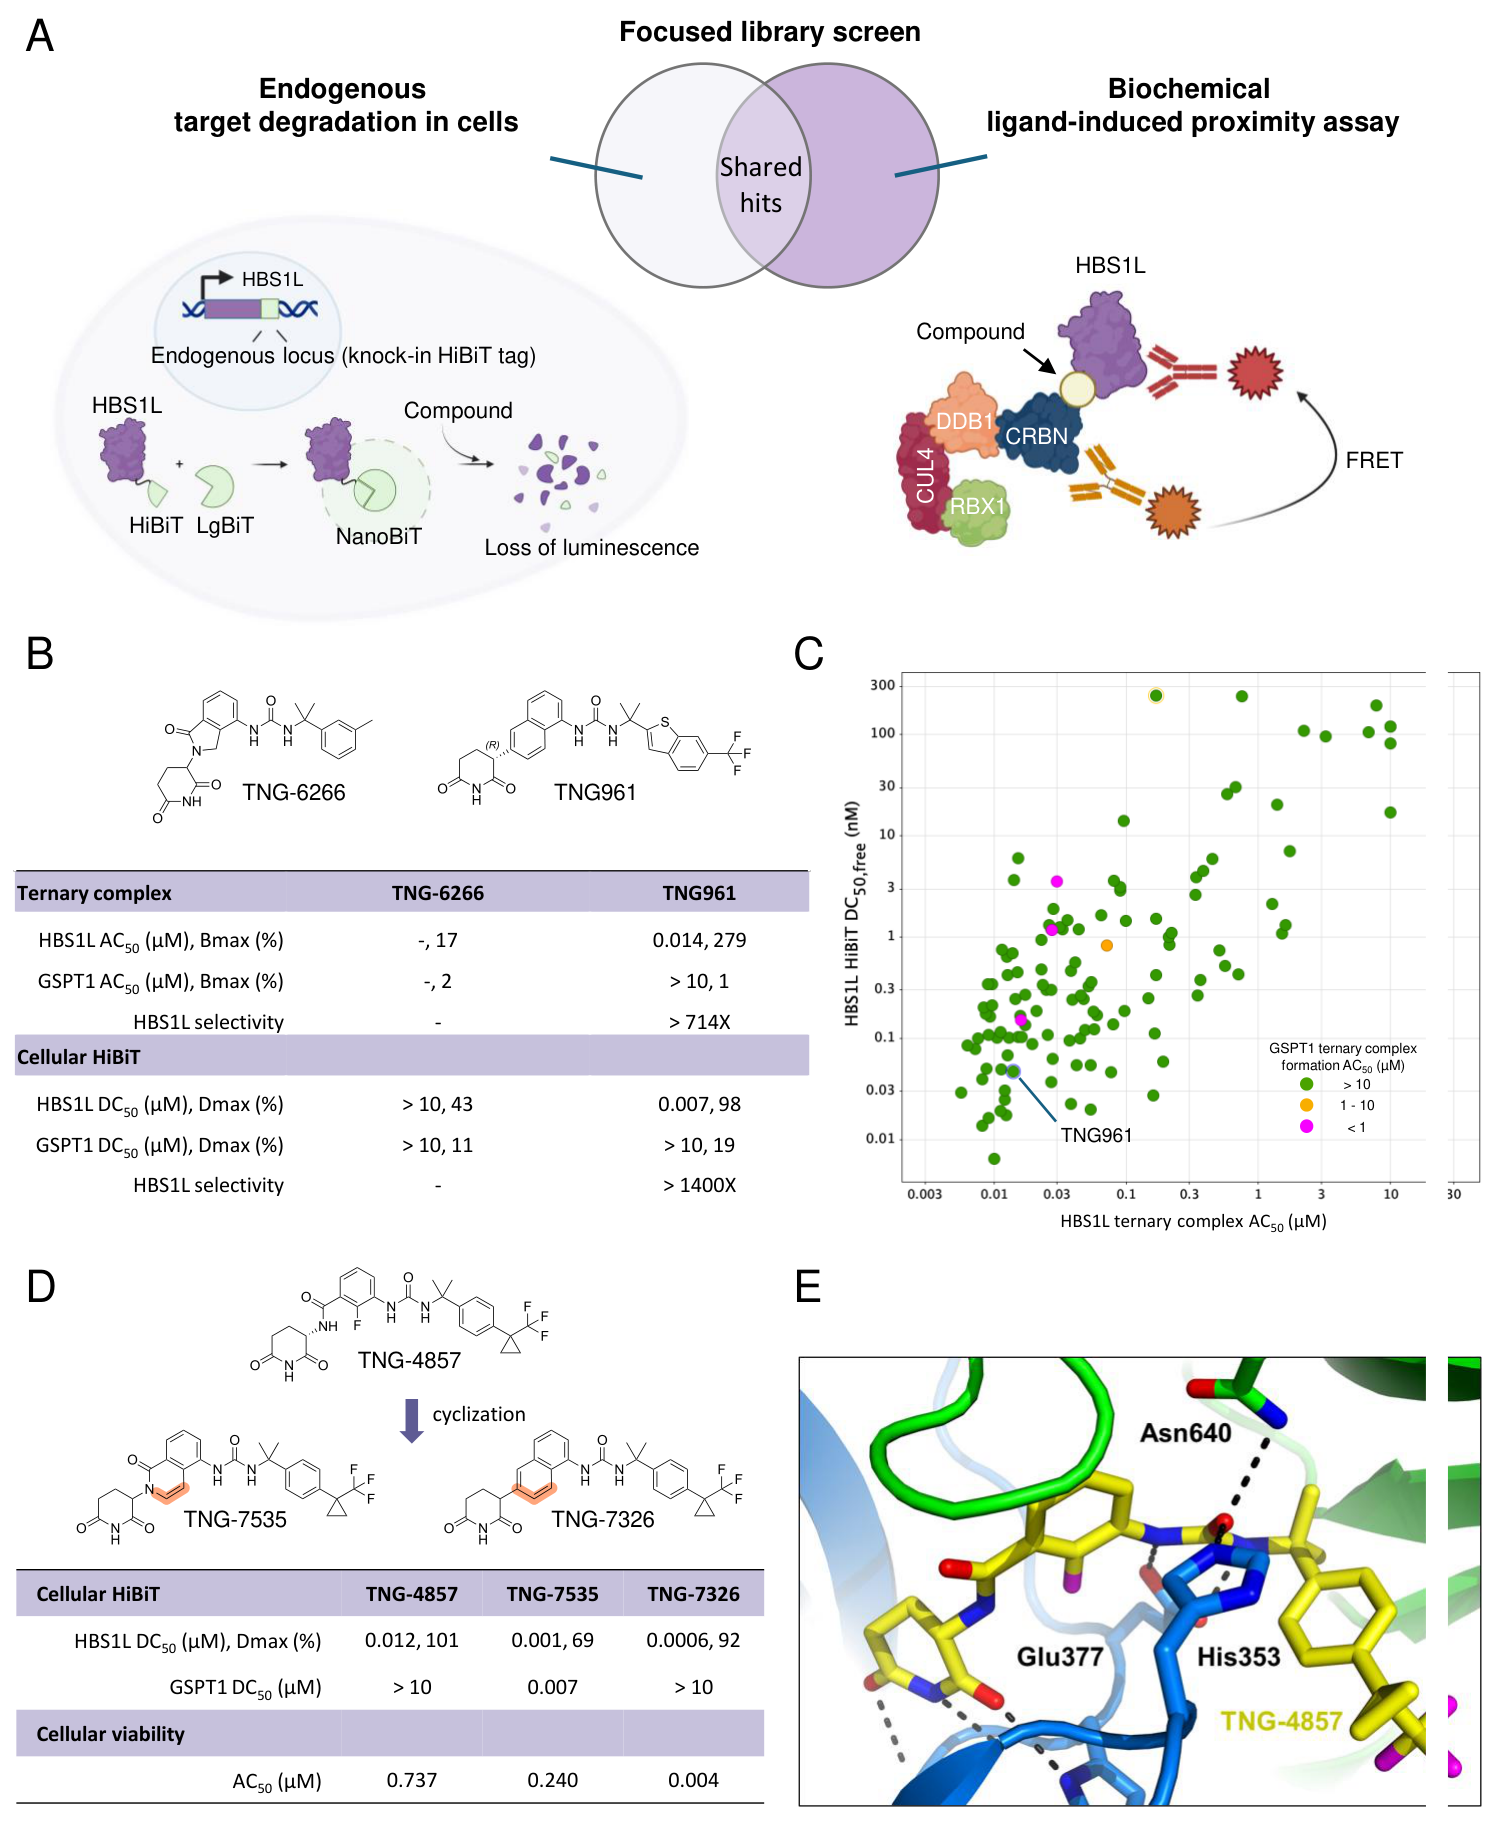
Fig. 2. Hit finding strategy and discovery of molecular glues that drive CRBN-(图注取自PDF文本层,来源:来源期刊待补, 2026)
2. 破解结构密码,实现“降维打击”
有了苗头化合物,接下来的问题是如何优化活性。他们并没有瞎蒙,而是祭出了结构生物学的大杀器——冷冻电镜(Cryo-EM)。他们解析了 2.6 Å 分辨率的 TNG-4857(TNG-6266 的优化版)与 HBSL/CRBN/DDB1 的三元复合物结构。通过看“高清无码”的结构图,他们发现化合物正好卡在 CRBN 和 HBS1L 之间,像个“分子胶水”。最关键的是,HBS1L 上有一个精氨酸(Arg664),它像个吸盘一样,通过阳离子-π 堆积作用,紧紧吸住化合物的苯并噻吩环。
基于这个结构信息,他们开始了理性设计(Ligand-based design)。把某个环化成 6,6-双环(TNG-7535),活性是提升了(DC50 降到 1 nM),但坏消息是 GSPT1 也开始被降解了,选择性丢失。于是他们继续微调,把某个基团换成萘环(TNG-7326),神奇的事情发生了:选择性不仅回来了,活性还飙升了 184 倍。@方法论点评:Cryo-EM 在这里不仅仅是“看图说话”,它揭示了化合物与 HBS1L 独特的相互作用方式(如阳离子-π 堆积),这为后续化学改造提供了精确的“三维地图”,避免了盲目试错。
3. 因果锁链:从三元复合物到体内药效的闭环验证
找到候选分子 TNG961 后,接下来的工作量极大但逻辑极其清晰。他们做了一连串实验,像侦探破案一样,逐一锁定了TNG961 → CRBN结合 → HBS1L降解 → PELO失稳 → 翻译停滞/内质网应激 → FOCAD-null细胞死亡这条完整的因果链。
首先,在体外,TNG961 只促进 CRBN 与 HBS1L 结合,不碰 GSPT1(图 3C)。为了证明降解是依赖 CRBN E3 连接酶活性的,他们用 CRBN 敲除(sgCRBN)细胞,发现降解完全消失;用 NEDD8 抑制剂 MLN4924 处理,降解被阻断(图 4B-C)。@方法论点评:使用 CRBN KO 和 MLN4924 是验证分子胶降解剂靶点依赖性的金标准,分别从“底物受体缺失”和“E3 酶失活”两个角度排除了脱靶效应。
接着,他们通过质谱(Proteomics)证明,TNG961 处理后,整个蛋白质组里只有 HBS1L 显著下降(PELO 是跟随下降,属于“小弟随大哥”),其他已知的 CRBN 底物(如 IKZF1/3、SALL4)纹丝不动(图 4E)。@方法论点评:这是排除“泛 CRBN 降解剂”风险的关键证据,尤其是 SALL4 不降解,提示该药在临床上可能有更好的安全性(规避类似沙利度胺的致畸风险)。
在功能层面,最令人信服的证据是FOCAD 基因回补实验。他们把 FOCAD 重新导入缺它的癌细胞里,结果 TNG961 立刻失效了(图 5A)。这就好比把一个坏掉的刹车(FOCAD缺失)修好了,即使去踩油门(降解 HBS1L),车(细胞)也不往前冲了。相反,在原本正常的细胞里把 FOCAD 敲除,细胞就对 TNG961 敏感了。这来回一折腾,无可辩驳地证明了合成致死关系的特异性。
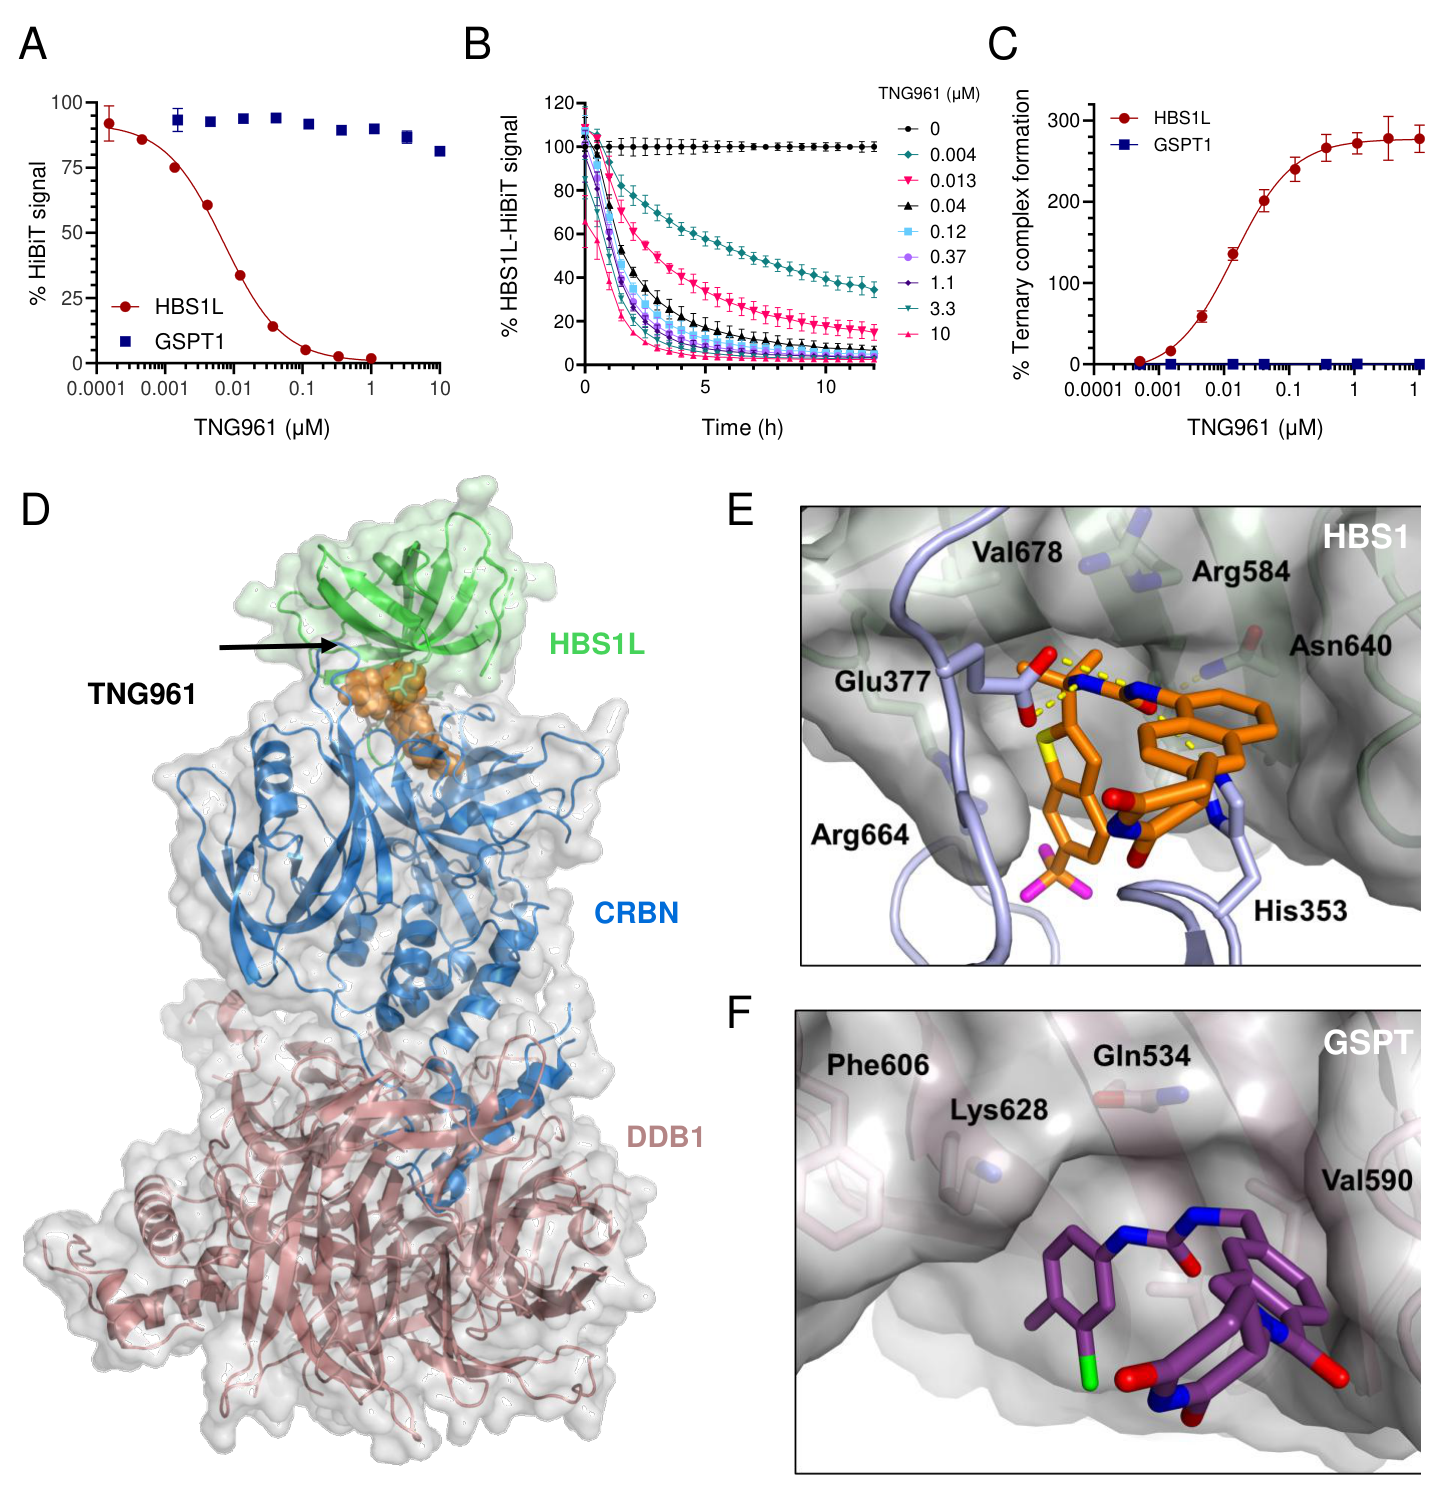
Fig. 3. TNG961 mediates HBS1L-CRBN complex formation, leading to HBS1L(图注取自PDF文本层,来源:来源期刊待补, 2026)
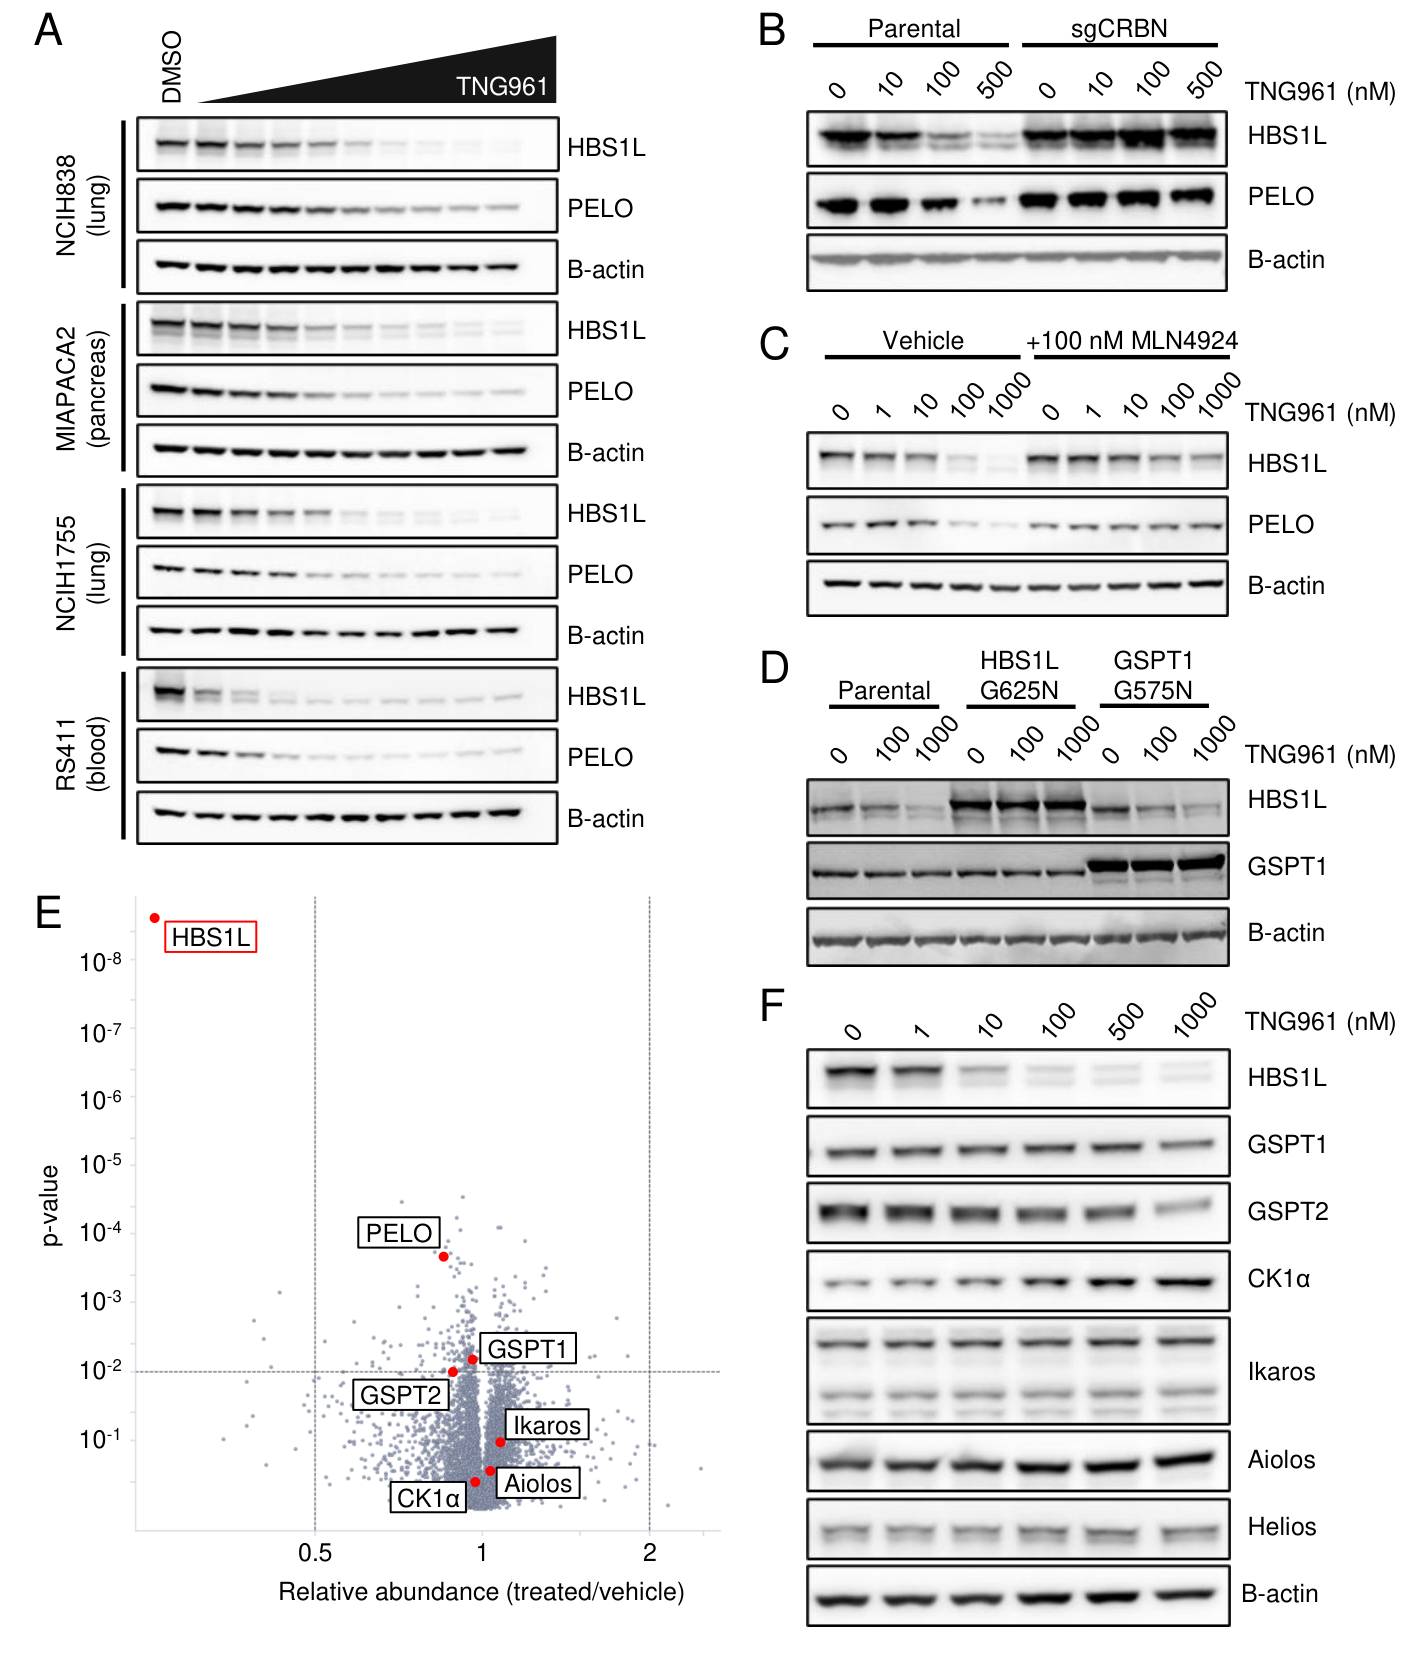
Fig. 4. TNG961 induces potent, selective CRBN-dependent degradation of HBS1L.(图注取自PDF文本层,来源:来源期刊待补, 2026)
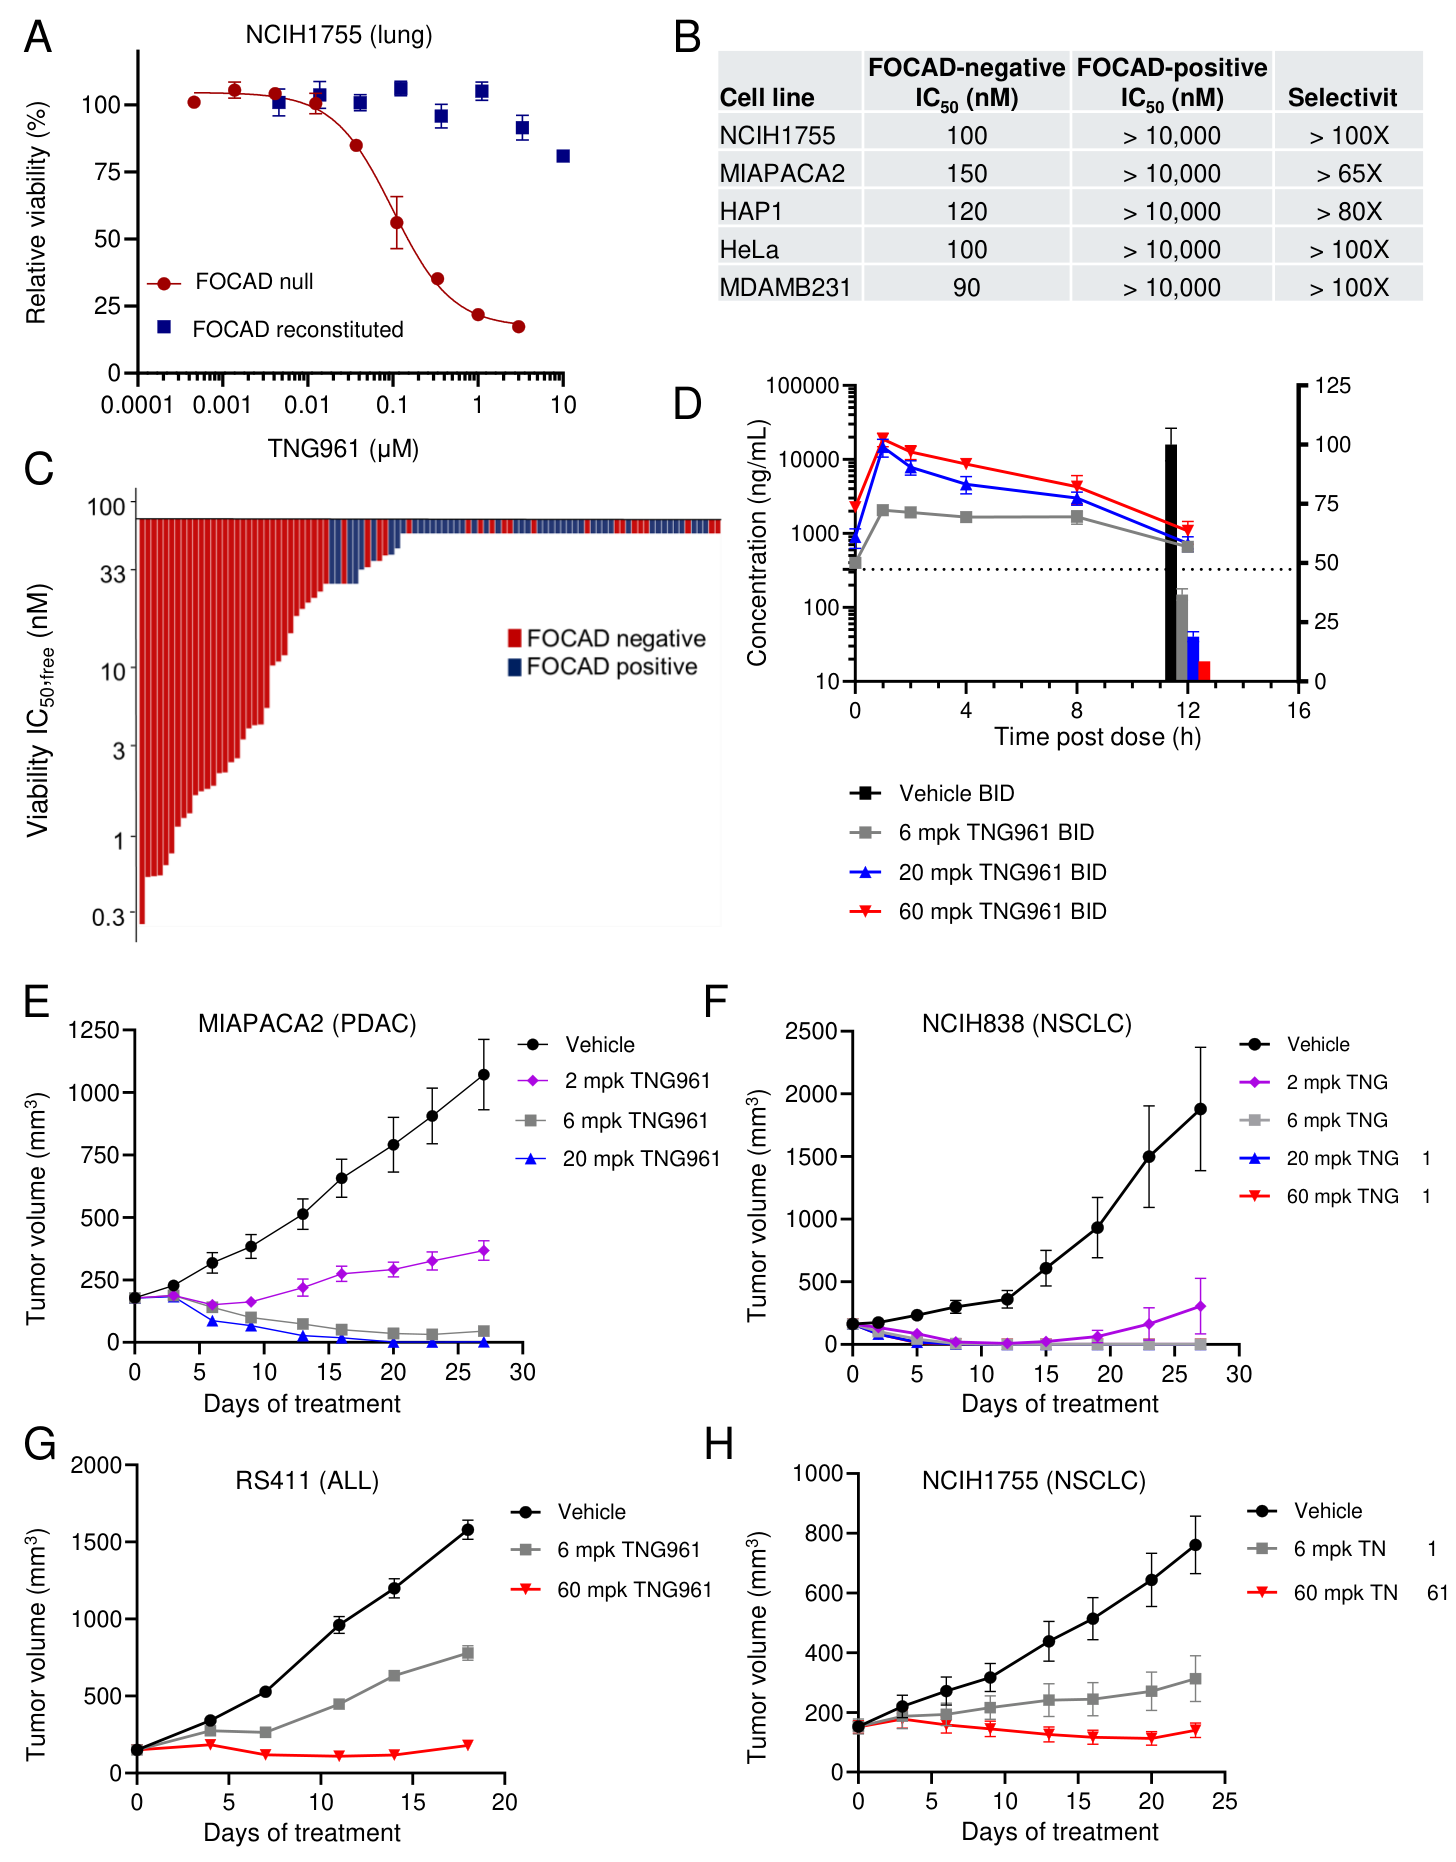
Fig. 5. TNG961 selectively impairs viability of FOCAD-negative cells in vitro and(图注取自PDF文本层,来源:来源期刊待补, 2026)
4. 机制:不只是“杀掉”,更是“饿死”再“毒死”
TNG961 降解 HBS1L 后,细胞到底是怎么死的?他们继续深挖机制。FOCAD 缺失的细胞本来就堆满了异常 mRNA,此时你把负责核糖体救援的 HBS1L 再一撤,核糖体就彻底“趴窝”了。结果就是翻译停滞(新蛋白合成减少,Puromycin 掺入实验证实,图 6A)。
翻译停了,大量“半成品”肽段滞留在内质网,引发了剧烈的内质网应激(ER Stress)和未折叠蛋白反应(UPR)。他们检测到了 IFRD1 上调、ATF4 上调、XBP1 剪接(XBP1s),以及下游 CHOP、TRIB3 等促凋亡因子的高表达(图 6B-E)。而且,这些现象全部是FOCAD 依赖性的:只在 FOCAD 缺失的细胞里出现,FOCAD 回补后就消失了。@方法论点评:这里详细阐述了“翻译抑制”与“内质网应激”之间的时间逻辑。他们通过 Puromycin 掺入实验证明了翻译停滞早于细胞死亡,这说明细胞死亡是机制性的(On-target effect),而不是细胞死前的附带现象。
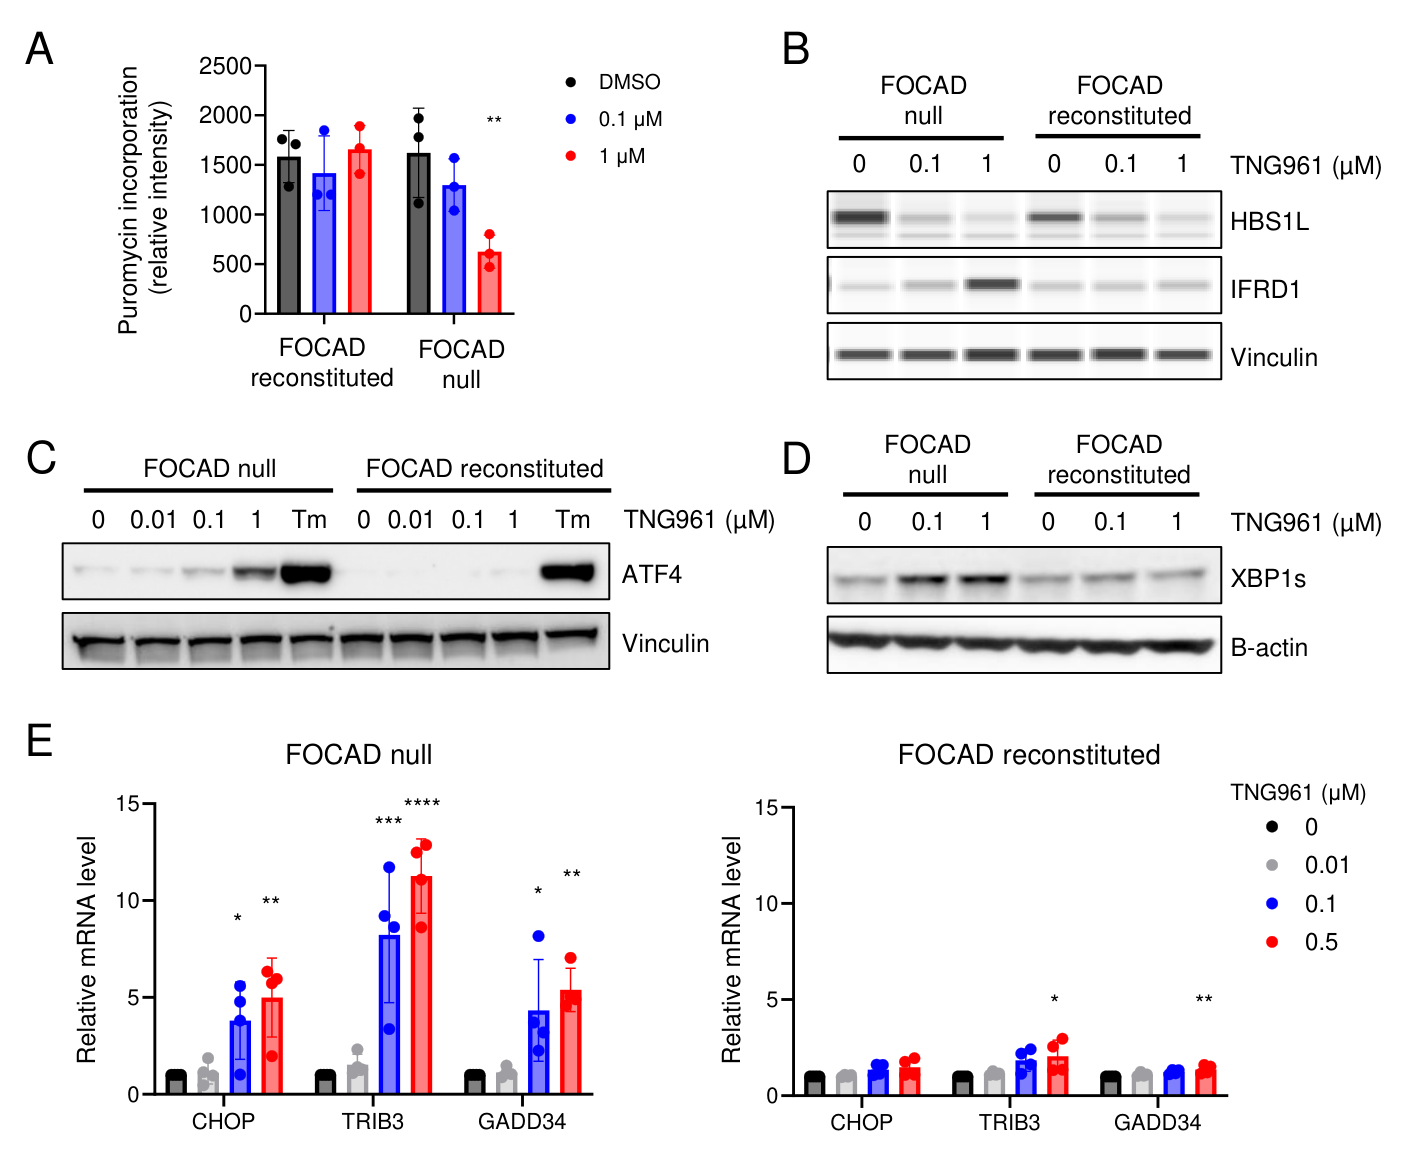
Fig. 6. TNG961 induces translational arrest and activates ER stress and the unfolded(图注取自PDF文本层,来源:来源期刊待补, 2026)
5. 打破耐药困局与拓展“患者画像”
在临床前动物模型中,TNG961 口服后暴露量良好,且在多个瘤种(胰腺癌 MIAPACA2、肺癌 NCIH838、白血病 RS411)的 CDX 模型中都实现了肿瘤消退(图 5E-H)。
最精彩的部分在于序贯治疗。MIAPACA2 对 MTA 协同性 PRMT5 抑制剂(vopimetostat / TNG462)是天然耐药的(临床前数据)。当他们用 vopimetostat 处理荷瘤小鼠时,肿瘤先缩小后反弹(耐药了)。此时,他们果断换药,把 vopimetostat 停掉,换成 TNG961。结果,那些正“春风得意”的复发肿瘤,一接触 TNG961 就立刻土崩瓦解,迅速完全缓解(图 7A)。@方法论点评:这是一个“珠穆朗玛峰”级别的实验设计(Tumor switch study)。它不仅证明了 TNG961 与 PRMT5 抑制剂耐药机制不重叠,还直接指向了临床开发路径:对于 9p21 共缺失的病人,如果 PRMT5 抑制剂耐药,TNG961 可以作为有效的“救援”策略。
此外,他们还针对临床检测难题做了研究。FOCAD 基因缺失往往不是整个基因消失,而是 3’ 端截短(因为和 CDKN2A 是头对尾排列)。他们发现,即使只删掉 FOCAD 蛋白 C 端的 15 个氨基酸,SKI 复合物依然无法稳定,细胞依然对 TNG961 敏感(图 7D-E)。@方法论点评:这为病理科医生划定了“检测红线”——临床 FISH 或测序判断 FOCAD 状态时,必须覆盖 C 端区域,否则会把真正受益的病人错筛掉。
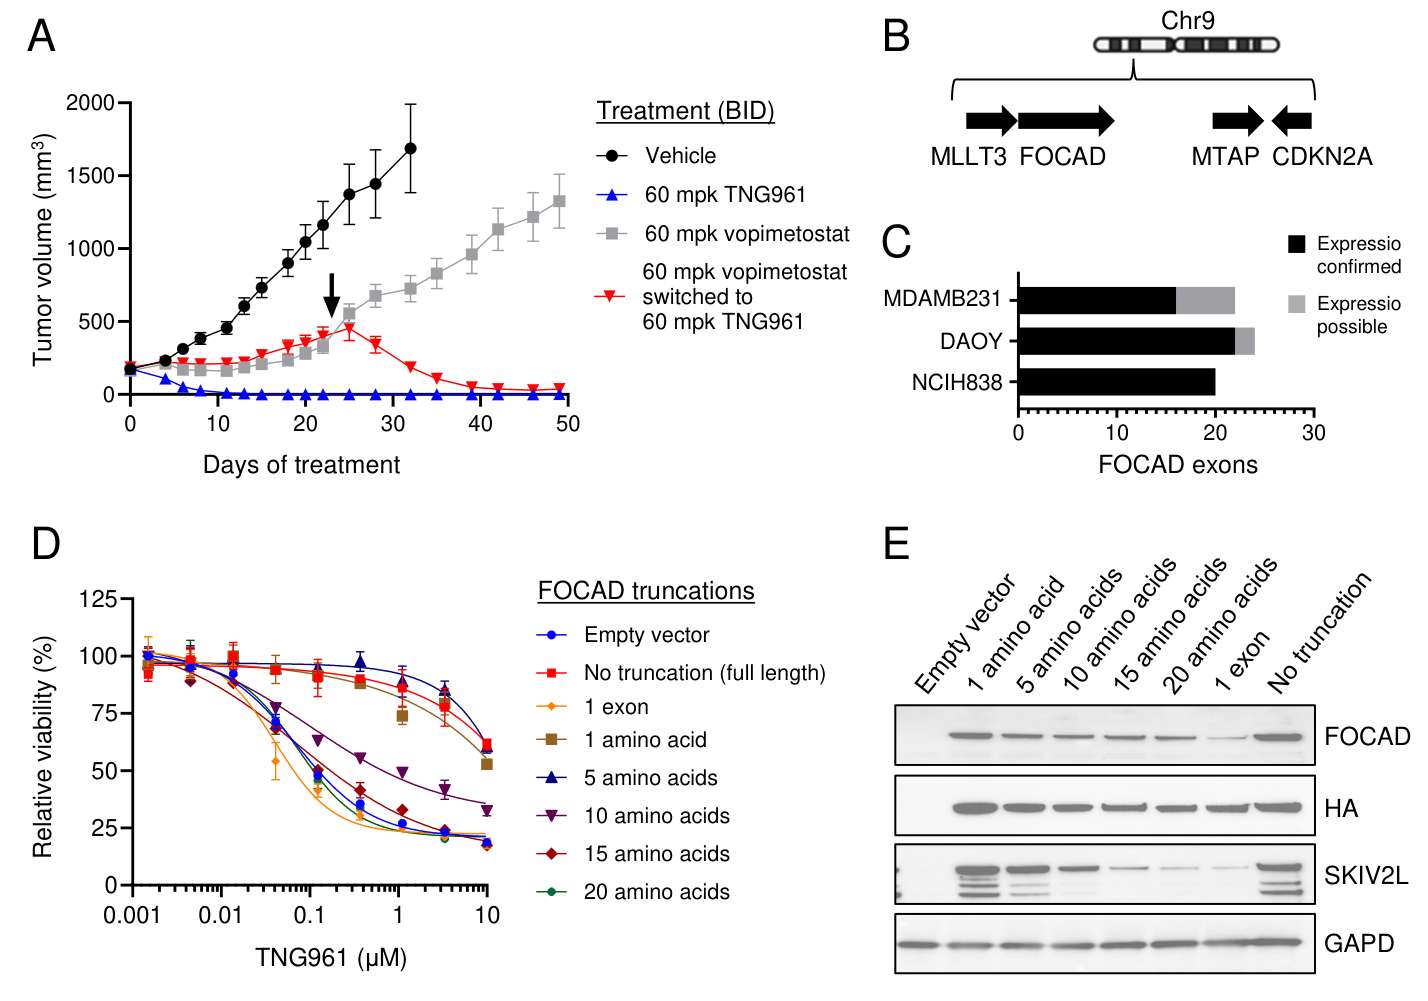
Fig. 7. TNG961 shows in vivo activity in the PRMT5 inhibitor–refractory setting(图注取自PDF文本层,来源:来源期刊待补, 2026)
核心结论
TNG961 是一款高选择性、口服有效的 HBS1L 分子胶降解剂,其选择性由独特的 CRBN-HBS1L 界面相互作用决定。 通过降解 HBS1L,破坏 PELO 核糖体救援功能,在 FOCAD 缺失(导致 SKI 复合物失活)的癌细胞中引发翻译阻滞和内质网应激,导致合成致死。 体内外证据确凿,TNG961 在多种 FOCAD 缺失的 CDX 模型中诱导肿瘤消退,且对 PRMT5 抑制剂耐药模型依然有效。 FOCAD 的 C 端截短(≥15 个氨基酸)足以失活 FOCAD,提示临床诊断需关注该区域的突变/缺失。
对耐药/DTP/PGCC 的启示
联合序贯策略:TNG961 与 PRMT5 抑制剂的非交叉耐药性,提示临床上针对 9p21 共缺失的患者,可以采用“PRMT5i 先行,TNG961 接替”或“联合出击”的策略,最大程度延长患者的无进展生存期(PFS)。 针对慢循环 DTP 的潜在价值:内质网应激和 UPR 通路是药物耐受持久细胞(DTP)存活的重要避风港。TNG961 通过人为放大 ER Stress 至不可承受的极限(诱骗细胞进入“应激过载”),可能对于清除处于“休眠”或“慢循环”状态的 DTP 有独特优势。 PGCC 形成挑战:文中提到 TNG961 快速诱导凋亡(通过 CHOP 等)。但是否会有少数细胞激活适应性 UPR 通路,逃逸凋亡并以多倍体巨细胞(PGCC)的形式存活下来?这可能是未来潜在的耐药机制之一。长期处理下,TNG961 是否诱导 PGCC 形成,值得关注。
局限
虽然 TNG961 对 GSPT1 等常见底物有极高选择性,但在长周期处理下,是否因 HBS1L 长期耗竭而引发代偿性蛋白表达变化(如核糖体蛋白补偿),本文未做深入探讨。 体内模型均为皮下异种移植瘤(CDX),缺乏肿瘤免疫微环境(TME)的参与,TNG961 对免疫细胞的影响尚不明确。 FOCAD 缺失的判定主要依赖于 DNA/RNA 水平,文中虽然定义了 15 个氨基酸截短即有效,但在真实临床样本中,复杂的移码突变或剪接变异体对功能的影响还需要进一步的临床队列验证。
来源
期刊:待确认,2026。DOI: 待确认。