一句话亮点
化疗打击下,胰腺癌反手给mRNA戴上"m5C安全帽"——TRDMT1被DNA损伤唤醒,一边给IRS2打上甲基化标记激活生存信号,一边召唤RAD51等HR修复队员,硬生生把化疗的杀伤力扛了过去。
背景/痛点
胰腺导管腺癌(PDAC)是公认的"癌王",化疗(GEM、5-FU、奥沙利铂、伊立替康等)至今仍是基石方案,但耐药问题让疗效像一拳打在棉花上。
目前关于PDAC化疗耐药的研究,大多盯着DNA层面的修复或基因组突变。但作者团队之前发现了一个有意思的现象:mRNA上的m5C甲基化像一种"损伤代码",可能在DNA损伤部位发挥作用。不过,这个修饰在胰腺癌里到底谁在管?影响了下游哪些通路?是不是真的跟化疗耐药挂钩?这些都还是问号。
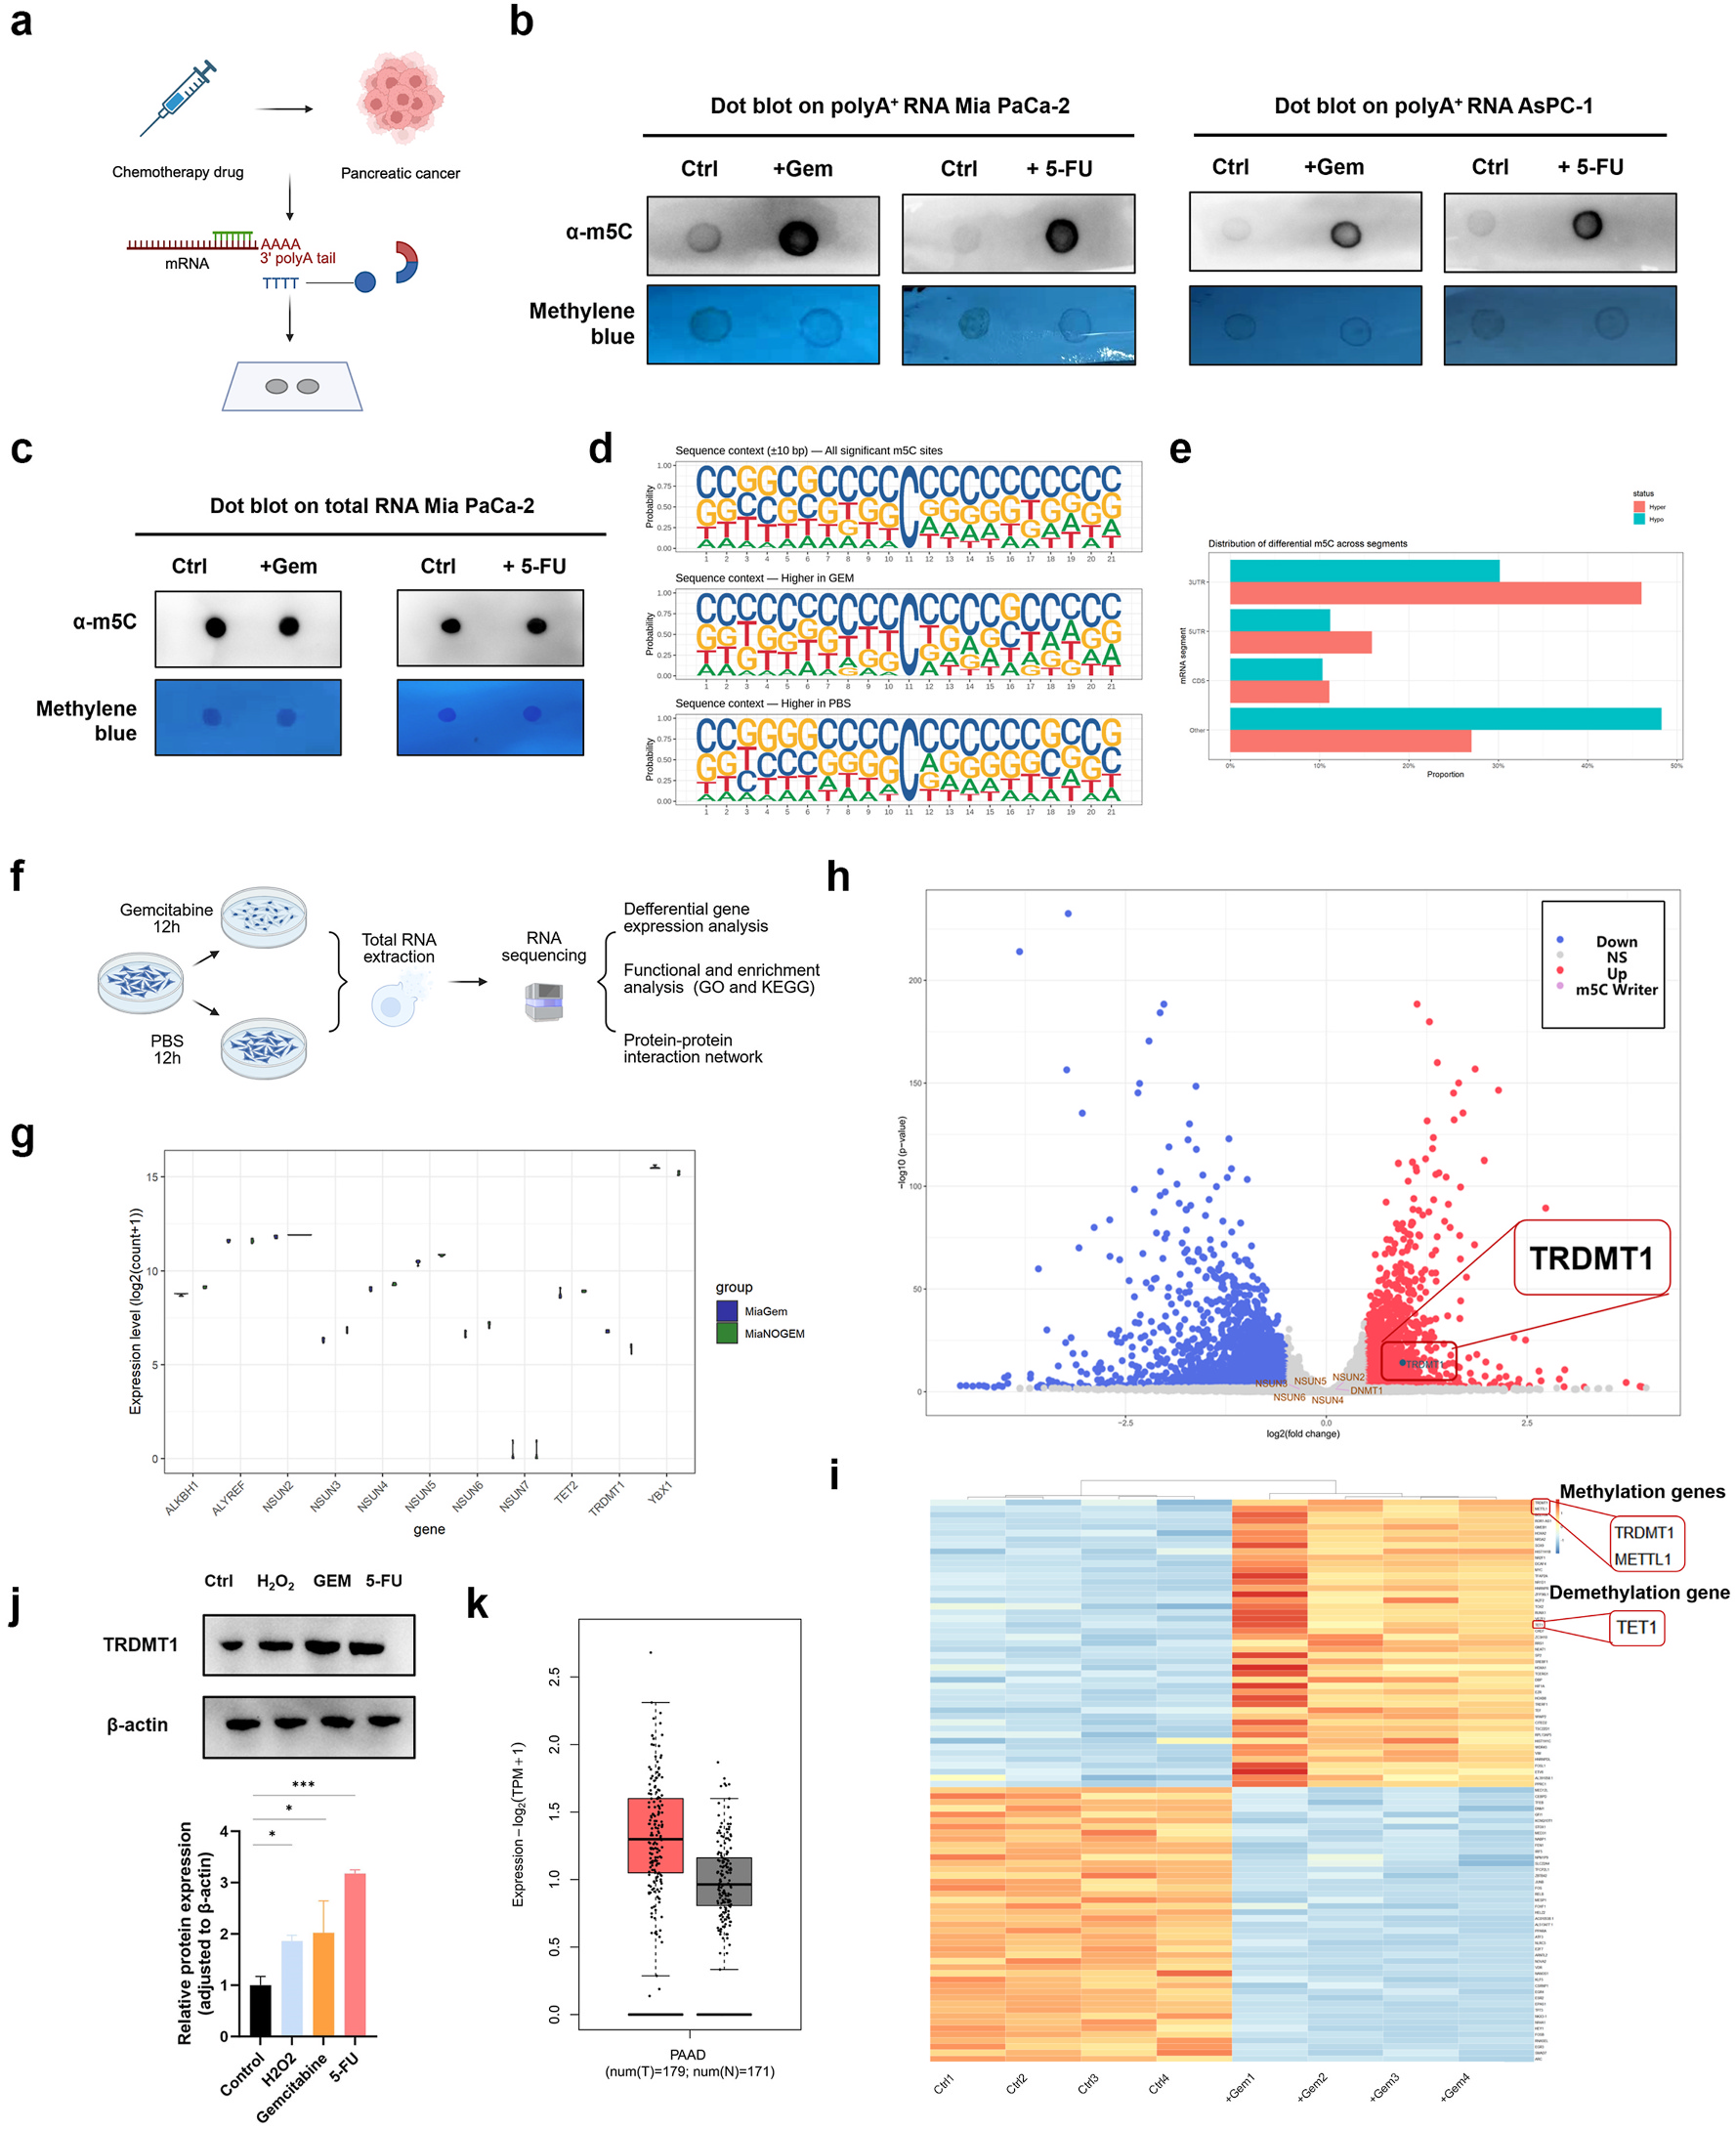
Fig. 1. Global profiling of mRNA m5C methylation and transcriptional responses to chemotherapy-induced DNA damage in pancreatic cancer cells (a) Schematic of the dot blot–based workflow for global quantification of mRNA m5C. (b) Dot blot of mRNA m5C in Mia PaCa-2 and AsPC-1 cells treated with gemcitabine (GEM) or 5-fluorouracil (5-FU). (c) Total RNA m5C levels in pancreatic cancer cells following GEM or 5-FU treatment. (d) Sequence context (±10 bp) surrounding significant m5C sites; all sites (top), GEM-enriched sites (middle), and PBS-enriched sites (bottom). (e) Distribution of hyper- and hypo-methylated m5C sites (GEM vs PBS) across major mRNA regions. (f) Schematic of RNA-seq workflow for GEM-versus PBS-treated pancreatic cancer cells. (g) Expression of repre sentative m5C regulatory genes before and after GEM treatment. (h) Volcano plot of differentially expressed genes in GEM-treated cells. (i) Heatmap of selected RNA- modification–related genes following DNA-damaging treatments. (j) Expression of TRDMT1 after H2O2, GEM, or 5-FU treatment. (k) TRDMT1 expression in TCGA pancreatic cancer tumors and adjacent normal tissues. (a) Created in BioRender. Luo, W. (2026) https://BioRender.com/6tvfcmr.(图注取自PDF文本层,来源:Cancer Letters, 2026)
推理链分步拆解
第一步:化疗药物优先抬高mRNA上的m5C,而不是总RNA
研究团队上来先做了一个直觉性假设:如果m5C真的是"损伤代码",那化疗打击后它应该会变化。他们用dot blot检测了GEM或5-FU处理后的PDAC细胞,发现mRNA上的m5C水平明显上升,但总RNA的m5C纹丝不动。
@方法论点评:这里做了一个关键的对照——同时检测mRNA和总RNA,把效应精准定位到mRNA层面,排除了一般的"细胞应激导致全局RNA修饰升高"的可能。
接着他们做了m5C-seq,发现这些增加不是随机撒胡椒面,而是有特定序列偏好和转录本区域分布的。GEM富集的m5C位点与PBS对照的位点,周围的核苷酸特征都不一样——说明这不是量变,是"质变",是m5C甲基化组的系统性重编程。
@方法论点评:这一步很关键,他们不是只看总量,而是看到"哪些位点变了、怎么变的",为后面找具体靶基因埋下伏笔。
第二步:谁是这个过程的"写手"?转录组筛出TRDMT1
那么问题来了,谁在催化化疗诱导的mRNA m5C增加?他们用RNA-seq扫了一遍GEM处理前后的细胞,重点关注已知的m5C甲基转移酶家族(NSUN1-7、DNMT1等)。结果发现,一堆"候选写手"里,只有TRDMT1在GEM处理后显著上调。
更关键的是蛋白水平验证:GEM、5-FU、H2O2处理都能诱导TRDMT1蛋白升高。而且在TCGA数据里,肿瘤和正常组织的TRDMT1表达没有显著差异——也就是说,TRDMT1不是肿瘤自带的"高表达"特征,而是化疗压力下被诱导出来的。
@方法论点评:TCGA的"无差异"其实是一块重要的拼图,它暗示TRDMT1不是致癌驱动因子,而是应激响应因子——这也解释了为什么它跟化疗耐药的关系更密切。
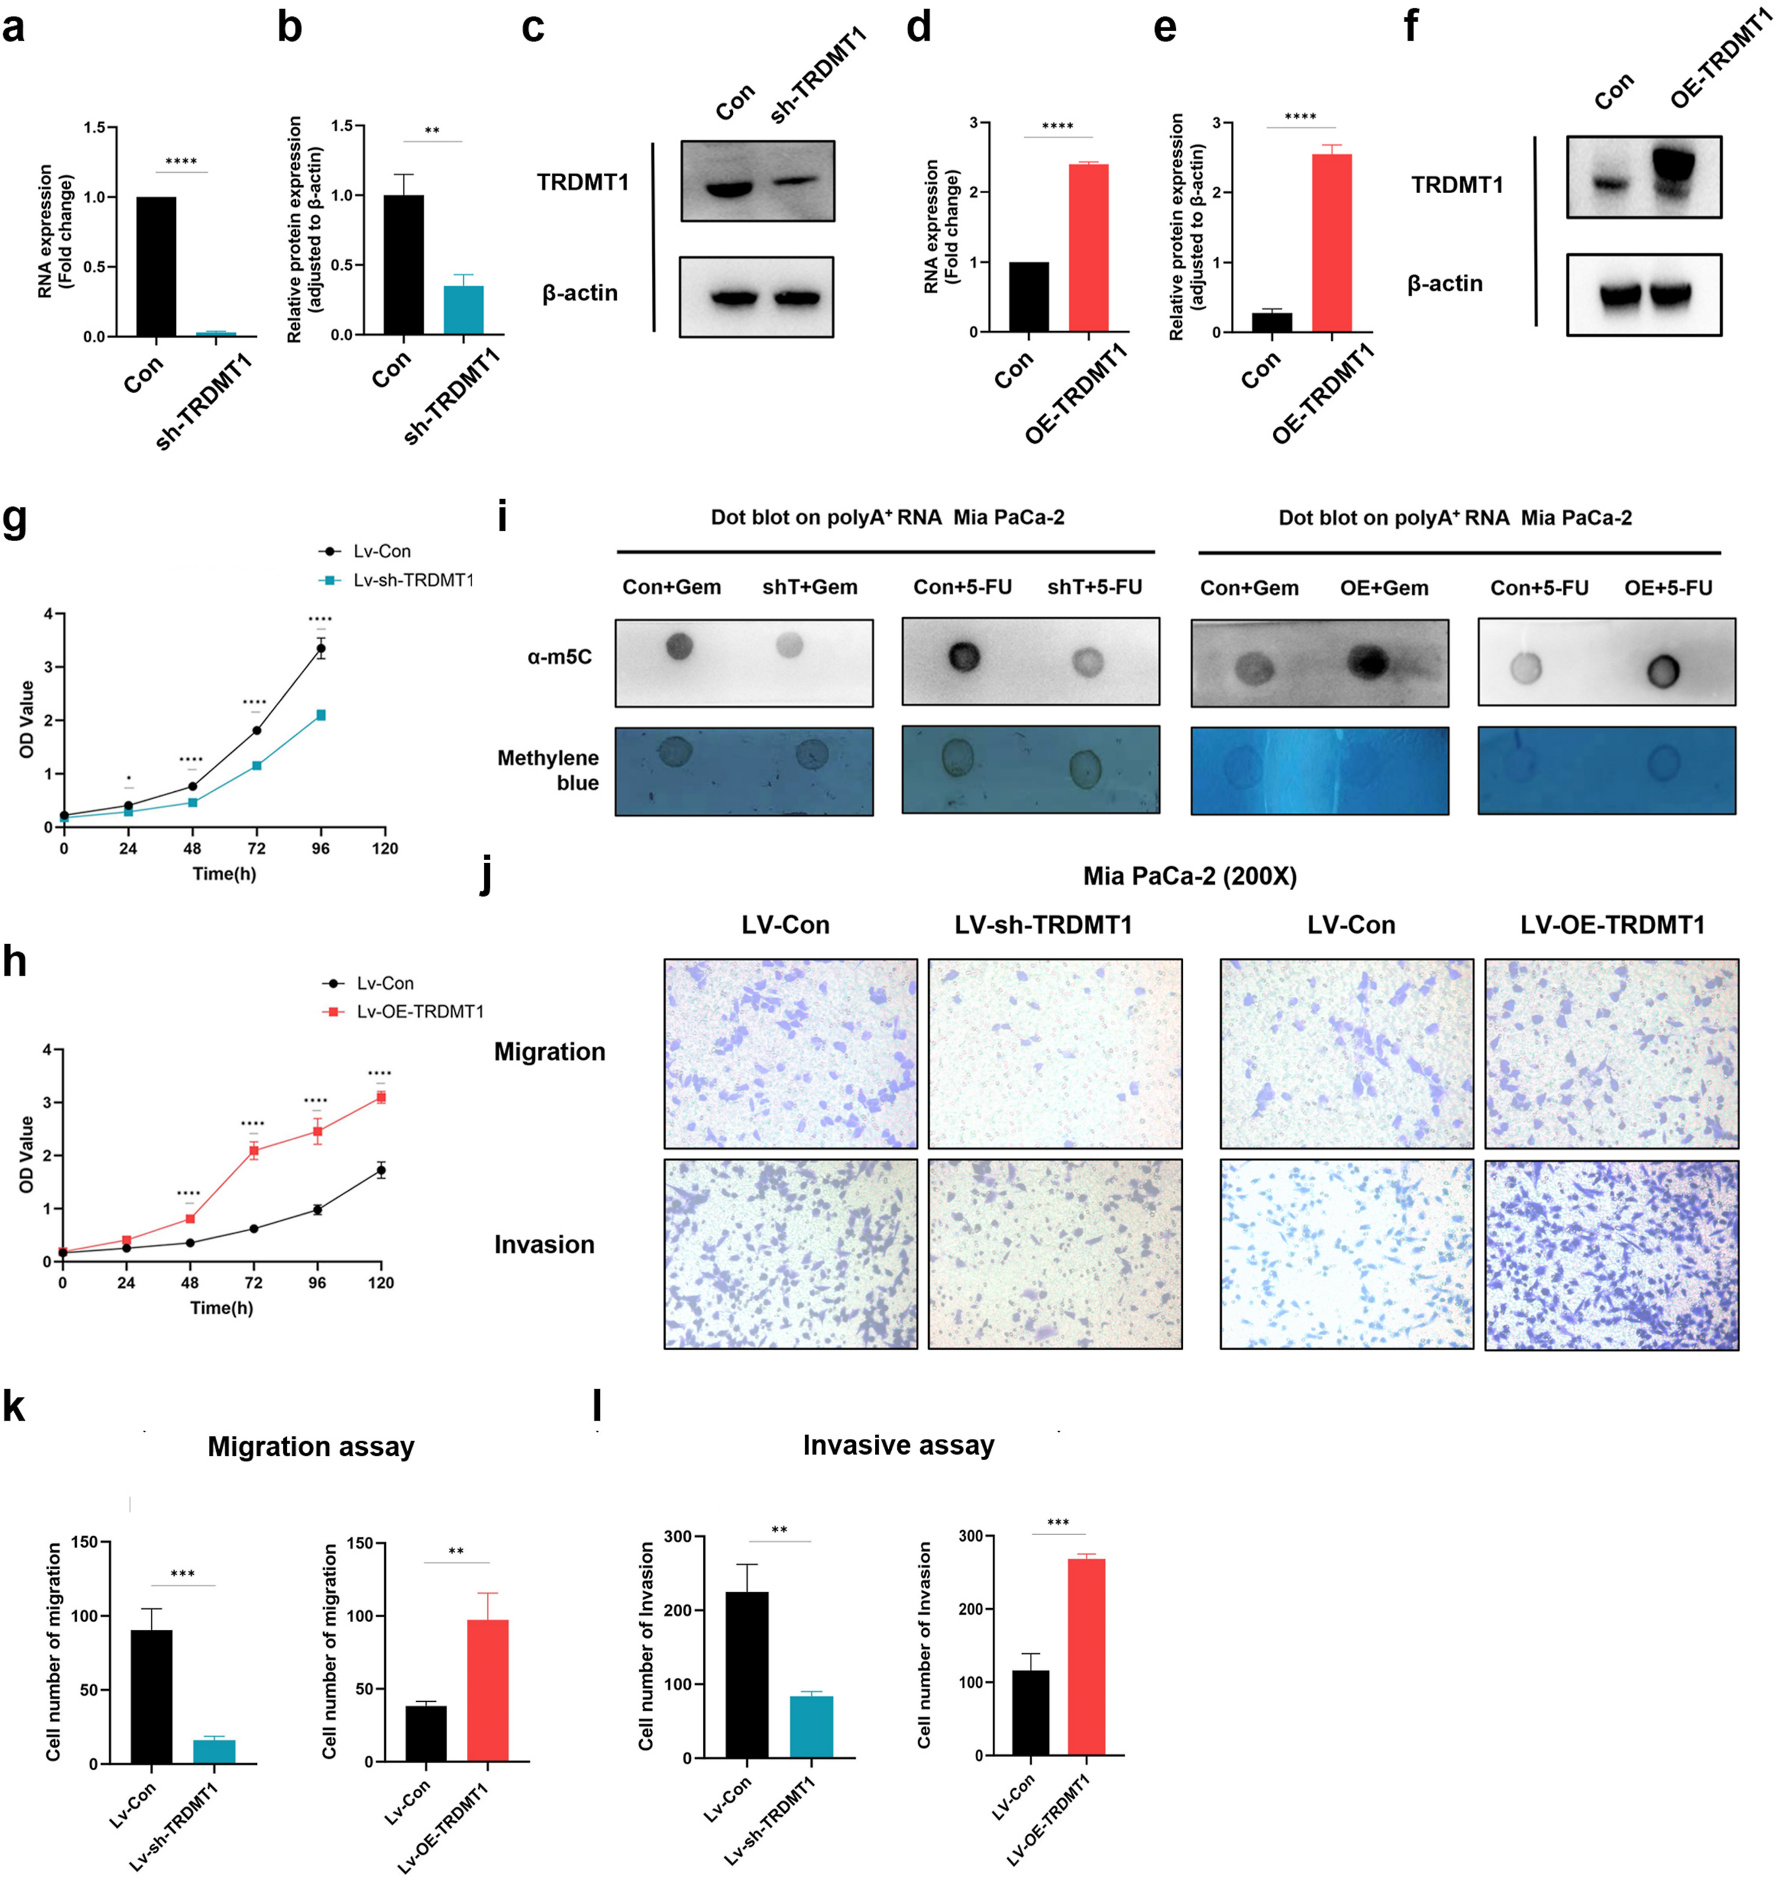
Fig. 2. TRDMT1 promotes malignant phenotypes and modulates chemotherapy-associated mRNA m5C levels. (a) qRT–PCR validation of stable TRDMT1 knockdown in Mia PaCa-2 cells. (b-c) Immunoblot validation of TRDMT1 knockdown in Mia PaCa-2 cells. (d) qRT-PCR validation of stable TRDMT1 overexpression in Mia PaCa-2 cells. (e–f) Immunoblot validation of TRDMT1 overexpression in Mia PaCa-2 cells. (g) Proliferation assays in TRDMT1 knockdown cells. (h) Proliferation assays in TRDMT1 overexpression cells. (i) Dot blot of mRNA m5C in Mia PaCa-2 cells following GEM or 5-FU treatment with TRDMT1 knockdown or overexpression. (j-l) Transwell migration and invasion assays in cells with TRDMT1 knockdown or overexpression.(图注取自PDF文本层,来源:Cancer Letters, 2026)
第三步:TRDMT1缺失让PDAC细胞"变乖",同时也"变脆"
有了这个线索,他们做了gain/loss-of-function。结果很清晰:敲低TRDMT1,细胞增殖变慢、迁移和侵袭能力下降;过表达则正好相反——恶性表型被推高了。
但更有意思的是药物敏感性实验。TRDMT1敲低后,PDAC细胞对GEM、5-FU、奥沙利铂、伊立替康、H2O2的敏感性都显著增加;而过表达则让细胞更耐打。而且,细胞凋亡实验显示了一个时间差:给药12小时,敲低组和对照组的凋亡差不多;但撤药恢复36小时后,敲低组的凋亡显著升高。
@方法论点评:这个"撤药恢复"实验设计很聪明——它把"化疗直接杀伤"和"化疗后损伤修复"这两个阶段拆开了。TRDMT1主要管的是后者,即"细胞在挨打后能不能缓过来",而不是"挨打时能不能扛住第一波"。
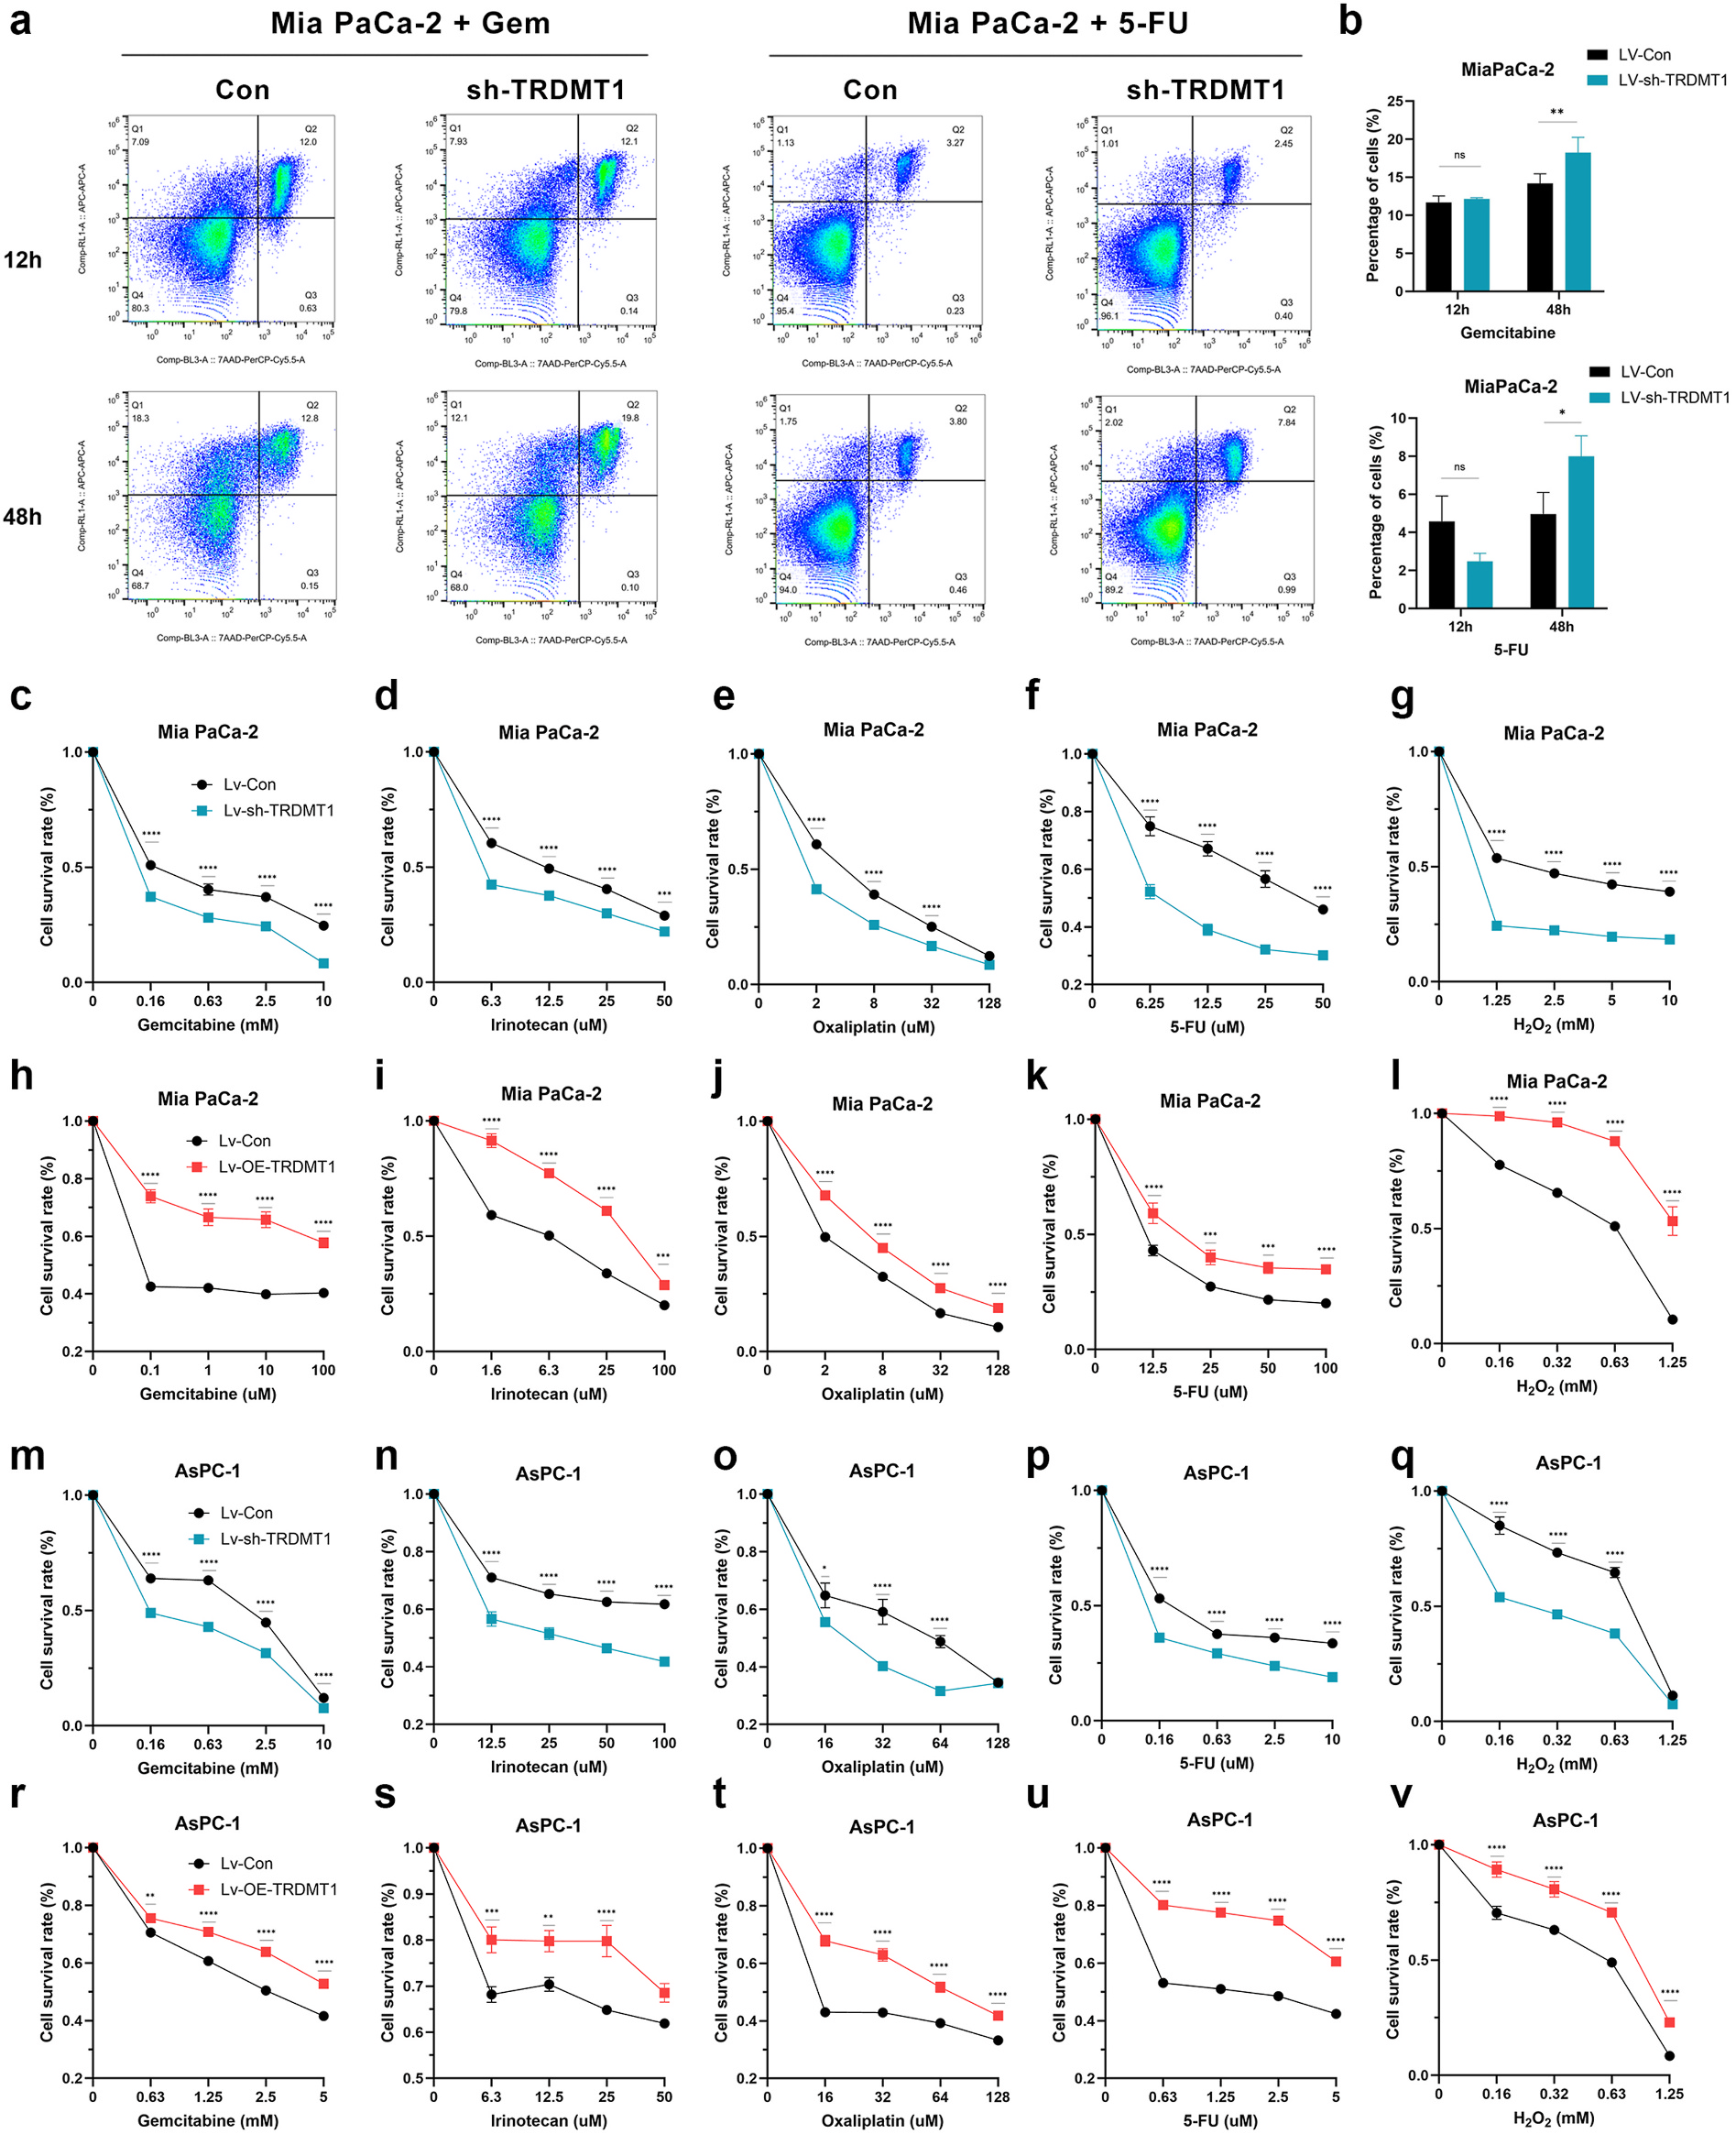
Fig. 3. TRDMT1 modulates chemosensitivity in pancreatic cancer cells. (a,b) Apoptosis in Mia PaCa-2 cells after GEM or 5-FU exposure and after recovery. (c–g) Drug sensitivity assays in Mia PaCa-2 cells with TRDMT1 knockdown (GEM, irinotecan, oxaliplatin, 5-FU, H2O2). (h–l) Drug sensitivity assays in Mia PaCa-2 cells with TRDMT1 overexpression. (m–q) Drug sensitivity assays in AsPC-1 cells with TRDMT1 knockdown. (r–v) Drug sensitivity assays in AsPC-1 cells with TRDMT1 overexpression.(图注取自PDF文本层,来源:Cancer Letters, 2026)
第四步:TRDMT1管的是HR修复,不是NHEJ
那这个"缓过来"是靠什么实现的?他们盯着DNA双链断裂(DSB)标志物γ-H2AX看。结果跟凋亡实验如出一辙:给药12小时,敲低组和对照组的γ-H2AX差不多;撤药恢复36小时后,敲低组的γ-H2AX显著更高——说明DNA损伤没被修好。
再往下挖修复通路:TRDMT1敲低后,HR通路的关键蛋白(RAD51、RAD52、BRCA1)表达下降,而NHEJ通路(XRCC4、Ku70/80)不受影响。
@方法论点评:这里做了一个平行比较——HR和NHEJ都查了,发现只有HR被影响。这种"选择性缺陷"比"全面崩溃"更有说服力,说明TRDMT1不是泛DNA修复因子,而是HR的特异性支持者。
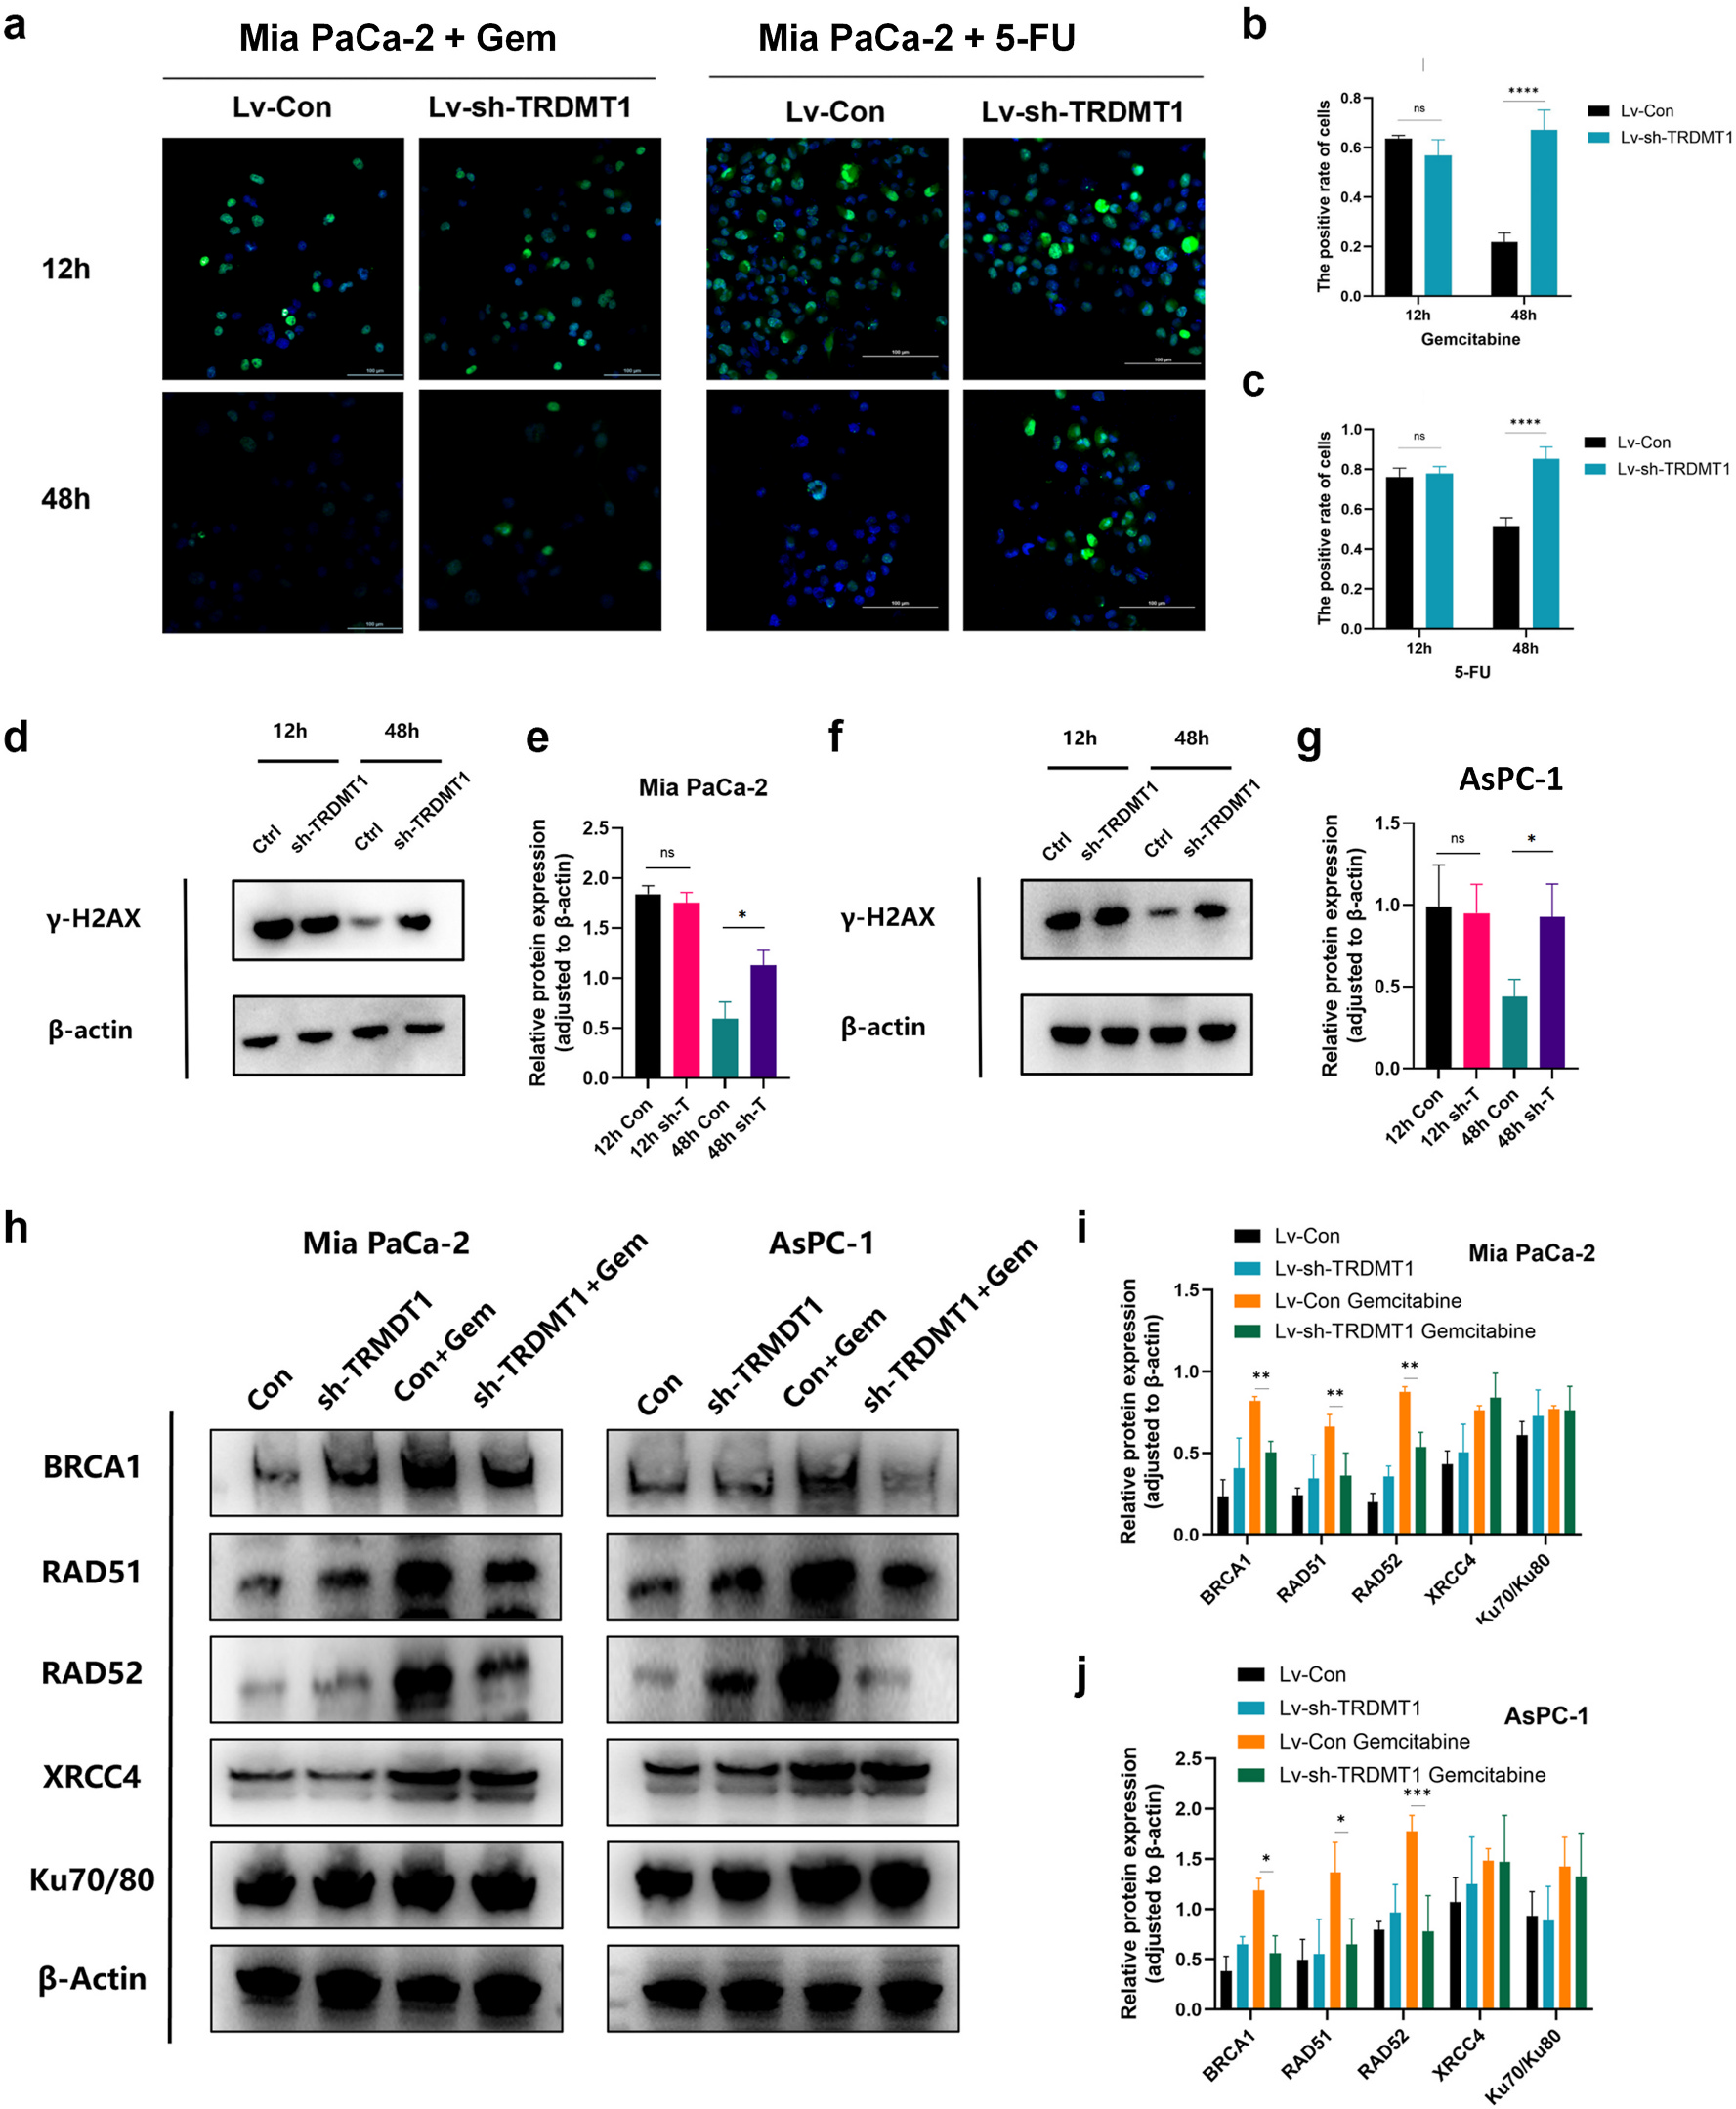
Fig. 4. TRDMT1 selectively supports homologous recombination–associated DNA damage repair after chemotherapy. (a-c) γ-H2AX immunofluorescence in Mia PaCa-2 cells treated with GEM or 5-FU and quantified at indicated time points. γ-H2AX (green), DAPI (blue). (d-g) Immunoblot of γ-H2AX in Mia PaCa-2 cells at indicated time points following GEM or 5-FU treatment and recovery. (h-j) Immunoblot of DNA repair pathway proteins (HR/TC-HR and NHEJ) in Mia PaCa-2 and AsPC-1 cells with or without GEM treatment. (For interpretation of the references to color in this figure legend, the reader is referred to the Web version of this article.)(图注取自PDF文本层,来源:Cancer Letters, 2026)
第五步:m5C-seq锁定了IRS2这个关键下游靶点
TRDMT1是通过给哪个mRNA加m5C来行使功能的?他们做了m5C-seq,在GEM处理条件下比较对照和TRDMT1敲低细胞的m5C甲基化图谱。结果筛出一批差异甲基化基因,其中IRS2的m5C水平在TRDMT1敲低后显著下降,同时IRS2的蛋白表达也降低了。
他们进一步把IRS2的m5C位点定位到Chr13:109,784,936这个位置,落在外显子区域。
@方法论点评:m5C-seq + 蛋白表达验证,建立了从"甲基化修饰变化"到"基因表达变化"的链条,而不是只看修饰水平。
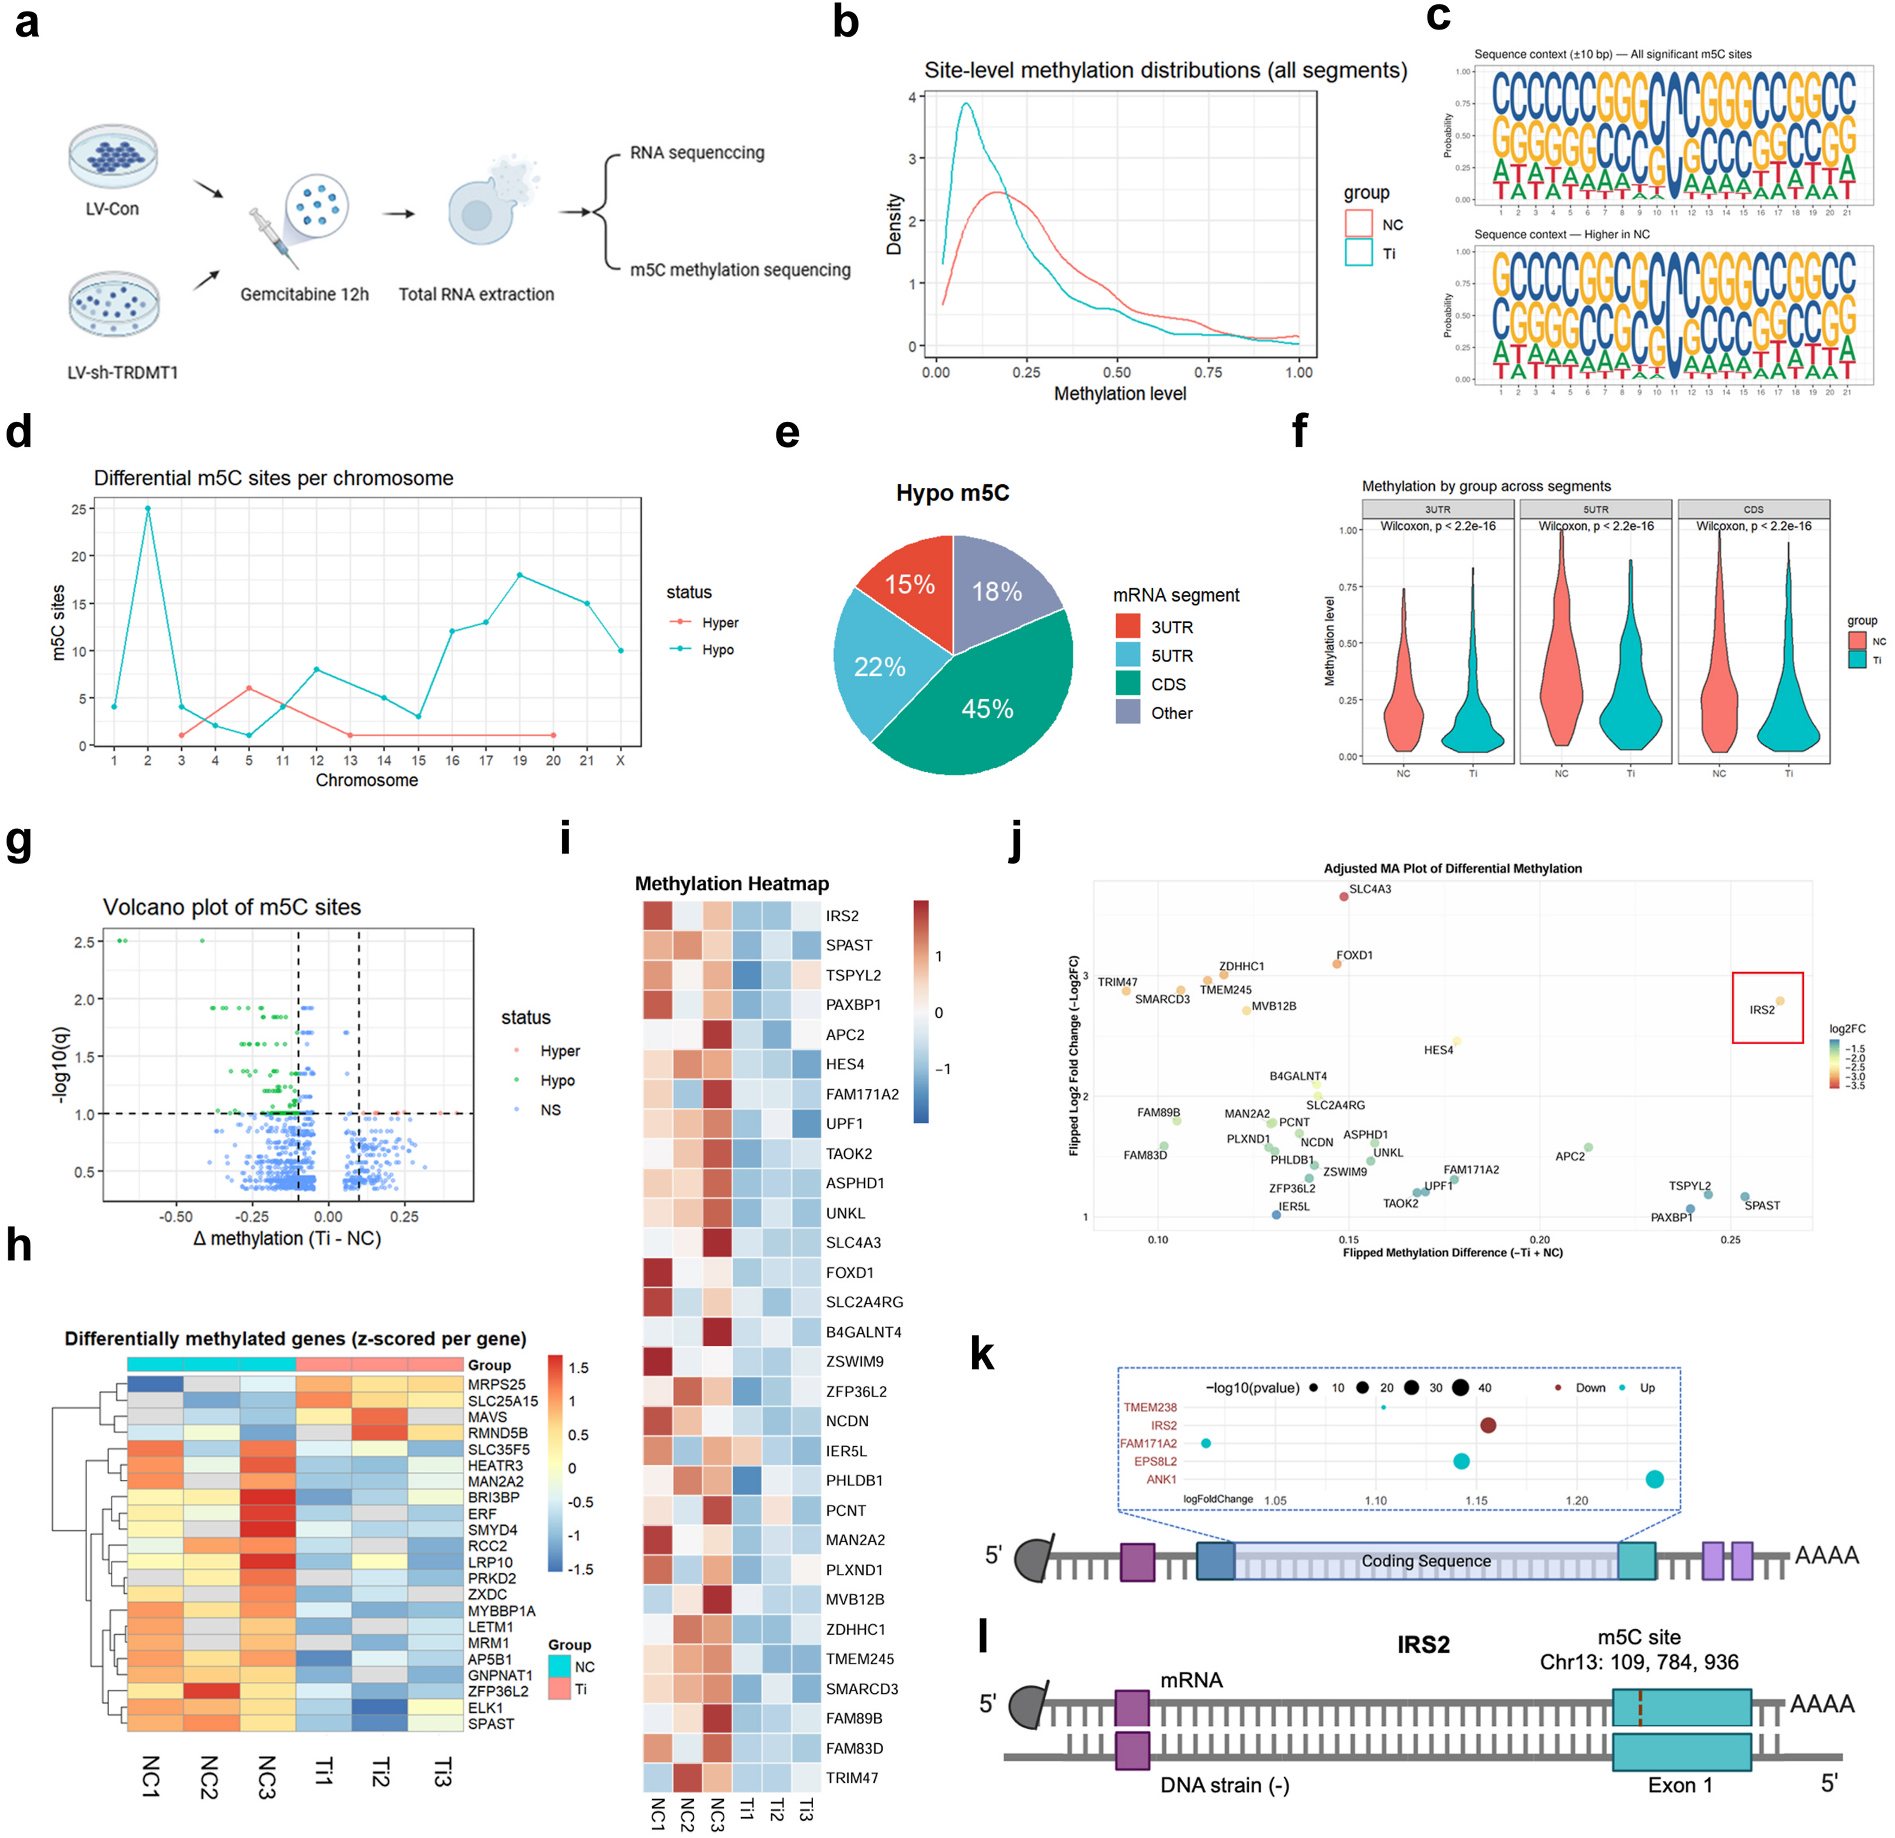
Fig. 5. m5C profiling identifies IRS2 as a TRDMT1-dependent target under gemcitabine stress. (a) Experimental design for m5C profiling in GEM-treated control (NC) and TRDMT1 knockdown (Ti) cells. (b) Density distribution of site-level m5C methylation across detected transcript segments (NC vs Ti). (c) Sequence logo of nucleotide context surrounding significant differential m5C sites; all significant sites (top) and NC-enriched sites (bottom). (d) Chromosomal distribution of differentially methylated m5C (DMC) sites (Ti vs NC). (e) Distribution of hypomethylated m5C sites across mRNA regions. (f) Violin plots of m5C methylation across transcript segments (NC vs Ti); Wilcoxon rank-sum test. (g) Volcano plot of differential m5C sites (Δ methylation = Ti −NC). (h) Heatmap of differentially methylated genes (z-score per gene) in NC and Ti samples. (i) Heatmap of representative differentially methylated genes. (j) Adjusted MA plot of differential m5C sites with selected genes labeled; IRS2 highlighted. (k) Schematic of differential m5C site distribution along the IRS2 transcript. (l) Genomic annotation of the IRS2 locus indicating the m5C-modified site (Chr13: 109,784,936). (a) Created in BioRender. Luo, W. (2026) https://BioRender.com/b2wdiyy.(图注取自PDF文本层,来源:Cancer Letters, 2026)
第六步:IRS2-PI3K/AKT是TRDMT1的下游效应通路
在GEM处理条件下,TRDMT1敲低会导致IRS2蛋白减少,同时PI3K和p-AKT水平也下降;但在没有GEM的basal条件下,这个效应不明显。这跟前面的"损伤后修复"时间差一致:TRDMT1-IRS2这条轴是在损伤应激下才被激活的。
然后他们做了双敲除实验:单独敲TRDMT1或单独敲IRS2都能增加化疗敏感性;但两个一起敲,效果不叠加。
@方法论点评:这个"不叠加"是因果验证的关键——如果TRDMT1和IRS2在同一条通路上,双敲就应该没有协同效应;如果它们在两条独立通路上,双敲应该比单敲更敏感。结果支持前者。
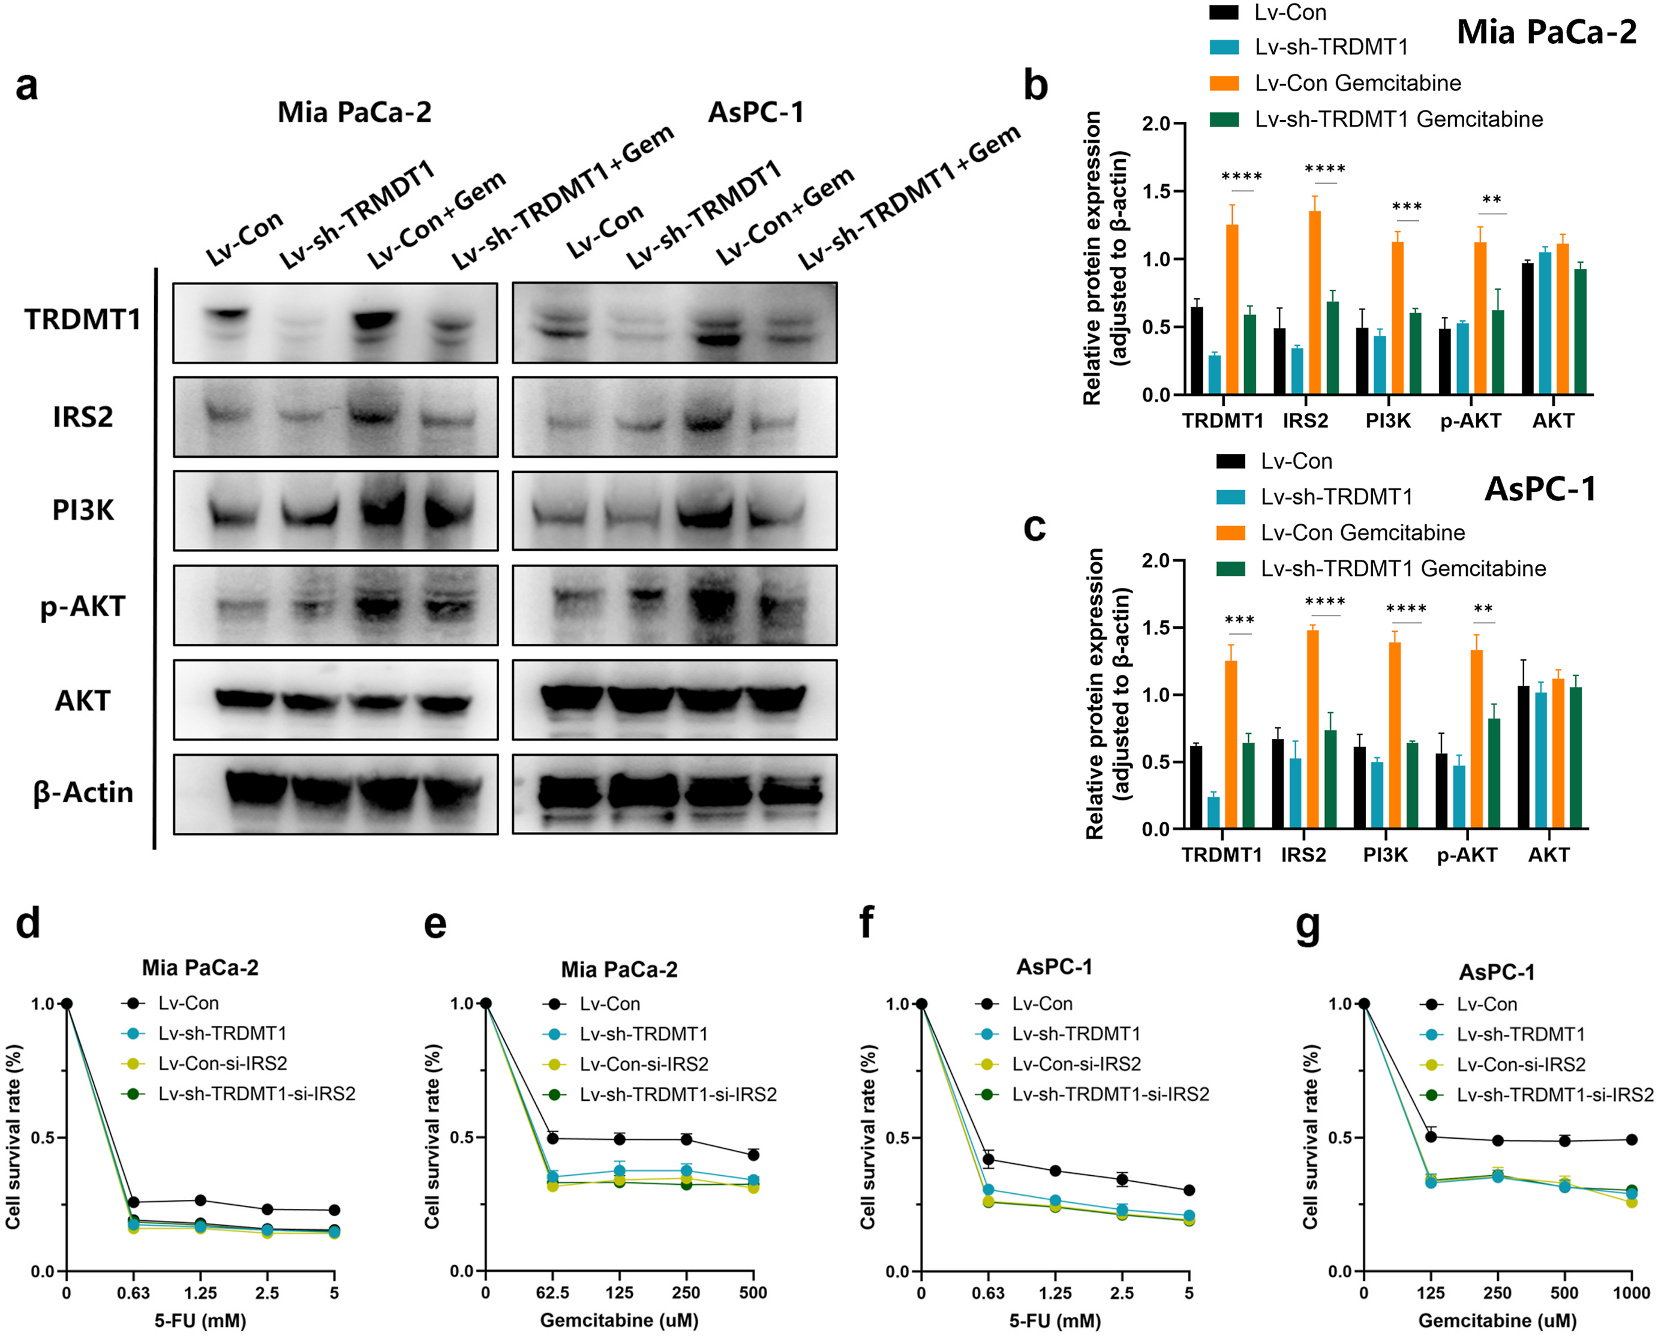
Fig. 6. IRS2 mediates TRDMT1-dependent chemoresistance through PI3K/AKT signaling.(a–c) Immunoblot of IRS2/PI3K/AKT signaling components in Mia PaCa-2 and AsPC-1 cells with TRDMT1 knockdown with or without GEM treatment. (d–g) Drug sensitivity assays to GEM or 5-FU in Mia PaCa-2 and AsPC-1 cells with TRDMT1 knockdown, IRS2 knockdown, or combined knockdown.(图注取自PDF文本层,来源:Cancer Letters, 2026)
第七步:临床数据和体内模型都指向TRDMT1让患者预后更差
在140例PDAC患者队列中,TRDMT1高表达与更差的总生存显著相关。更关键的是亚组分析:只在接受过化疗/放疗的患者中,TRDMT1高表达才预示更差预后;没有接受过这些治疗的患者中,TRDMT1表达跟生存无关。
体内xenograft实验也印证了:TRDMT1敲低肿瘤在GEM治疗下生长被显著抑制,而对照肿瘤对GEM不太敏感。免疫组化显示,TRDMT1敲低肿瘤中IRS2减少、γ-H2AX增多。
@方法论点评:“治疗亚组vs非治疗亚组"的对比,是临床数据中最具说服力的部分——它把TRDMT1的预后价值跟"有没有化疗"捆绑在一起,而不是一个泛化的预后标志物。
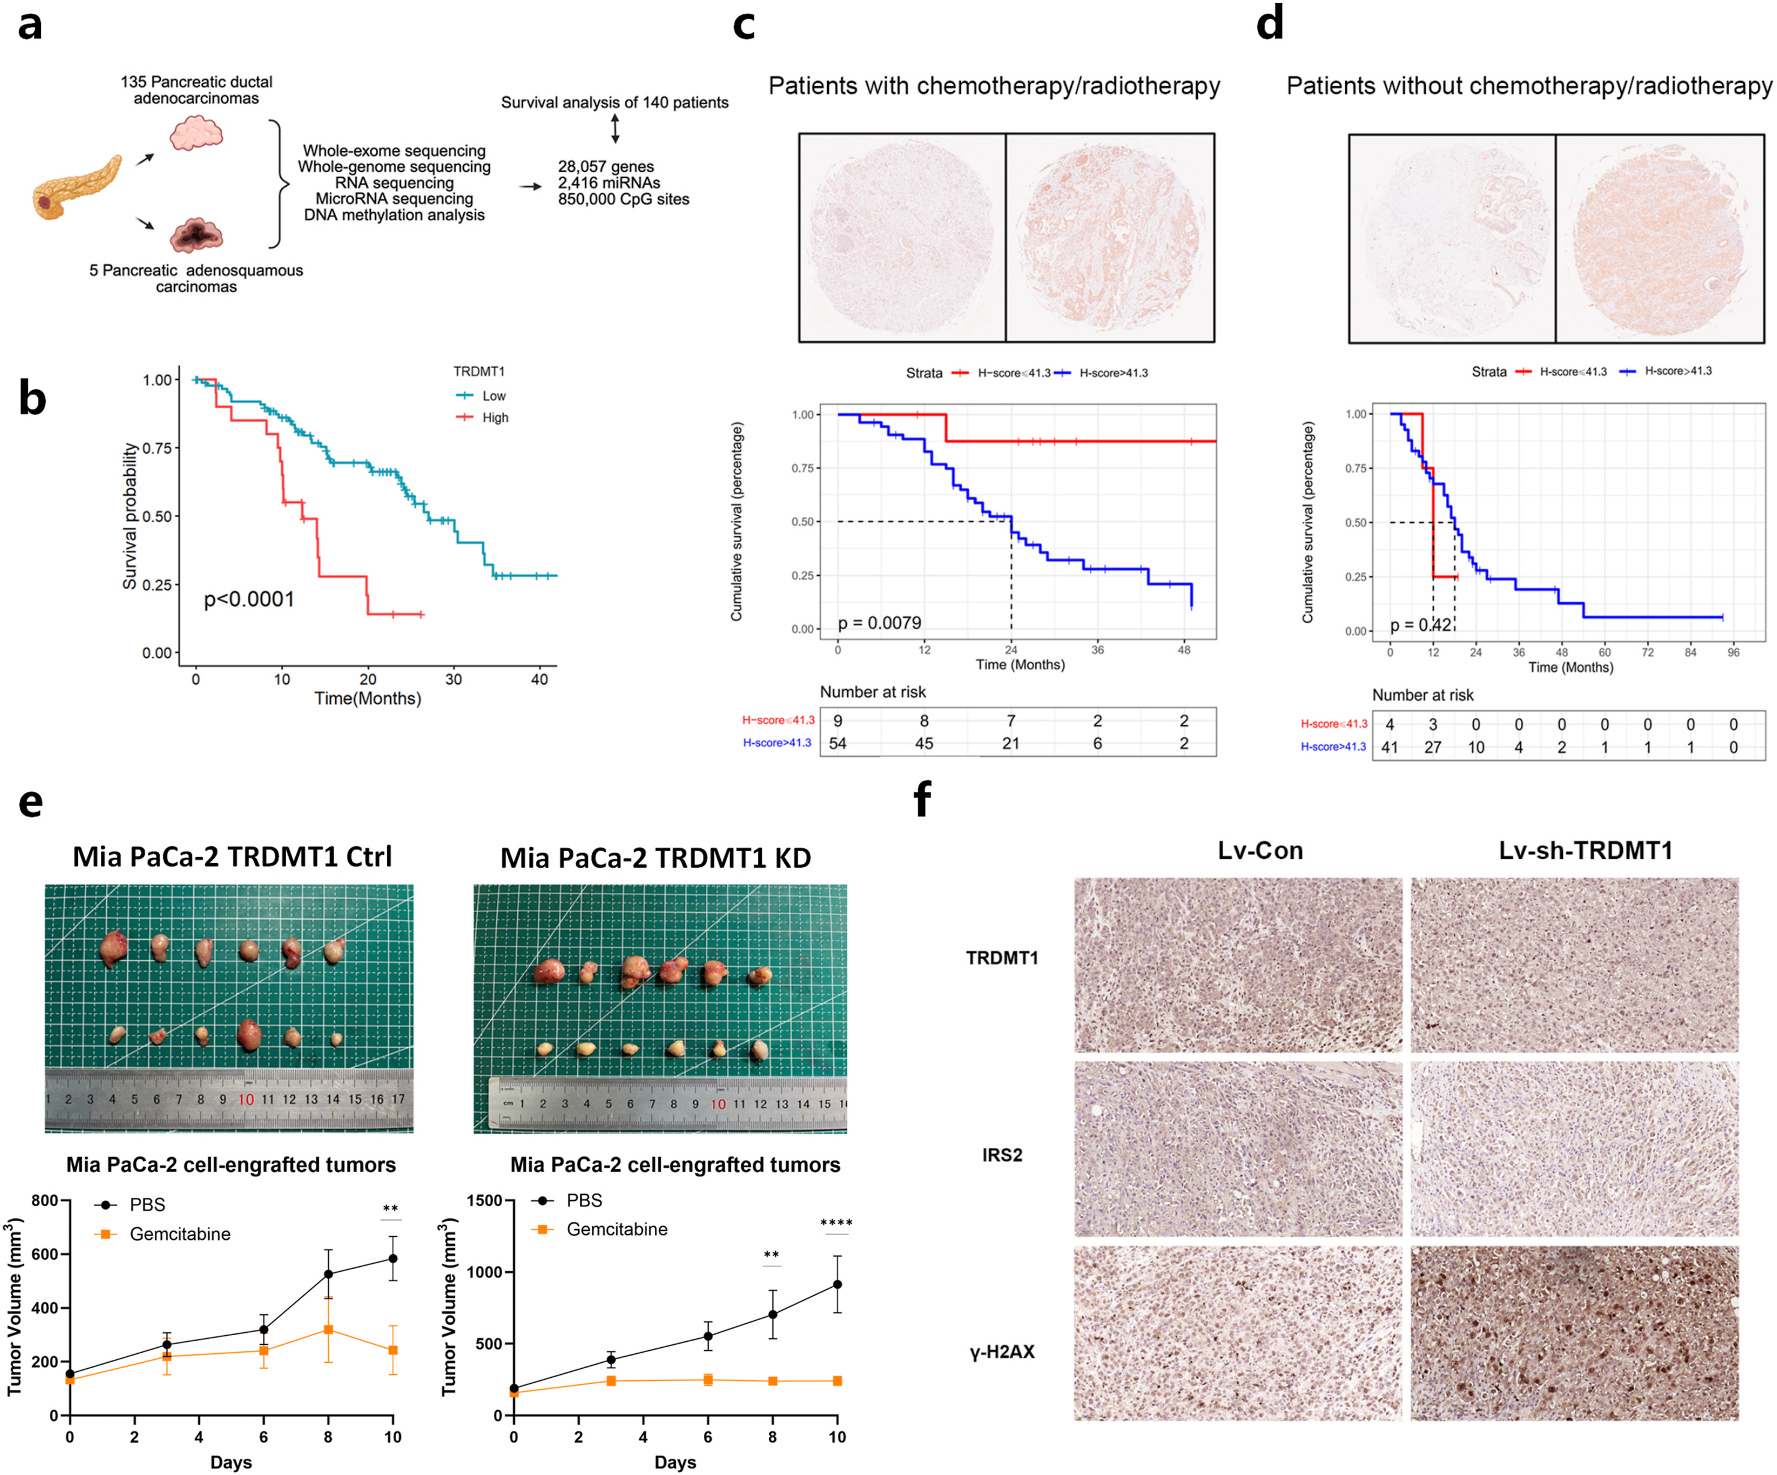
Fig. 7. Clinical association and in vivo validation of TRDMT1 in pancreatic cancer. (a,b) Overall survival analysis stratified by TRDMT1 expression in a cohort of 140 pancreatic cancer patients. (c,d) TMA-based subgroup survival analysis stratified by receipt of chemotherapy/radiotherapy. (e) Xenograft growth curves in control and TRDMT1 knockdown tumors with gemcitabine treatment. (f) Immunohisto chemistry of xenografts showing IRS2 and γ-H2AX staining. (a) Created in BioRender. Luo, W. (2026) https://BioRender.com/n4iyvrk.(图注取自PDF文本层,来源:Cancer Letters, 2026)
核心结论
综合起来,作者提出的模型是:化疗诱导DNA损伤→TRDMT1被上调→TRDMT1催化包括IRS2在内的靶mRNA的m5C甲基化→IRS2蛋白表达上升,激活PI3K/AKT生存信号;同时TRDMT1依赖的m5C修饰支持HR修复通路(RAD51/RAD52/BRCA1)→细胞在化疗打击后能更有效地修复DNA损伤,从而获得耐药性。
TRDMT1像是一个"应激响应开关”,在化疗压力下被打开,从两方面帮肿瘤细胞"缓过来":一边给生存信号踩油门(IRS2-PI3K/AKT),一边给DNA修复派援兵(HR通路)。
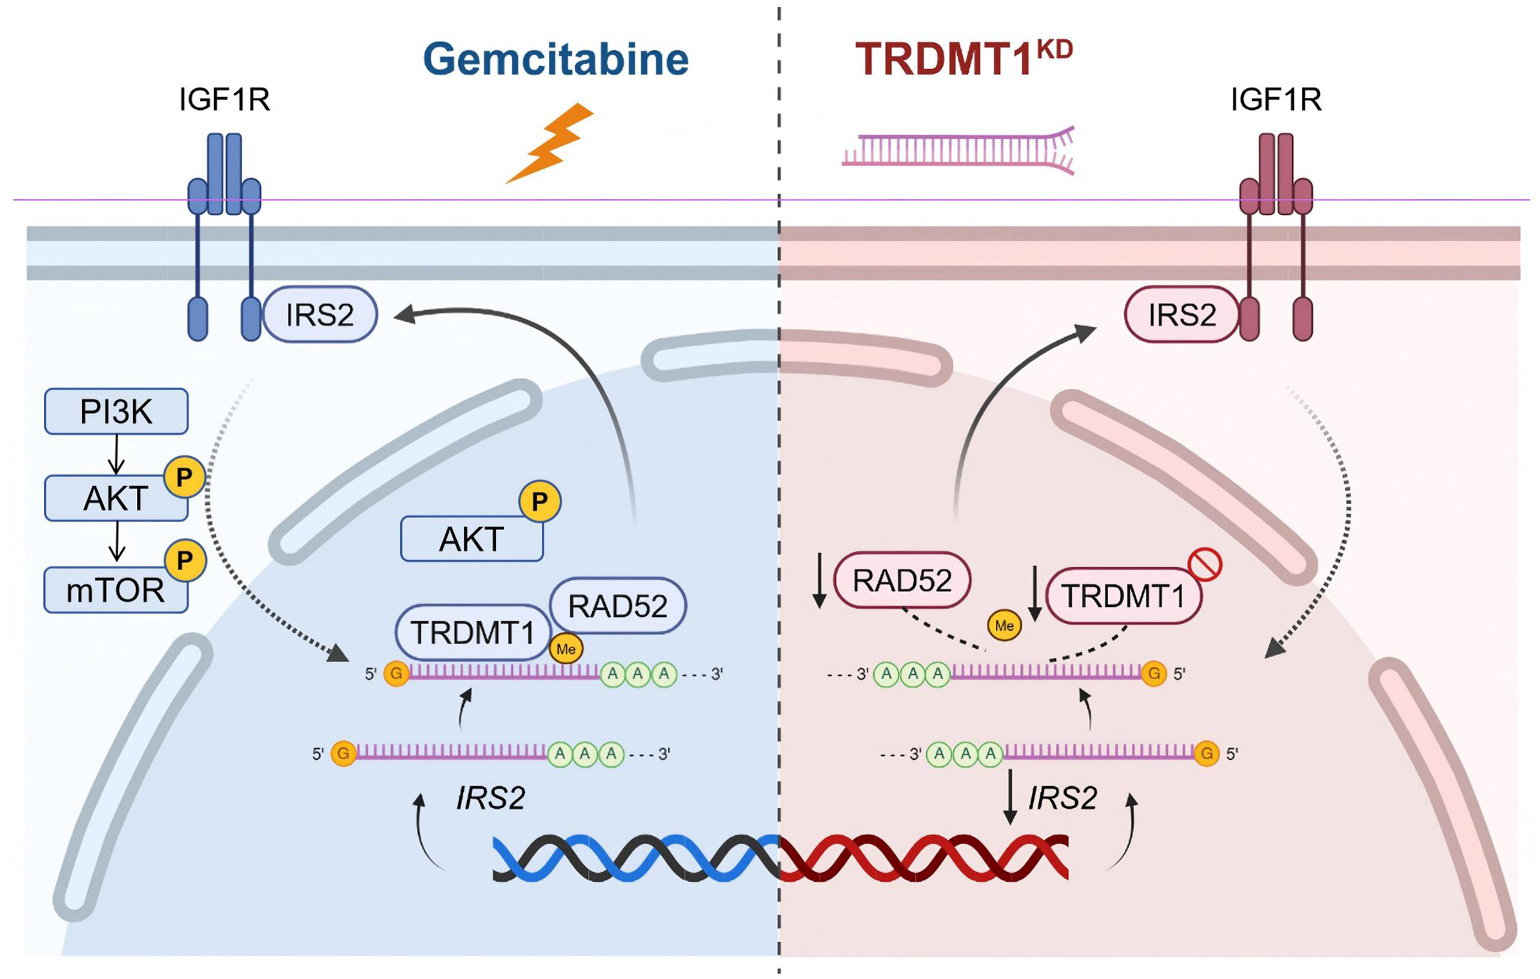
Fig. 8. Hypothetical model of TRDMT1-driven mRNA m5C remodeling in chemotherapy resistance. Chemotherapy-induced DNA damage induces TRDMT1, which increases mRNA m5C and sustains IRS2-PI3K/AKT signaling and homologous recombination- associated repair, promoting damage tolerance and chemoresistance in pancreatic cancer. Created in BioRender. Luo, W. (2026) https://BioRender.com/nf28wds.(图注取自PDF文本层,来源:Cancer Letters, 2026)
对耐药/DTP/PGCC 的启示
DTP细胞中TRDMT1可能处于高活性状态:药物耐受持久细胞(DTP)的核心特征是在持续药物压力下存活却不增殖。TRDMT1在撤药恢复期发挥的"损伤修复"功能,恰好匹配DTP细胞在药物撤退后重新进入增殖状态的窗口期。检测DTP细胞中TRDMT1和IRS2的表达水平,可能成为预测DTP逆转能力的标志物。 PGCC与HR修复的关系值得在TRDMT1视角下重审:多倍体巨细胞(PGCC)常与基因组不稳定性和化疗耐药相关。HR修复是多倍体细胞维持基因组完整性的关键通路。TRDMT1特异性支持HR而影响NHEJ,提示它可能在PGCC的形成或存活中发挥作用——尤其在化疗后的"多倍体巨细胞-子代细胞"转换过程中。 TRDMT1-IRS2轴作为联合用药靶点的潜力:既然TRDMT1敲低能增敏多种化疗药,且下游有明确的IRS2-PI3K/AKT信号轴,可以考虑TRDMT1抑制剂(如有)与PI3K/AKT抑制剂联合应用,或与化疗同步使用,可能在一定程度上延缓PDAC患者获得性耐药的发生。但前提是先确认TRDMT1在正常组织中的功能冗余性,避免脱靶毒性。
局限
作者自己在讨论里也坦诚了多个局限:文中用了两株细胞系,可能没能完全覆盖PDAC的异质性;xenograft实验里TRDMT1敲低本身就会减慢肿瘤生长,所以体内实验没能完全把"抗增殖效应"和"增敏化疗效应"拆开;RAD52是否能直接识别m5C修饰,文中没有做直接的生化验证;IRS2的rescue实验缺失,所以TRDMT1→IRS2的因果链仍需进一步确认。
此外,虽然TCGA显示TRDMT1在肿瘤和正常组织中表达无差异,但化疗后正常组织里的TRDMT1是否也被诱导、是否会增加正常细胞的DNA修复能力从而影响化疗窗口,文中也没有探讨。这些留白为后续研究提供了空间。
来源
期刊:Cancer Letters,2026。DOI: 10.1016/j.canlet.2026.218725